L’immunofluorescence multiplexée permet le marquage séquentiel de plusieurs marqueurs d’anticorps dans une même section tissulaire afin de soutenir l’analyse spatiale de l’architecture tissulaire et des populations cellulaires. Ici, un flux de travail pour la détection multiplex des marqueurs structuraux, structurels et immunitaires associés à la sénescence est présenté, incluant la préparation manuelle et automatisée des lames, l’imagerie itérative et l’analyse unicellulaire à l’aide d’un logiciel de pathologie numérique.
Article de méthode
Essai d’immunofluorescence multiplexé pour l’évaluation spatiale des marqueurs de sénescence in vivo
Dans cet article
Résumé
Résumé
La coloration par immunofluorescence multiplexée (FI) représente un changement radical de sophistication par rapport à l’imagerie IF traditionnelle, permettant la détection séquentielle de plusieurs marqueurs d’anticorps dans une même section tissulaire. Cela facilite le profilage d’un éventail plus large de types cellulaires et de structures tissulaires, tout en permettant d’évaluer la relation spatiale entre ces éléments d’une manière qui n’est pas réalisable avec des sections séquentielles. Il n’existe pas de marqueur universel unique de la sénescence, et il est désormais largement reconnu que les signatures de sénescence varient selon le type cellulaire, le déclencheur de la sénescence et le temps écoulé depuis l’induction. Ainsi, les approches combinatoires proposées par le FI multiplex fournissent un outil puissant permettant une détection cellulaire sénéscente non biaisée au sein d’une seule section tissulaire.
Ici, des microréseaux tissulaires contenant des carottes provenant de 34 types de tissus humains ont été utilisés. Ces analyses ont été colorées avec une combinaison de biomarqueurs structurels, immunitaires et de sénescence dans un test de 10 plexes, avec des images acquises à l’aide d’un scanner multiplex de diapositives. Cette méthode permet d’évaluer l’abondance et la répartition spatiale des cellules sénécentes dans les tissus. Des cycles séquentiels de coloration, d’imagerie et d’inactivation des colorants ont été utilisés pour générer des ensembles de données multiplex, avec des images obtenues à l’aide d’un système multiplex de balayage de lames de fluorescence. Des protocoles pour la préparation manuelle des lames et le traitement automatisé à l’aide d’un coloreur de lames sont décrits, ainsi que la segmentation monocellulaire et l’analyse spatiale à l’aide de logiciels de pathologie numérique. Dans l’ensemble, ces méthodes fournissent un guide complet pour la coloration, l’imagerie et l’analyse spatiale des biomarqueurs associés à la sénescence dans des échantillons de tissus, ainsi qu’un guide plus général pour l’imagerie multiplexée.
Introduction
La sénescence est un destin cellulaire terminal complexe qui a démontré sa contribution à un large éventail de processus, notamment le vieillissement, le cancer et la fonction immunitaire, ainsi qu’à l’homéostasietissulaire normale 1. Cependant, aucun biomarqueur universel de la sénescence n’a été décrit, et l’identification repose sur l’évaluation d’une série de caractéristiquesdites 2. L’imagerie du tissu en FI s’est limitée à l’évaluation d’un ou deux biomarqueurs dans une seule section, rendant l’évaluation des combinaisons de marqueurs dans un même échantillon difficile3. Ce problème est aggravé par l’émergence de l’hétérogénéité cellulaire sénescente au niveau4 de la cellule unique, et par la rareté des signes de sénescencein vivo 2, rendant difficile la sélection de panneaux de détection étroits dans des contextes nouveaux ou avec des échantillons précieux 5,6.
L’imagerie multifactorielle (FI) vise à surmonter cette limitation en facilitant la détection séquentielle de plusieurs biomarqueurs au sein d’une seule sectiontissulaire 3. Cela est possible soit par l’utilisation de rapporteurs oligonucléotides marqués par fluorescence, soit par l’utilisation d’anticorps primaires marqués dont le signal fluorescent est éteint par un processus d’inactivation decolorant 7. Dans les deux cas, l’imagerie séquentielle est utilisée pour constituer un panel spatialement résolu de biomarqueurs, offrant des avantages par rapport au FI traditionnel pour la coloration tissulaire séquentielle. Grâce à la génération de ces profils complexes au sein d’un seul échantillon de tissu, un plus grand nombre de phénotypes, de types cellulaires et de structures tissulaires sénescents peuvent être détectés, permettant une évaluation sophistiquée de leurs relations spatiales et de leursdistributions 7.
Cependant, bien que la complexité des profils d’imagerie IF multiplexée soit nettement supérieure à celle du FI traditionnel, les panneaux de marqueurs sont généralement limités à <100 biomarqueurs en raison de contraintespratiques 3. Cela inclut à la fois la perte potentielle d’antigénicité épitopique, d’intensité du signal ou d’intégrité tissulaire à chaque cycle suivant, ainsi que le défi d’optimiser de grandes combinaisons d’anticorps qui ne doivent nécessairement contenir aucune réactivitécroisée 8,9. Ainsi, déterminer la composition optimale de chaque série d’anticorps est un aspect important dans la conception des panneaux multiplex. Par conséquent, le « plex » global est inférieur à celui obtenu par des techniques telles que la transcriptomique spatiale. Cependant, étant donné que le FI multiplex quantifie la protéine plutôt que les niveaux de transcription, les deux techniques peuvent être considérées comme complémentaires et peuvent être combinées dans des pipelines « multi-omiques » à grandeéchelle 10.
Ici, des microréseaux de tissus humains contenant des carottes provenant de 34 types de tissus ont été imagés. Ces tests ont été colorés avec une combinaison de biomarqueurs structurels, immunitaires et de sénescence dans un test de 10-plex : Pan-cytokératine (PANCK), CD31, actine du muscle lisse alpha (aSMA), kératine 15 (K15), vimentine, FOXP3, CD8, Ki67, p16 et Lamin B1. Des protocoles détaillés étape par étape pour la préparation manuelle des lames ainsi que pour une adaptation intégrant une automatisation via un colorateur automatique sont fournis. Des comparaisons expérimentales représentatives montrent que ce dernier améliore à la fois l’intégrité tissulaire et, pour la majorité des marqueurs, le signal defluorescence 11. Enfin, un guide étape par étape pour l’analyse d’images microarray tissulaires multiplexées via le logiciel de pathologie numérique HALO est fourni, incluant la segmentation unicellulaire et l’analyse spatiale de l’expression des biomarqueurs. Des résultats représentatifs démontrent la faisabilité technique de la détection et de la quantification des cellules sénescentes sur la base du panel de biomarqueurs (par opposition à une validation biologique complète de la classification par sénescence).
Dans l’ensemble, cette méthodologie est présentée comme un guide pour l’évaluation multiplexée des biomarqueurs de sénescence in vivo ainsi qu’un guide plus général pour l’imagerie multiplexée (Figure 1).
Protocole
Déclaration d’éthique
Les échantillons de tissus inclus dans ce travail étaient excédentaires aux exigences diagnostiques des archives du Barts Health NHS, les échantillons ont été prélevés conformément à toutes les directives institutionnelles et réglementaires pertinentes et approuvés selon les protocoles d’éthique 10/H0704/65 et 05/QO605/140.
1. Préparation de la lame de lames, extraction d’antigènes et blocage
Remarque : Sauf indication contraire, toutes les étapes sont effectuées à température ambiante (~20–25 °C) dans des conditions standard de laboratoire.
- Montage initial de l’échantillon
- Pour assurer une rétention tissulaire optimale, montez des échantillons de tissu incrustés en paraffine fixe de formol (FFPE) sur des lames de microscopie de haute qualité (chargées positivement), préparées à partir d’un nouveau paquet afin d’assurer une perte de charge minimale.
- Assurez-vous que les sections ne dépassent pas 5 μm d’épaisseur avec une taille maximale de 4 x 2cm 2 montées au centre pour garantir la visibilité à l’intérieur de la fenêtre de visualisation du porte-glissière sans couver.
- Effectuer la préparation de l’échantillon soit manuellement via une chambre de décamouflage, soit de manière automatisée via un coloreur automatique.
- Chambre de délamourage
- Faites cuire jusqu’à 24 lames toute la nuit à 60 °C avec le tissu orienté vers le haut.
- Dewax et réhydrate les échantillons en utilisant des incubations séquentielles de 5 minutes dans le xylène (à effectuer deux étapes) et à réduire les concentrations d’éthanol (100 %, 100 %, 90 %, 70 %) en immergeant complètement les lames dans chaque réactif.
- Lavez les lames en les immergeant dans le PBS pendant 5 minutes (effectuez l’étape deux fois).
- La perméabilise glisse en immergeant dans 0,3 % de Triton X 100 dilué dans du PBS pendant 10 minutes.
- Laver les lames en les immergeant dans le PBS pendant 5 minutes.
- Préparez la chambre de décamoflement en ajoutant les réactifs suivants à chacune des sections séparées :
- 500 mL ddH2O dans la chambre principale.
- 250 mL ddH2O dans la position centrale du réservoir sur le panier métallique de la crémaillère.
- 250 mL solution de démasquage antigénique pH 6 1 (ARS1) en position du réservoir gauche sur le panier métallique de la grille.
- 250 mL pH 9 solution de démasquage antigénique 1 (ARS2) en position droite du réservoir sur le panier métallique (dilué dans ddH2Oà partir de 10x stock).
- Immergez les échantillons dans la solution ARS1 et posez une bande de vapeur sur les trois réservoirs.
- Placez le couvercle sur la chambre de débouchage et tournez-la pour la verrouiller en position fermée, en veillant à ce que la valeur de libération de pression soit bien placée sur la tige de pression.
- Sélectionnez et lancez un protocole qui monte jusqu’à un point de température préprogrammé de 110 °C et tient pendant 4 minutes.
- Pendant la phase de chauffage, lorsque le panneau d’indicateur de température affiche 70 °C, lance un minuteur pendant 20 minutes. Le système atteindra la température, se maintiendra et commencera à réduire la pression pendant ce temps.
- Décompressez complètement le système en inclinant soigneusement la soupape de décharge de pression avec une pince à épiler et en ouvrant le couvercle. Vérifiez la bande du ruisseau pour vous assurer que la température a été atteinte.
- Déplacez les échantillons de la solution ARS1 vers la solution ARS2. Remettez le couvercle de la chambre (mais ne verrouillez pas et ne repressurisez pas) et lancez un minuteur pendant 20 minutes.
- Retirez le panier de réservoir contenant les glissières vers le dessus de travail.
- Laissez le panier sur le plan de travail à température ambiante pendant 10 minutes.
- Lavez les échantillons en les immergeant dans le PBS pendant 5 minutes (effectuez cette étape quatre fois).
- Prélève des échantillons en bloc en plongeant dans du PBS contenant 10 % de sérum d’âne et 0,3 % de BSA pendant 1 heure.
- Laver les échantillons en les immergeant dans le PBS pendant 5 minutes.
- Contre-coloration en immergeant dans du DAPI (1 μg·mL-1) dilué dans du PBS pendant 15 minutes.
- Laver les échantillons en les immergeant dans le PBS pendant 5 minutes.
- Montez les glissières dans des porte-glissières sans couvercle.
- Coloreur automatique à glissière (par exemple Bond RXm)
- Placez le lavage, les réactifs ER1 et ER2 en vrac dans le tiroir du bas.
- Allumez le système pour initialiser.
- Assurez-vous que les conteneurs de déchets sont vides et que tous les autres réactifs dépassent les niveaux minimums.
- Préparez le bras réactif en remplissant les positions des pots avec les réactifs suivants aux volumes requis indiqués par le système pour le nombre total de lames :
- Insérez le pot blanc de réactif rempli de PBS dans le bras du réactif.
- Insérer un pot de réactif contenant 0,3 % de Triton X-100 dilué dans du PBS dans le bras du réactif.
- Insérer le pot de réactif contenant un tampon bloquant – 10 % de sérum d’âne contenant 0,3 % de BSA dans le PBS dans le bras du réactif.
- Insérer un pot de réactif contenant du DAPI (1 μg·mL-1) dilué dans du PBS dans le bras du réactif.
- Insérez tout le bras réactif (avec des pots de conteneur prêts) dans le système.
- En suivant les instructions à l’écran, construisez un protocole de teinture automatisé qui inclut les étapes suivantes à exécuter toute la nuit :
- Faites cuire à 60 °C pendant 10 heures.
- Incubez avec 0,3 % de Triton X-100 dilué dans du PBS (10 min).
- Laver avec un réactif de lavage en vrac (routine préprogrammée).
- Incubez avec le réactif en vrac Epitope Retrieval 1 (ER1) (20 min, 100 °C).
- Laver avec un réactif de lavage en vrac (routine préprogrammée).
- Incuber avec le réactif en vrac Epitope Retrieval 2 (ER2) (20 min, 100 °C).
- Lavez trois fois avec un réactif de lavage en vrac (routine préprogrammée).
- Incuber avec tampon bloquant - 10 % de sérum d’âne et 0,3 % de BSA dans le PBS (1 h).
- DAPI (1 μg·mL-1 dans PBS) quatre fois pendant 5 minutes à chaque fois.
- Lavage (routine préprogrammée).
- Assurez-vous que tous les volumes d’addition sont réglés à 150 μL et que l’étape de préparation est réglée sur dewax via le menu déroulant.
- Ajoutez des détails pour jusqu’à 30 diapositives et imprimez des étiquettes de codes-barres.
- Retirez le plateau de culasse et insérez les coulisses orientées vers le haut. Ajoutez des dalles de couverture sur chaque coulisse face vers le haut. Place les étiquettes du code-barres de façon à ce qu’elles soient liées de haut en bas sur la diapositive.
- Remettez le plateau coulissante dans l’auto-stainer et verrouillez via le bouton du plateau avant.
- Appuyez sur le bouton de démarrage de chaque bras de culasse actuellement chargé de glissières.
Note : Le protocole complet prend ~15 heures à fonctionner (y compris 10 heures de cuisson). L’heure de début peut être retardée afin d’éviter les lavages de réhydratation. - Montez les glissières dans des porte-glissières sans couvercle après la fin du cycle.
- Porte-culasse sans couvercle de chargement
- Placez les coulisses dans le porte-glissière sans couvercle, en veillant à aligner les bords supérieur et droit contre les butées métalliques.
- Verrouillez la culasse en place avec les cames en plastique (en utilisant les deux en même temps) en tournant en position de cadenas fermé.
- Vérifiez que la glissière est complètement à plat et ne bouge pas à l’intérieur du support.
- Placez la chambre d’insertion du porte-culasse sans couvercle au-dessus de la culasse, en pinçant les barres latérales à deux mains pour limiter la pression et éviter les casses.
- Chargez le porte-culasse sans couvercle via l’orifice d’admission avec un support de montage de 2 mL contenant 50 % de glycérol dans le PBS.
- Ajoutez une étiquette de code-barres à la culasse elle-même, sur le côté gauche de la glissière, dans l’une ou l’autre orientation.
- Procédez à l’imagerie.
2. Imagerie multiplex
- Sélection régionale et imagerie autofluorescence
- Ouvrez le logiciel d’acquisition d’imagerie multiplex (par exemple le flux de travail Mx (4.2.0.4)) et créez un protocole avec les cycles/biomarqueurs et les temps d’exposition requis à l’aide de l’assistant éditeur de protocoles.
Note : Déterminez à l’avance l’attribution de chaque anticorps aux canaux disponibles. Limitez les marqueurs faibles (c’est-à-dire ceux nécessitant des temps d’exposition plus longs) aux canaux Cy5 et Cy7 qui présentent la plus faible autofluorescence. Un maximum de 4 anticorps par cartouche peut être utilisé dans le système d’imagerie de fluorescence multiplex. - Si des images virtuelles H&E sont nécessaires, assurez-vous que le canal Cy3 est acquis.
- Ajoutez les diapositives à un protocole (en utilisant le numéro de code-barres) via l’outil de création de lots pour créer un flux de travail d’expérience multiplex.
- Chargez la lame dans le microscope via le logiciel d’acquisition (4.2.0.4) et suivez le flux de travail en dessinant les régions d’intérêt via les 2x et 10x étapes d’imagerie pour chaque lame. Lors de la sélection des régions, assurez-vous que chaque champ de vision ait au moins deux voisins pour éviter les problèmes de couture.
- Minimisez la quantité de verre vide pour éviter les problèmes de couture et réduisez les temps d’exécution en évitant de sélectionner des champs vides.
- Effectuez l’imagerie autofluorescence 20x en utilisant les temps d’exposition définis à l’étape 2.1.1 et suivez l’assistant de contrôle qualité (QC). Confirmez visuellement qu’il n’y a pas de zones ou d’artefacts flous. Si ceux-ci sont identifiés, alors échouez au contrôle qualité et réimagez.
Note : Il n’existe pas de mesure unique de la stricteur de la QC acceptable, et le succès dépendra des lectures expérimentales requises et de la valeur de l’échantillon. Les tissus en focus avec une intensité de coloration suffisante devraient idéalement paraître nets et clairs visuellement. De petites zones de décollement/dégradation des tissus sont souvent observées, qui ne s’améliorent pas avec des examens d’imagerie supplémentaires et peuvent être tolérées si le reste de l’échantillon a bien imagné. Si de grands artefacts brillants sont observés (par exemple de la poussière), il est préférable de les retirer en nettoyant la lame et en réimageant. - Générez des images de fond qui seront soustraites du signal final du biomarqueur, dans un processus répété à chaque tour de multiplex.
Note : Tous les tours multiplex seront automatiquement alignés via le logiciel d’acquisition.
- Ouvrez le logiciel d’acquisition d’imagerie multiplex (par exemple le flux de travail Mx (4.2.0.4)) et créez un protocole avec les cycles/biomarqueurs et les temps d’exposition requis à l’aide de l’assistant éditeur de protocoles.
- Utilisation d’un manipulateur robotisé de plaques
- Assurez-vous que le logiciel d’acquisition est fermé.
- Ouvre le logiciel d’intégration robotique et clique sur démarrer.
- Placez le porte-glissière empilé sans couvercle dans la pile d’entrée.
- Assurez-vous que la pile de sortie est vide.
- Ouvrez le logiciel de contrôle Robotic Plate Handler (par exemple le logiciel robotique Harmony (3.2.0)) et suivez l’assistant, en vous assurant que le type et le numéro de plaque corrects sont sélectionnés.
- Cliquez sur start et le manipulateur de plaques chargera le microscope, qui connaîtra automatiquement la bonne étape du workflow grâce au code-barres de la lamise.
REMARQUE : Si vous utilisez le chargeur robotique pour les étapes d’imagerie du biomarqueur ci-dessous, il est essentiel d’avoir l’option « temps d’exposition dynamiquement définis » désélectionné dans le logiciel et d’utiliser des temps d’exposition prédéfinis.
- Coloration séquentielle de biomarqueurs, inactivation par colorant et imagerie multiplex
- Utilisez des anticorps centrifugeuses à 13 000 x g pendant 1 minute à température ambiante pour limiter les artefacts.
- Préparez la solution d’anticorps dans un PBS contenant 0,3 % de BSA.
Note : Les concentrations finales d’anticorps varient, mais une dilution de 1:200 est un bon point de départ pour optimiser un nouvel anticorps. - Retirez le support de montage en faisant la pipette depuis le port porte-culasse sans slip et lavez en ajoutant 2 mL de PBS contenant 0,01 % de Tween pendant 5 minutes (répétez cette étape trois fois).
- Retirer le PBS et effectuer une coloration par anticorps en pipettant une solution diluée en PBS à 350 μL dans le port. Ce volume a été optimisé pour garantir une couverture complète de l’échantillon dans la chambre de coloration.
- Incubez pendant 1 heure à température ambiante sur le plan de travail.
- Retirez la solution d’anticorps en pipettant depuis le port porte-culasse sans couverdisse et lavez en ajoutant 2 mL de PBS contenant 0,01 % de Tween pendant 5 minutes (répétez cette étape trois fois).
- Retirez le PBS et ajoutez un support de montage de 2 mL.
- Insérez un porte-lames sans délabrement dans le microscope pour initier l’étape d’imagerie automatique spécifique au cycle.
- Une fois terminé, le flux de travail progresse en passant les étapes de contrôle qualité comme indiqué à l’écran.
- Retirez le support de montage en faisant la pipette depuis le port porte-culasse sans slip et lavez en ajoutant 2 mL de PBS contenant 0,01 % de Tween pendant 5 minutes (répétez cette étape trois fois).
- Préparez fraîchement la solution d’inactivation du colorant contenant 7 mL ddH2O, 2 mL 0,5MNaHCO 3 et 1 mL 30 % H2O 2. Préparez cette solution immédiatement avant utilisation et appliquez-la sur les lames sans délai.
Attention : le peroxyde d’hydrogène doit être manipulé avec des EPI de laboratoire appropriés. - Retirez le PBS et ajoutez 2 mL d’inactivation de colorant par lame immédiatement après l’ajout deH2O2 à la solution active.
- Incubez pendant 15 minutes sur le dessus de travail dans le porte-lames.
- Retirez la solution d’inactivation du colorant en faisant la pipette depuis le port porte-culasse sans lave-couverne et en lavant pendant 5 minutes dans un PBS de 2 mL contenant 0,01 % de Tween.
- Retirez le PBS et ajoutez un support de montage de 2 mL.
- Insérez le porte-lames sans slip dans le microscope pour initier une imagerie autofluorescence 20x spécifique à un tour.
- Une fois terminé, le flux de travail progresse en passant les étapes de contrôle qualité comme indiqué à l’écran.
- Répétez les étapes 2.3.1 à 2.3.17 pour autant de rounds/marqueurs que nécessaire. (La procédure a été validée par le fabricant jusqu’à 10 coups, bien que l’intégrité tissulaire soit le principal facteur déterminant de cette limite).
3. Analyse automatisée HighPlex via un logiciel de pathologie numérique
- Chargement des données et segmentation TMA
- Glisser-déposer des images IF multiplexées dans l’onglet « études » du logiciel de pathologie numérique.
- Les images virtuelles H&E doivent être importées séparément.
- Pour les échantillons de microarray tissulaire (TMA), utilisez le « module TMA ». Cela permet d’étiqueter un modèle par cœur, rendant le suivi des données bien plus simple que de gérer la diapositive dans son ensemble.
- Pour créer un bloc TMA, naviguez d’abord vers les actions du bloc et créez une nouvelle carte TMA.
- Cela peut être saisi manuellement ou à l’aide d’un tableur Excel via l’assistant d’importation.
- Segmentez la TMA en cliquant droit sur l’échantillon dans l’onglet études et en sélectionnant « Segment TMA ».
- Sélectionnez la taille des cœurs et alignez-les sur la carte en déplaçant les boîtes rouges. Cliquez sur enregistrer une fois terminé.
- L’analyse et l’exportation des données peuvent désormais être effectuées de manière par cœur.
Note : Le pipeline suivant peut également être exécuté sur des sections de tissu complètes sans utiliser le module TMA.
- Glisser-déposer des images IF multiplexées dans l’onglet « études » du logiciel de pathologie numérique.
- Segmentation à cible unique
- Naviguez jusqu’à l’onglet analyse.
- Dans le menu déroulant « actions de paramètres », cliquez sur charger et sélectionnez le module d’analyse de fluorescence HighPlex.
- Pour ces résultats, la version 5.2.2 a été utilisée.
- Lors de la sélection des colorants, remplissez les marqueurs en cours d’évaluation manuellement ou via la fonction « autoremplissage des colorants ».
- En détection nucléaire, sélectionnez un type de segmentation approprié à la version de HALO (ici la version traditionnelle, non IA, est décrite).
- Fixez un seuil de contraste nucléaire pour détecter les noyaux (généralement dans la plage 0,4 à 0,6).
- Régler l’intensité nucléaire minimale pour capter les noyaux (généralement pas inférieure à 0,05).
- Réduisez la luminosité maximale de l’image à environ 0,4 selon l’intensité du signal DAPI (réduite de 1 en raison de la plage dynamique des images 16 bits).
- Ajustez d’autres paramètres, tels que l’agressivité de segmentation, les trous de remplissage et les filtres de taille, selon le type de tissu.
- Répétez ce processus pour la détection membranaire et cytoplasmique.
- Pour la détection traditionnelle du cytoplasme, un rayon de collier compris entre 2 et 5 est souvent un bon point de départ.
- Sélection du seuil positif par biomarqueur
- Chaque biomarqueur sélectionné lors de la sélection du colorant sera mesuré pour des valeurs d’intensité brute.
- Définir soit une classification binaire (positive vs négative), soit plusieurs (élevé, moyen, bas, négatif) pour chaque marqueur, ajuster les valeurs à l’aide des curseurs dans les compartiments nucléaire, cytoplasmique ou membrane selon le motif de coloration.
- Pour définir un seuil binaire, ajustez uniquement le curseur inférieur afin de déterminer la valeur de coupure.
- Évaluez la performance en utilisant la fenêtre d’ajustement en temps réel dans le menu « Analyser » et en activant/désactivant le masque d’analyse pour comparer avec les niveaux bruts de coloration.
- Créez des combinaisons de marqueurs en utilisant la fonction « phénotypes ».
- Le gate logique inclut AND/OU positif/négatif pour tous les marqueurs, permettant de construire une matrice illimitée sur toutes les colorations.
- Régler les données d’objets stockés sur vrai si des données cibles uniques sont nécessaires (requises pour l’analyse spatiale).
- Sauvegardez le protocole et dans l’onglet études, sélectionnez toutes les diapositives pour analyse, clic droit et analyse avec le protocole souhaité.
4. Révision des résultats
- Évaluation spatiale dans les logiciels de pathologie numérique
- Consultez tous les résultats dans l’onglet « résultats » du logiciel numérique de pathologie.
- Le tableau résumé en haut sera la moyenne de toutes les caractéristiques sur l’image actuelle.
- Cela concerne un seul noyau si on l’ouvre séparément.
- Le tableau inférieur affichera les données de cible unique pour chaque fonctionnalité.
- Interrogez des points de données individuels en sélectionnant soit dans le tableau, soit en cliquant sur l’image.
- Filtrez les phénotypes, les seuils de positivité ou d’intensité des marqueurs dans les colonnes appropriées. Celles-ci peuvent ensuite être tracées en naviguant vers : « action de l’objet » > « graphique » > « graphique spatial ».
- Une fois cela effectué pour plusieurs groupes différents, une analyse spatiale peut être effectuée.
- En sélectionnant le bouton « analyse spatiale » et en sélectionnant les options requises :
- Voisin le plus proche : Trouve la distance à l’observation la plus proche d’un type de cellule spécifié par rapport à un autre.
- Analyse de proximité : Mesurera en bandes autour d’un type cellulaire sélectionné et quantifiera à la fois le nombre et la distance de tout autre type cellulaire.
- Analyse d’infiltration : Mesurera en bandes la distance dans une couche d’annotation spécifiée (marquée sur l’image via l’outil d’annotation) où un type de cellule particulier est trouvé.
- Carte thermique de densité : Générera une visualisation de la répartition d’un type de cellule tout au long de l’image.
- L’analyse spatiale peut être exécutée sur tous les cœurs TMA via le bouton « résultats des taches » sous les actions de diapositive et le menu déroulant « actions résultats ».
- Exportation des résultats de Logiciel de pathologie numérique
- Les résultats peuvent être exportés depuis l’onglet TMA en naviguant dans les « actions diapositives » > « exporter ».
- Les données résumées uniquement ou l’analyse complète d’une cible unique peuvent être exportées via l’onglet avancé.
- Générez des données sous forme de fichiers .csv qui peuvent ensuite être analysées dans des logiciels tels que R pour générer une analyse au niveau de la population de l’intensité des biomarqueurs à travers toutes les cellules. Les caractéristiques d’un seul objet incluent : l’identifiant de l’échantillon, l’identifiant unique de l’objet (par cellule), les valeurs brutes d’intensité pour chaque marqueur, les classifications de phénotypes et les coordonnées spatiales.
Résultats
10-plex IF et paire virtuelle H& Des images électroniques ont été générées pour 136 carottes de microréseaux tissulaires couvrant 34 types de tissus humains sur deux lames préparées selon différentes méthodologies (Figure 2). Ces images représentatives démontrent une coloration multiplex réussie avec une morphologie tissulaire préservée et une détection claire de multiples biomarqueurs à travers les cœurs de microarrays tissulaires. Une glissière utilisait le colorateur automatique, et l’autre, le processus manuel de préparation des glisses. Une incidence plus élevée d’artefacts tissulaires a été observée avec la méthode manuelle basée sur la chambre de décamouflage, incluant le décollement de tissus, ainsi que les carottes perdues ou glissées (Figure 3). Ces artefacts réduisent la région tissulaire analysable par échantillon ou carotte, impactant ainsi l’analyse multiplex en aval. Ces observations confirment que le protocole permet une coloration et une imagerie multiplex fiables sur divers types de tissus.
L’imagerie multiplex réussie est attestée par une morphologie tissulaire préservée, un alignement constant entre les rondes de coloration et une détection claire et spécifique du signal des biomarqueurs. En revanche, les résultats sous-optimaux se caractérisent par un décollement de tissus, une perte de signal ou des artefacts d’imagerie qui réduisent les régions analysables et compromettent l’analyse en aval.
Ensuite, le profil de coloration des marqueurs incluant PANCK (tissu épithélial), CD31 (tissu endothélial), aSMA (tissu stromal), kératine 15 (K15 ; épithélium basal), vimentine (cellules mésenchymates), Ki67 (marqueur de prolifération), CD8 (lymphocytes T cytotoxiques) et FOXP3 (TREGs), a été comparé entre les deux techniques de préparation des lames, avec une légère réduction du signal observée qualitativement (visuellement) avec la méthode manuelle (Figure 4A). En utilisant des seuils de classification des biomarqueurs dans Digital Pathology Software, les échantillons ont été stratifiés en populations positives et négatives pour chacune des ~630 000 cellules de l’ensemble de données (Figure 4B). L’évaluation quantitative du signal des marqueurs a été réalisée à l’aide de mesures d’intensité dérivées du flux de travail d’analyse numérique de pathologie. Les estimations de densité de population (où la superficie sous la courbe représente 100 % de la population) et les valeurs médianes d’intensité ont montré des augmentations modestes de 5/8 biomarqueurs au sein des populations positives lors de l’utilisation du colorateur automatique par rapport au procédé manuel (Figure 4C).
Une fois le panel complété, les marqueurs décrits ci-dessus ont été associés à d’autres biomarqueurs pour Lamin B1 (membrane nucléaire) et p16 (inhibiteur de la kinase dépendante de la cycline), permettant de visualiser l’abondance relative des tissus et la distribution des 10 marqueurs dans un seul échantillon (Figure 5). La capacité à profiler un grand nombre de biomarqueurs est particulièrement utile dans le domaine de la sénescence, qui repose sur l’évaluation de plusieurs marqueurs orthogonaux pour garantir une classificationvalide 2. Ici, nous avons pu dresser le profil des changements d’intensité de Lamin B1 dans les populations hautes et basses de p16. Il est important de noter que, comme il s’agissait d’un échantillon multiplex, ces cellules ont pu être placées dans un contexte spatial, en les comparant à la distribution d’autres types cellulaires au sein du même tissu (Figure 6A). Grâce au seuil de classification du logiciel de pathologie numérique, cette coloration a été quantifiée pour démontrer que les cellules p16 positives étaient associées à des niveaux plus faibles de Lamin B1 que leurs homologues négatifs (Figure 6B), un profil cohérent avec les schémas de marqueurs associés à la sénescence décritsprécédemment 12. Nous avons également observé que les cellules Lamin B1 négatives présentaient des niveaux plus élevés de p16 (Figure 6C). En utilisant la fonction phénotypes du logiciel de pathologie numérique (qui classe les cellules en fonction de la segmentation et du seuil de plusieurs marqueurs par une seule cellule), la combinaison de ces marqueurs a ensuite été utilisée pour définir une population de cellules comme sénescentes, c’est-à-dire celles à la fois p16 positives et Lamin B1 négatives. Ensuite, la proportion de ces cellules sur tous les noyaux selon le type de tissu a été quantifiée, ainsi que chacun des 10 marqueurs individuellement (Figure 6D). Ce résultat permet une comparaison quantitative des populations cellulaires définies par biomarqueurs à travers plusieurs types de tissus au sein de l’ensemble de données multiplex. Bien que la chaîne d’analyse fonctionne au niveau de la cellule unique, l’ensemble de données actuel est principalement présenté à l’aide de distributions au niveau de la population. L’abondance relativement faible des cellules p16-positives dans ce jeu de données peut limiter la puissance statistique pour une analyse robuste de corrélation cellule par cellule entre p16 et Lamin B1, et ces relations doivent donc être interprétées avec prudence.
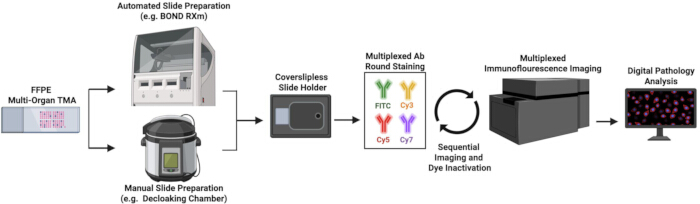
Figure 1 : Schéma montrant le flux de travail complet de l’immunofluorescence multiplex. Veuillez cliquer ici pour voir une version agrandie de cette figure.
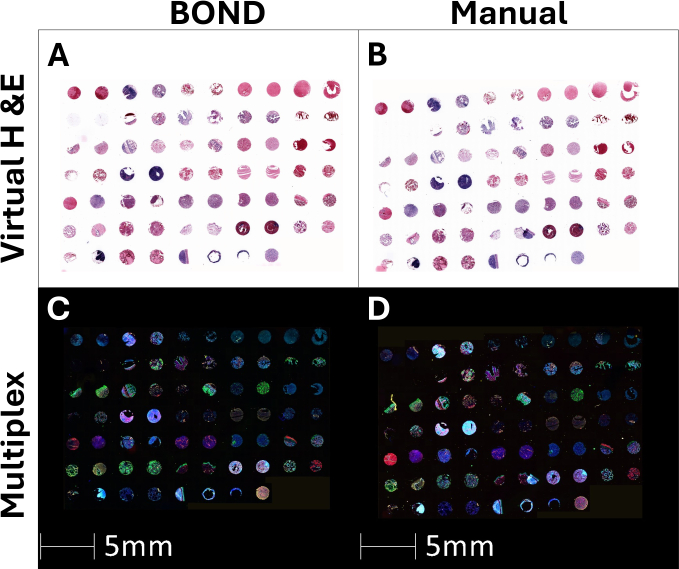
Figure 2 : Aperçu de l’imagerie multiplex : (A-B) : H et Virtuel Images E générées à partir de la coloration DAPI et de l’autofluorescence Cy3 du premier tour afin de visualiser l’intégrité tissulaire des lames préparées à l’aide de la coloration automatique ou des procédés manuels de préparation des lames. (C-D) : Coloration IF multiplex de tous les biomarqueurs. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
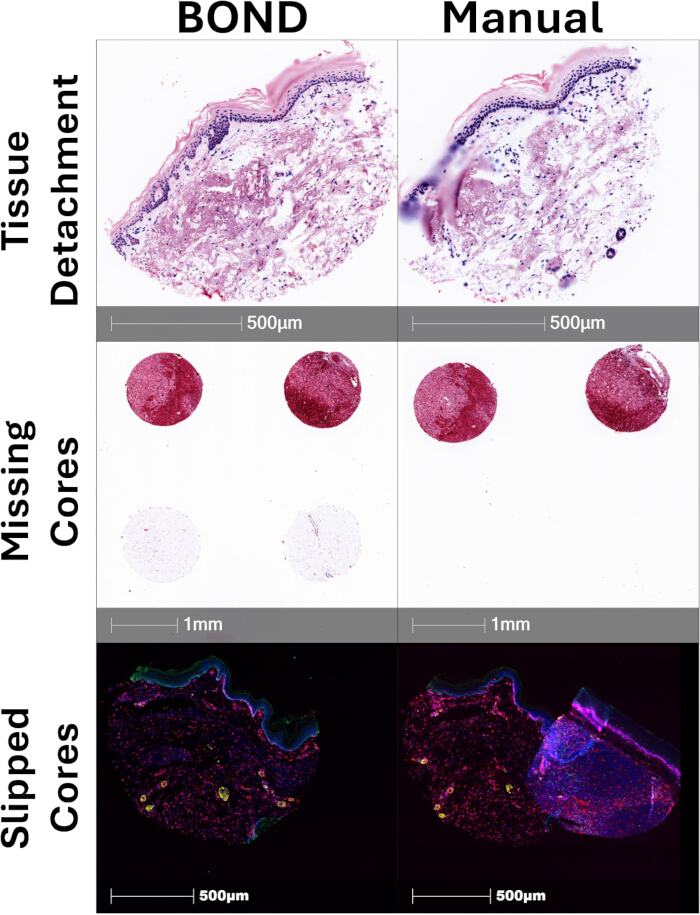
Figure 3 : Exemples de types d’artefacts : Exemples représentatifs de différents types d’artefacts pouvant être générés principalement lors de la préparation des lames. Un décollement partiel des tissus peut être observé comme des zones floues et peut entraîner des problèmes d’alignement des tissus lors des rondes suivantes. Les carottes manquantes réduisent la puissance expérimentale et surviennent souvent de manière disproportionnée dans les types de tissus délicats. Les carottes glissées ou qui se chevauchent surviennent lorsqu’un carottage se détache de sa position sur la TMA mais s’accroche à une autre région, aggravant la perte d’échantillon en rendant difficile l’analyse du carottage caché. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
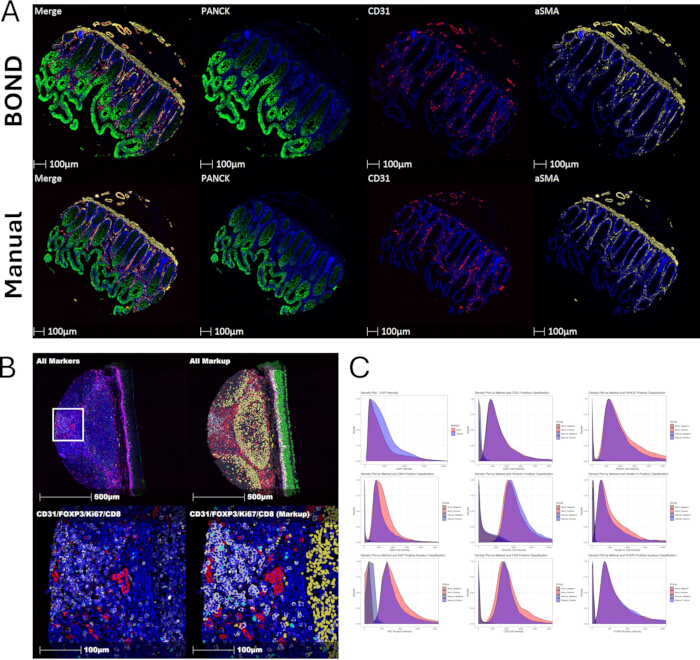
Figure 4 : Comparaison entre l’autostainer BOND et la préparation manuelle de la lame signal de fluorescence : (A) : Coloration représentative du FI pour les marqueurs structurels de la cytokératine (PANCK), CD31 et actine du muscle lisse alpha (aSMA). Une fusion de ces trois images est présentée dans la première colonne. (B) : Masques d’analyse binaire de classification du logiciel de pathologie numérique, indiquant la détection de marqueurs positifs à travers différents types cellulaires : CD31 (rouge), FOXP3 (turquoise), Ki67 (jaune), CD8 (blanc), PANCK (vert). La boîte blanche indique la zone de zoom numérique dans les panneaux inférieurs. (C) : Quantification de l’intensité des biomarqueurs dans les populations cellulaires regroupées par méthode de préparation tissulaire (un coloreur automatisé sur lame = rouge, Manuel = bleu) et la positivité des marqueurs (foncé = négatif, clair = positif). La surface sous chaque parcelle de densité représente 100 % de la population cellulaire analysée. AF = Autofluorescence. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
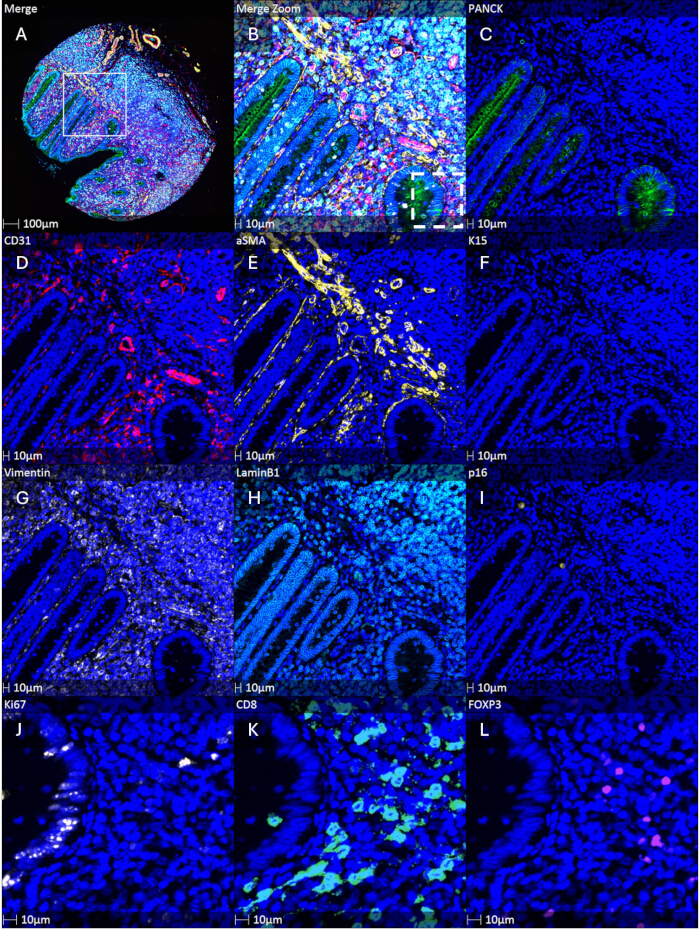
Figure 5 : Panel multiplex complet : images représentatives du tissu annexe montrant A-B : panneau intégral 10-plex IF C : PANCK (vert), D : CD31 (rouge), E : aSMA (jaune), F : K15 (rose), G : Vimentin (blanc), H : Lamin B1 (turquoise), I :p16 (or), J : Ki67 (jaune vif), K : CD8 (vert vif) et L : FOXP3 (violet). Boîte blanche = zoom numérique (Merge, CD31, aSMA, K15, Vim, LB1, p16), boîte pointillée = zoom numérique (Ki67, CD8, FOXP3). Veuillez cliquer ici pour voir une version agrandie de cette figurine.
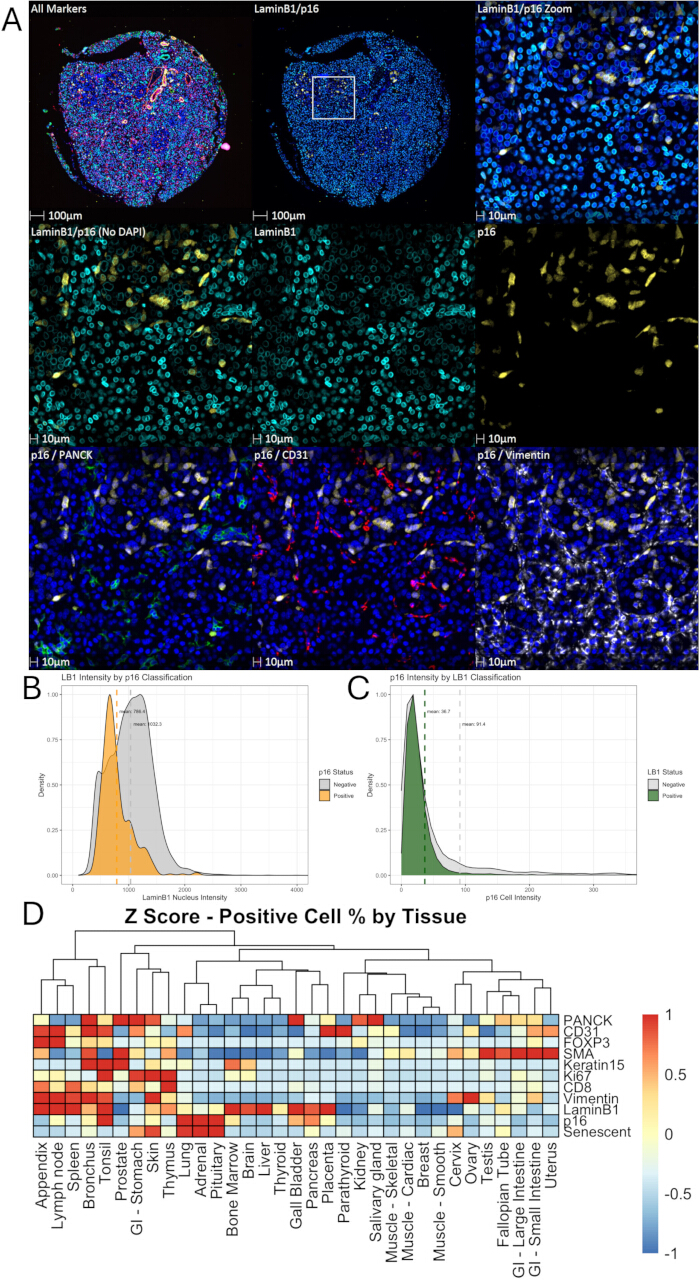
Figure 6 : Détection des marqueurs de sénescence : (A) : FI représentatif à partir d’images de tissu pancréas montrant des motifs de coloration contrastés de Lamin B1 (turquoise) et p16 (or) ainsi que des relations spatiales avec d’autres marqueurs PANCK (vert), CD31 (rouge) et Vimentin (blanc). (B) : Quantification de l’intensité du noyau de la Lamin B1 (LB1) dans les populations cellulaires positives et négatives de p16. (C) : Quantification de l’intensité cellulaire p16 dans les populations cellulaires positives et négatives de Lamin B1 (LB1). La zone de densité sous la courbe représente 100 % de la population. (D) : Carte thermique normalisée par Z-score du pourcentage moyen de positivité du cœur pour chaque biomarqueur ou phénotype de sénescence (p16+/LB1-ve) entre types de tissus. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
Discussion
L’imagerie IF multiplexée via des plateformes automatisées facilite la génération de profils nuancés d’un grand panel de biomarqueurs au sein d’une seule sectiontissulaire 13. Associé à un logiciel de pathologie numérique, tel que HALO, cela permet d’interroger à la fois l’abondance et les relations spatiales des types cellulaires, les uns par rapport aux autres ainsi que leur répartition à travers différentes structurestissulaires 3. Cela a le potentiel d’apporter une valeur significative au domaine de la sénescence, qui repose sur des combinaisons de profilage de caractéristiques pour une classification robuste des cellules sénécentes, lesquelles sont à leur tour établies comme possédant une hétérogénéité significative et nécessitant donc un profilage cellulaire cible unique impossible avec des sections séquentiellesde tissu 14. De plus, la charge cellulaire sénéscente varie selon les tissus, peut s’accumuler à des rythmes différents au cours du vieillissement, et il existe une rareté établie de marqueurs in vivo fiables de sénescence, ce qui rend la capacité d’utiliser un panel plus large de biomarqueurs souhaitable dans des contextes nouveaux où une plus grande flexibilité peut êtrerequise 5,15,16. Il est important de noter que des études antérieures ont démontré que l’accumulation et la dynamique temporelle des cellules sénescentes dépendent fortement des tissus, avec une variation substantielle tant dans l’abondance que dans l’apparition selon les systèmes organiques, ce qui souligne que la sénescence ne se produit pas de manière synchrone entre les tissus. Des techniques alternatives de profilage spatial, telles que la transcriptomique spatiale ou la cytométrie de masse d’imagerie, peuvent fournir des informations moléculaires complémentaires ; cependant, l’immunofluorescence multiplex mesure directement l’expression des protéines et permet une analyse spatiale à haute résolution des phénotypes cellulaires au sein de sections tissulaires intactes. La nature séquentielle du FI multiplex se prête également à un pipeline de découverte itératif.
L’imagerie IF multiplex peut être réalisée dans des flux de travail à haut débit en s’intégrant à un coloreur automatique de diapositives. En plus d’offrir des avantages significatifs en matière de standardisation, la préparation automatisée des lames semble également entraîner moins d’artefacts que l’utilisation d’une approche manuelle basée sur la chambre de décaflage, car moins de décollements de tissus et de carottes perdues ont été observés. Cependant, ces observations reposent sur une comparaison qualitative, et une évaluation quantitative supplémentaire serait nécessaire pour établir formellement les différences dans les lésions tissulaires induites par le traitement. C’est une préoccupation particulière pour les types de tissus adipeux tels que la peau et le sein. De plus, le système Coverless Slide Holder permet l’intégration avec des manipulateurs robotisés de plaques, permettant un débit plus élevé et réduisant le temps d’opérateur en facilitant des améliorations de flux de travail telles que des séances d’imagerie nocturnes. Bien que l’automatisation doive améliorer le débit et la standardisation, le benchmarking quantitatif de ces améliorations n’a pas été formellement évalué dans cette étude et doit être interprété comme une observation pratique plutôt que comme un résultat mesuré. Avec des échantillons préparés sous forme de microréseaux tissulaires, il devient possible de générer ces analyses complètes pour des centaines d’échantillons de patients sur un nombre relativement faible de lames, ce qui pourrait faciliter de futures études sur les cellules sénescentes dans des échantillons de tissuscliniques 5,11.
Bien que de légères augmentations des intensités des marqueurs à l’aide du colorateur automatique par rapport au processus manuel de préparation des lames aient été observées, en pratique cet avantage est mineur, car un faible signal peut généralement être compensé soit par des temps d’exposition plus longs, soit par des ajustements des seuils d’analyse. Plusieurs étapes clés influencent de manière critique le succès des tests, notamment l’optimisation des anticorps, la conception des panneaux multiplex et la sélection des paramètres d’imagerie. Une validation attentive de la compatibilité des anticorps, de l’intensité du signal et de la résistance aux cycles de coloration répétés est essentielle pour garantir des données multiplexes reproductibles et de haute qualité. Bien plus important est l’optimisation par rondes et la sélection des canaux des biomarqueurs. Ces tests sont évalués individuellement et en combinaison sur des échantillons tests, afin de garantir l’absence de réactivité croisée entre anticorps, ainsi que de démontrer que l’inactivation des colorants et la détection d’épitopes sont possibles lors des cycles souhaités. Il est recommandé d’utiliser des marqueurs faibles ou moins abondants dans les canaux Cy5 et Cy7, qui présentent généralement une autofluorescence plus faible. Le panel final est testé selon le type de tissu d’intérêt, car certains tissus d’optimisation largement utilisés (par exemple les amygdales) nécessitent souvent des concentrations et des temps d’exposition plus faibles que les environnements expérimentaux, qui peuvent également différer dans des propriétés telles que l’autofluorescence. Cependant, de tels tissus témoins positifs peuvent être utiles lorsque la présence de type cellulaire est incertaine dans les tissus expérimentaux, car l’absence de signal ne peut pas être facilement différenciée de l’absence de cellules cibles. La riche dans ces optimisations de panel au sein du type de tissu cible est l’étape expérimentale la plus cruciale pour garantir un essai réussi, afin de minimiser la perte de biomarqueurs lors des essais finaux. La majorité des problèmes surviennent en raison d’une réaction croisée d’anticorps, d’un signal insuffisant dû à de faibles concentrations d’anticorps ou d’un faible signal au bruit dans les canaux FITC/Cy3. De plus, la préservation de l’antigène lors d’étapes répétées d’inactivation des colorants dépend à la fois des anticorps et des tissus, ce qui nécessite en outre l’utilisation de mesures d’optimisation globales pour garantir la sélection de compositions de panel ou de ronds appropriées pour les échantillons expérimentaux. Une limitation clé des flux de travail d’immunofluorescence multiplex est la dépendance aux anticorps de haute qualité, ainsi qu’à la stabilité des épitopes à travers des cycles répétés de coloration et d’inactivation des colorants.
Dans l’ensemble, l’imagerie multiplexée, couplée à des plateformes d’automatisation, représente un changement radical de sophistication pour l’évaluation du FI des échantillons de tissus in vivo , facilitant une analyse spatiale complète de panels complexes de biomarqueurs au niveau de la cellule unique. Les applications futures de ce flux de travail incluent le profilage à grande échelle de biomarqueurs associés à la sénescence à travers divers types de tissus et l’intégration avec des approches émergentes de l’omique spatiale afin de résoudre davantage l’hétérogénéité cellulaire dans des environnements tissulaires complexes.
Déclarations de divulgation
CLB a agi en tant que consultant pour Senisca, StarkAge et AKLRD. Le laboratoire du CLB a reçu un financement de ValiRx.
Contribution de l’auteur :
RW LG et CLB ont développé le concept initial. RW, FM, MGC, LG et CLB ont finalisé le concept, développant et concevant des expériences. RW, FM, MGC et LG ont réalisé toutes les expériences. RW et CLB ont rédigé le premier brouillon du manuscrit, tous les auteurs ayant contribué à la révision du manuscrit avant la soumission. Tous les auteurs ont lu et approuvé le manuscrit final.
Remerciements
Le CLB reconnaît le financement de FM et MGC auprès du BBSRC (BB/T008709/1 et BB/W510427/1, respectivement) ainsi que pour l’achat du Cell DIVE auprès du Wellcome Trust (223803/Z/21/Z).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 30% Hydrogen Peroxide (H2O2) | Merck | H1009 | |
| Antigen unmasking solution 1 (H3300) (ARS1) | Vector Labs. | H-3300 | Préparé avec 12,5 ml de solution de démasquage d'antigène + 237,5 ml de ddH2O |
| Antigen unmasking solution 2 (ARS2) | Sigma | T6066 / E5134 | Préparez le stock 10x (12,9 g de base Trizma, 3,7 g d'EDTA, 5 mL de Tween 20, 995 mL de ddH2O). |
| Bovine Serum Albumin (BSA) | Merck | A2153 | |
| Bulk Dewaxing Solution | Leica | AR9222 | |
| Bulk Epitope Retrieval 1 (ER1) | Leica | AR9961 | |
| Bulk Epitope Retrieval (ER2) | Leica | AR9640 | |
| Bulk Wash Solution | Leica | AR9590 | |
| DAPI | Merck | D3571 | |
| Doubled distilled water (ddH20) | N/A | N/A | |
| DMSO | Merck | 472301 | |
| Donkey Serum | Merck | D9663 | |
| EDTA | Merck | E5134 | |
| Glycerol | Merck | G5516 | |
| NaHCO3 | Merck | S5761 | |
| Phosphate Buffered Saline (PBS) | Merck | BP399 | |
| Propyl Gallate | Merck | P3130 | |
| Sodium Bicarbonate | Merck | S5761 | |
| Triton X 100 | Merck | H5141 | |
| Trizma Base | Merck | T6066 | |
| Tween20 | Merck | P1379 | |
| Other consumables or Equipment | |||
| Decloaking chamber | BioCare | DC2012 | |
| Steam strips | BioCare | 613QC | |
| Bond RXm Auto Slide Stainer | Leica | HIS2330 | Dénommé coloris automatisé des lames |
| Cell DIVE | Leica | 29429159 | Dénommé système d'imagerie par fluorescence multiplexe |
| Click Well slide holders | Leica | 29463259 | Dénommé porte-lames Click Well sans couverture |
| Antibody List | |||
| CD31 (Pecam-1) | Cell Signalling | 61255 | Clone: 89C2 Fluorophore: AF555 Dilution: 1 sur 50 |
| CD8a | BioLegend | 372906 | Clone: C8/144B Fluorophore: Alexa 647 Dilution: 1 sur 100 |
| CDKN2A/p16 | Santa Cruz | sc-56330 AF647 | Clone: jc8 Fluorophore: Alexa 647 Dilution: 1 sur 200 |
| FOXP3 | BioLegend | 320114 | Clone: 206D Fluorophore: Alexa 647 Dilution: 1 sur 50 |
| Keratin 15 | Abcam | ab194065 | Clone: EPR1614Y Fluorophore: AF_488 Dilution: 1 sur 200 |
| Ki67 | Abcam | ab215226 | Clone: EPR3610 Fluorophore: AF555 Dilution: 1 sur 50 |
| Lamin B1 | Abcam | ab194106 | Clone: EPR8985(B) Fluorophore: AF_488 Dilution: 1 sur 100 |
| PanCK_AE1/AE3 | Thermofisher | 53-9003-82 | Clone: AE1/AE3 Fluorophore: AF_488 Dilution: 1 sur 100 |
| SMA | R&D systems | IC1420S | Clone: 1A4 Fluorophore: Alexa 750 Dilution: 1 sur 100 |
| Vimentin | Cell Signalling | 69227 | Clone: D21H3 Fluorophore: Alexa 750 Dilution: 1 sur 100 |
Références
- Gorgoulis, V., et al. Cellular senescence: Defining a Path Forward. Cell. 179 (4), 813-827 (2019).
- Hernandez-Segura, A., Nehme, J., Demaria, M. Hallmarks of cellular senescence. Trends Cell Biol. 28 (6), 436-453 (2018).
- De Souza, N., Zhao, S., Bodenmiller, B. Multiplex protein imaging in tumour biology. Nat Rev Cancer. 24 (3), 171-191 (2024).
- Teo, Y. V., et al. Notch signaling mediates secondary senescence. Cell Rep. 27 (3), 997-1007 (2019).
- Ogrodnik, M., et al. Guidelines for minimal information on cellular senescence experimentation in vivo. Cell. 187 (16), 4150-4175 (2024).
- Sharpless, N. E., Sherr, C. J. Forging a signature of in vivo senescence. Nat Rev Cancer. 15 (7), 397-408 (2015).
- Schürch, C. M., et al. Coordinated cellular neighborhoods orchestrate antitumoral immunity at the colorectal cancer invasive front. Cell. 182 (5), 1341-1359.e19 (2020).
- Lin, J. R., et al. Highly multiplexed immunofluorescence imaging of human tissues and tumors using t-CyCIF and conventional optical microscopes. eLife. 7, e31657(2018).
- Tomimatsu, K., et al. Precise immunofluorescence cancelling for highly multiplexed imaging to capture specific cell states. Nat Commun. 15, 3657(2024).
- Kiessling, P., Kuppe, C. Spatial multi-omics: novel tools to study the complexity of cardiovascular diseases. Genome Med. 16 (1), 14(2024).
- Chaib, S., Tchkonia, T., Kirkland, J. L. Cellular senescence and senolytics: the path to the clinic. Nat Med. 28, 1556(2022).
- Freund, A., Laberge, R. M., Demaria, M., Campisi, J. Lamin B1 loss is a senescence-associated biomarker. Mol Biol Cell. 23 (11), 2066-2075 (2012).
- Eng, J., et al. A framework for multiplex imaging optimization and reproducible analysis. Commun Biol. 5 (1), 1-11 (2022).
- Wallis, R., et al. Senescence-associated morphological profiles (SAMPs): an image-based phenotypic profiling method for evaluating inter- and intra-model heterogeneity of senescence. Aging (Albany NY). 14, 1-27 (2022).
- González-Gualda, E., Baker, A. G., Fruk, L., Muñoz-Espín, D. A guide to assessing cellular senescence in vitro and in vivo. FEBS J. 288 (1), 56-80 (2021).
- O’Sullivan, E. A., Wallis, R., Mossa, F., Bishop, C. L. The paradox of senescent-marker positive cancer cells: challenges and opportunities. NPJ Aging. 10 (1), 1-11 (2024).
Réimpressions et autorisations
