Ce protocole fournit une méthode standardisée et à haut débit de criblage des composés utilisant le poisson-zèbre in vivo pour quantifier la perte de neurones dopaminergiques et les déficits comportementaux locomoteurs, permettant un dépistage efficace des composés neuroprotecteurs.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Phénotypage in vivo de la neurodégénérescence dopaminergique chez les larves de poisson-zèbre à l’aide d’analyses comportementales et d’imagerie à haute teneur
Dans cet article
Résumé
Résumé
La recherche sur la découverte de médicaments en neurodégénérescence est limitée par le coût élevé et le faible débit des modèles mammifères traditionnels. Ce goulot d’étranglement est particulièrement observé dans la recherche sur la maladie de Parkinson, où les études rigoureuses et évolutives sur la neurodégénérescence dopaminergique (DA) restent lentes et gourmandes en ressources. Pour combler cette lacune, nous présentons un pipeline de phénotypage standardisé à haut débit utilisant un modèle transgénique de poisson-zèbre exprimant la nitroréductase dans des neurones DA afin d’étudier la perte des neurones DA dans les cinq jours suivant la fécondation. Le poisson-zèbre offre des avantages clés pour les neurosciences translationnelles, notamment un développement larvaire rapide, une transparence optique permettant l’imagerie cérébrale globale in vivo , une forte conservation des gènes et voies pertinents pour la maladie de Parkinson, et un circuit neuronal intact inaccessible dans les modèles de culture cellulaire. Notre protocole intègre l’ablation chimiogénétique et l’imagerie à haute teneur pour générer des ensembles de données rapides pour le dépistage. Les neurones DA sont ablés sélectivement à l’aide de métronidazole (MTZ), produisant une neurodégénérescence spécifique et accordable. Le traitement MTZ produit des réductions de locomotion dépendantes de la dose, compatibles avec des phénotypes de type bradykinésique, fournissant un corrélat comportemental robuste à la perte des cellules DA. Puisque la maladie de Parkinson est fondamentalement un trouble moteur, nous associons les mesures anatomiques à des relevés comportementaux fonctionnels. L’activité locomotrice est enregistrée directement dans une plaque et quantifiée à l’aide d’un suivi automatisé, extrayant des métriques telles que la distance totale parcourue, la fréquence des phases de nage et l’initiation des explosions. Les poissons-zèbres offrent un système modèle efficace et évolutif dans lequel des centaines de larves peuvent être analysées simultanément avec une manipulation minimale. Nous avons optimisé un protocole de dépistage de drogues à haut débit, basé sur plaques, conçu pour minimiser la variance expérimentale dans la recherche de premier cycle. Ce format standardisé, basé sur des plaques, pour le dépistage des candidats composés pour la neuroprotection ou le sauvetage fonctionnel garantit que les données collectées par différents chercheurs restent statistiquement comparables et efficaces pour identifier les candidats neuroprotecteurs, améliorant ainsi la reproductibilité. Ensemble, cette méthodologie fournit un cadre robuste et évolutif pour la recherche sur la neurodégénérescence.
Introduction
La recherche sur la découverte de médicaments en neurodégénérescence fait face à un goulot d’étranglement important en matière d’efficacité en raison du coût élevé et du faible débit des modèles mammifèrestraditionnels 1,2, nécessitant une planification expérimentale rigoureuse et l’utilisation d’une main-d’œuvre nombreuse. L’objectif global de cette méthode est de fournir une approche standardisée et à haut débit utilisant le Tg(th :Gal4 ; UAS :NTR-mCherry) dans lequel la nitroréductase-mCherry est spécifiquement exprimée dans les neurones dopaminergiques (DA) pour étudier la perte et les déficits de locomotion des neurones DA. La raison d’être de cette technique découle du besoin de modèles in vivo rigoureux, évolutifs et économiquement viables pour la recherche sur la neurodégénérescence 3,4,5. Bien que les cultures cellulaires in vitro permettent un dépistage rapide des médicaments, elles manquent du circuit neuronal intact et du contexte de l’organisme global essentiels à leur pertinencetranslationnelle 6. En revanche, les modèles de rongeurs offrent un excellent contexte physiologique mais sont coûteux et chronophages pour un criblage initial à haut débit de composésneuroprotecteurs 7,8.
Le poisson-zèbre possède un développement larvaire rapide, une transparence optique permettant l’imagerie cérébrale globale in vivo, et une forte conservation génétique des voies pertinentes pour les maladies, en particulier liées à la neurodégénérescence 9,10,11. Le protocole intègre spécifiquement l’élevage standardisé, l’ablation chimiogénétique via métronidazole (MTZ) et l’imagerie à haute teneur associée au suivi comportemental fonctionnel. La mesure directe de l’activité locomotrice fournit un corrélat comportemental robuste à la perte neuronale DA, car la perte des neurones dopaminergiques est liée aux anomaliescomportementales 12,13,14. Le format standardisé basé sur des plaques minimise la variance expérimentale entre les opérateurs, et le haut débit du système larvaire du poisson-zèbre permet des échantillons de taille importante, fournissant ensemble une puissance statistique suffisante pour détecter les effets neuroprotecteurs. Cela rend le protocole bien adapté aux applications nécessitant un criblage évolutif et reproductible, y compris dans des contextes où l’expérience de l’enquêteur peut varier.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Toutes les méthodes impliquant l’utilisation de sujets vertébrés ont été réalisées conformément aux directives du Comité institutionnel de soins et d’utilisation des animaux (approbation IACUC AUP-25-098).
1. Élevage du poisson-zèbre
- Maintenir les conditions du système aquatique
- Maintenir le système aquatique en recirculation à 28,5°C (plage acceptable : 26°C–30°C), pH 7,1–7,8, et conductivité 600–700 μS/cm. Maintenir les poissons-zèbres adultes à une densité d’empoissonnement d’environ 5 poissons/L dans les aquariums domestiques.
- Surveillez quotidiennement les niveaux d’ammoniac, de nitrites et de nitrates à l’aide d’un kit de test colorimétrique de la qualité de l’eau d’aquarium selon les instructions du fabricant. Maintenir l’ammoniaque et les nitrites à 0 ppm et les nitrates entre 10 et 20 ppm.
- Effectuer des échanges d’eau lorsque l’ammoniac ou le nitrite dépassent 0 ppm, le nitrate dépasse 20 ppm, la turbidité visible ou des débris sont présents, ou lorsque les valeurs de pH/conductivité dépassent les plages cibles décrites à l’étape 1.1.1. Poursuivre les échanges jusqu’à ce que l’ammoniac et le nitrite redeviennent à 0 ppm, que le nitrate revienne à 10–20 ppm, et que les valeurs de pH/conductivité soient rétablies dans la plage cible.
- Maintenir un cycle de 14 heures lumière par 10 heures sombre afin de synchroniser le rythme circadien et la reproduction.
- Nourrissez les poissons-zèbres à différents stades de développement
- Nourrissez les poissons adultes avec des granulés à coulée lente de 0,5 mm deux fois par jour. Standardisez l’alimentation selon le temps de consommation et ne fournissez que la quantité consommée dans les 3 à 5 minutes. Utilisez la même taille de granule et le même type de régime de façon constante entre les cohortes expérimentales.
- Nourrissez les larves de poissons Gemma Micro 75 ZF, ou un régime équivalent larvaire de poisson-zèbre d’environ 75 μm, trois fois par jour. Nourrissez les poissons juvéniles (1 mois) avec du Gemma Micro 150 ZF, ou un régime équivalent de poisson-zèbre d’environ 150 μm de particules, trois fois par jour.
- Substituez des régimes équivalents uniquement s’ils sont formulés pour des larves ou des juvéniles de poisson-zèbre, offrent une taille de particule comparable et fournissent une alimentation riche en protéines et complète en nutriments, adaptée au stade de développement.
- Compléter les régimes alimentaires des larves et des juvéniles avec des nauplii de crevettes saumurières fraîchement écloses une fois par jour à midi en semaine. Faites éclore les kystes de crevettes en saumure dans de l’eau salée aérée pendant 24 à 36 heures selon les instructions du fabricant.
- Collectez les nauplii nageant activement, rincez-les avec de l’eau du système, et nourrissez uniquement la quantité consommée dans les 5 à 10 minutes.
- Évitez de trop nourrir, car un excès d’aliments augmente le taux d’ammoniac.
REMARQUE : Retirez quotidiennement la nourriture non consommée et les débris visibles en siphonnant doucement. Inspectez les aquariums pour détecter des poissons morts ou en mauvaise santé et nettoyez les surfaces ou les passoires lorsque des débris sont observés. Maintenir la densité des réservoirs, l’alimentation, le nettoyage et la surveillance constante de la qualité de l’eau entre les cohortes expérimentales. Pour plus de détails sur l’élevage, le stade développemental, l’élevage de crevettes saumurées et l’entretien à long terme des installations, consultez Westerfield15 et Avdesh et al.16.
2. Collecte des embryons, préparation des réactifs et criblage transgénique
- Mettre en place des croisements d’élevage
- Assemblez les cuves de croisement avec un séparateur le soir avant la collecte des embryons.
- Placez un poisson-zèbre mâle et deux femelles dans chaque aquarium de croisement, avec des mâles et des femelles séparés par le séparateur pendant la nuit.
- Retirez le séparateur le lendemain matin au début du cycle d’allumage et laissez frayer pendant une période fixe de 2 heures. Prélever les embryons immédiatement après la fenêtre de frai afin de minimiser la variabilité du stade de développement.
- Collecter et incuber les embryons
- Collectez les embryons en versant l’eau du réservoir à travers un filtre en maille de 400 μm. Rincez doucement les embryons avec de l’eau de système ou de l’eau d’œuf bleue (BEW) pour enlever les débris, puis transférez les embryons dans des boîtes de Petri de 100 mm à l’aide d’une pipette de transfert jetable. Minimisez la manipulation et évitez d’exposer les embryons à l’air pendant de longues périodes.
- Transférer les embryons dans des boîtes de Petri de 100 mm contenant 30 mL de BEW à une densité de 50 à 60 embryons par bol. Ne dépassez pas 60 embryons par plat pour maintenir un développement constant et une disponibilité en oxygène.
- Incuber les embryons à 28,5°C dans un cycle de 14 h clair par 10 h.
- Retirez quotidiennement les ovules non fécondés et les embryons non viables.
REMARQUE : Préparez BEW avec 60 mg de sel océanique instantané, 50 μL de bleu de méthylène à 1 %, et 1 L d’eaudéionisée 17.
- Préparer et appliquer la solution de 1-phényl-2-thiourée (PTU)
- Préparez une solution de 100 mM de PTU en diméthylsulfoxyde (DMSO).
- Conservez la solution d’origine PTU à 4°C à l’abri de la lumière.
- À 24–36 h après la fécondation (hpf), ajoutez 60 μL de solution de stock PTU à chaque plat contenant 30 mL de BEW pour atteindre une concentration finale de 200 μM.
- Mélangez PTU en faisant doucement tourner la boîte de Petri en mouvement circulaire 5 à 10 fois. Évitez de pipetter directement sur les embryons pour minimiser le stress mécanique.
ATTENTION : Le PTU peut provoquer des irritations respiratoires et cutanées. Manipulez avec des gants et préparez dans un endroit bien ventilé.
- Préparez un anesthésique tricaïne
- Dissoudre 400 mg de méthanassulfonate de tricaïne dans 97,9 mL d’eau Milli-Q.
- Ajoutez 2,1 mL de 1 base Tris M (pH 9) à la solution.
- Ajustez la solution à un pH de 7,0 en utilisant 0,1 M d’hydroxyde de sodium ou d’acide chlorhydrique.
- Alyquote la solution dans des tubes marqués et la conserver à 4°C.
- Diluer la solution d’origine 1:25 pour obtenir une concentration de travail de 160 μg/mL ou diluer 1:100 pour obtenir 40 μg/mL pour des applications à faibledose 18.
ATTENTION : Le méthanassulfonate de tricaïne est un anesthésiant chimique. Manipulez avec un équipement de protection individuelle approprié.
- Effectuer des croisements extérieurs
- Outcross homozygote Tg(th :Gal4 ; UAS :NTR-mCherry) avec un poisson-zèbre sauvage AB en plaçant un adulte transgénique homozygote et un adulte sauvage AB de sexe opposé dans un bac croisé avec un séparateur pendant la nuit. Retirez le séparateur au début du cycle de lumière et récupérez les embryons après une fenêtre fixe de frai de 2 heures.
- Criblage des larves transgéniques
- À 3 jours après la fécondation (dpf), anesthésiez les larves à l’aide de tricaïne à une concentration finale de 160 μg/mL.
- Observez les larves sous un stéréomicroscope à fluorescence à l’aide du filtre mCherry (excitation ~587 nm, émission ~610 nm). Utilisez les mêmes réglages de criblage pour toutes les larves d’une expérience, incluant le grossissement objectif, le temps d’exposition, le gain et l’intensité d’illumination.
- Régler l’exposition et le gain en utilisant une larve transgénique positive connue afin que la fluorescence du neurone DA soit clairement visible sans saturation, puis maintenir ces réglages pour toutes les larves restantes de l’expérience.
- Confirmez la présence d’un signal mCherry positif localisé dans les groupes de neurones DA dans le diencéphale ventral entre les yeux et légèrement ventral à la ligne médiane (Figure 1A).
- Identifier les larves positives comme étant celles présentant une fluorescence mCherry clairement détectable dans les amas de neurones DA attendus du diencéphale ventral. Classez les larves comme négatives si aucun signal mCherry n’est visible au-dessus du fond sous les paramètres fixes de filtrage, en utilisant des larves non transgéniques ou négatives connues comme contrôles de fond.
REMARQUE : 3 dpf est le stade le plus précoce auquel les neurones DA du diencéphale ventral produisent un signal fluorescent fiable pour la quantification.
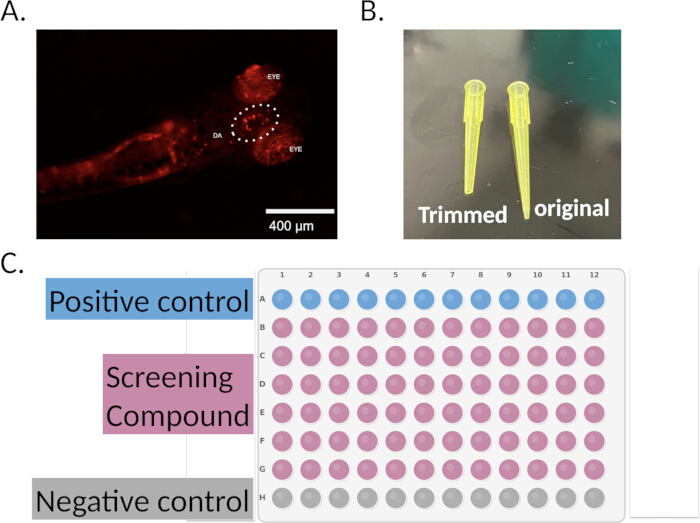
Figure 1 : Criblage transgénique, immersion larvaire et conception des plaques. (A) Image de fluorescence (canal mCherry, objectif 4×) d’une larve transgénique de poisson-zèbre exprimant de la nitroréductase (NTR) dans des neurones dopaminergiques (DA), montrant des groupes de neurones DA dans le diencéphale ventral entre les yeux. (B) Pointes de pipette P200 modifiées coupées à des ouvertures d’environ 1,5 mm, utilisées pour transférer des larves lors de l’incrustation d’agarose. (C) Disposition représentative des plaques à 96 puits pour le dépistage de drogues à haut débit, incluant le contrôle des véhicules, les puits traités au métronidazole (MTZ) et les conditions de dépistage des composés. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
3. Ablation chimiogénétique et imagerie par fluorescence
- Préparez un médium d’incrustation d’agarose
- Le jour de l’immersion à 4 dpf, préparez de l’agarose (LMA) à faible point de fusion (LMA) à 1,2 % dans de l’eau Milli-Q.
- Chauffez la solution d’agarose au micro-ondes par intervalles courts de 5 à 10 s, en tournant doucement entre les intervalles, jusqu’à ce que l’agarose soit complètement dissoute et que la solution soit claire. Évitez l’ébullition excessive ou le chauffage prolongé, qui peut modifier la concentration finale d’agarose par évaporation.
- Aliquote l’agarose dans des tubes microcentrifuges de 1,5 mL.
- Fondez les aliquotes à 70°C et équilibrez-les dans un bloc thermique à 42°C avant utilisation.
- Ajoutez 20 μL de solution de bouillon de tricaïne (4 mg/mL) à chaque aliquote d’agarose pour obtenir une concentration de travail d’environ 40 μg/mL.
- Mélangez la tricaïne à l’agarose fondue en pipettant doucement de haut en bas 5 à 10 fois à l’aide d’une pipette P200. Évitez le vortex ou l’introduction de bulles, car ces bulles peuvent interférer avec le positionnement et l’imagerie larvaire.
- Anesthésier et incruster les larves
- Ajoutez une solution de bouillon tricaïne à la boîte de Petri contenant 4 larves de dpf pour obtenir une concentration finale de 160 μg/mL.
- Incubez les larves dans la tricaïne pendant environ 5 minutes, ou jusqu’à ce qu’elles montrent une perte de nage spontanée et aucune réponse au contact doux avec une sonde. Procédez à l’implantation uniquement après avoir atteint ce point final d’anesthésie.
- Coupez l’extrémité distale d’une pointe de pipette P200 à l’aide de ciseaux propres ou d’une lame stérile pour créer une ouverture d’environ 1,5 mm. Vérifiez la taille de l’ouverture à l’aide d’une règle ou d’une balance calibrée sous un stéréomicroscope avant utilisation. Jetez les pointes avec des bords rugueux ou des ouvertures trop étroites pour que les larves puissent passer sans contact (Figure 1B).
- Aspirez une seule larve dans un liquide minimal à l’aide de la pointe modifiée de la pipette.
- Immergez la pointe de la pipette dans l’aliquote d’agarose.
- Distribuez 40 μL d’agarose contenant une larve dans un puits d’une plaque à fond plat à 96 puits. Utilisez le même volume d’agarose pour tous les puits d’une expérience. Si un autre type de plaque est utilisé, optimisez le volume d’agarose avant de commencer l’expérience et maintenez le volume sélectionné sur tous les puits.
REMARQUE : Utilisez des plaques à fond plat pour assurer une imagerie cohérente. Optimisez le volume d’agarose en fonction de la géométrie des plaques.
- Orienter et incruster les larves
- Placez la plaque sous un stéréomicroscope (microscope de dissection).
- Utilisez des pinces à pointe fine ou une sonde de 0,25 mm pour orienter la larve de sorte que le diencéphale ventral soit orienté vers l’objectif.
- Positionnez les larves côté dorsal vers le bas pour les microscopes inversés ou côté dorsal vers le haut pour les microscopes dressés.
- Orientation complète dans les 1 à 2 minutes avant que l’agarose ne se solidifie.
- Intégrer une larve par puits selon une carte de plaques à 96 puits prédéfinie. Réservez la rangée A pour les contrôles du véhicule, la rangée H pour les contrôles MTZ uniquement, et attribuez les lignes B–G aux conditions composées candidates ou aux groupes dose-réponse. Randomisez le placement des composés dans les lignes B–G lorsque possible pour réduire le biais de position. Utilisez la même carte des plaques pour l’imagerie de base et post-traitement.
- Après la solidification de l’agarose, ajoutez BEW sans tricaïne à chaque puits pour porter le volume final du puits à exactement 200 μL. Utilisez le même volume final pour tous les puits de la plaque afin de maintenir une diffusion et une exposition au traitement constantes.
- Préparez des solutions de traitement MTZ
- Préparez des solutions de travail MTZ en BEW complétées par 1 % de DMSO et 200 μM de PTU. Ajoutez de la poudre MTZ à la solution et au vortex jusqu’à ce qu’il ne reste plus de particules visibles. Mélangez sur un bascule ou un rotateur tubulaire protégé de la lumière pendant 15 à 30 minutes à température ambiante. Vérifiez que la solution est claire et exempte de précipités visibles avant utilisation.
- Préparez des concentrations de 3, 4,5 et 9 mM pour optimiser la dose-réponse.
- Préparez un témoin de véhicule contenant 1 % de DMSO en BEW avec une PTU de 200 μM.
- Préparez uniquement la concentration validée de MTZ pour un dépistage de routine après optimisation.
ATTENTION : MTZ est photosensible. Préparez des solutions fraîches pour chaque expérience, protégez-les de la lumière avec du papier aluminium, et ne réutilisez pas les solutions restantes.
REMARQUE : Maintenez les mêmes concentrations finales de DMSO dans tous les groupes de traitement et témoins. Ne remplacez pas les formulations alternatives de MTZ.
- Acquérir des images de fluorescence avant traitement
- À 4 dpf, après l’insertion, acquiert des images de fluorescence de base à l’aide d’un microscope à fluorescence avec un objectif de 20× (Figure 2).
- Imagez chaque puits en utilisant le canal mCherry (excitation ~587 nm, émission ~610 nm).
- Utilisez des réglages d’imagerie identiques pour tous les puits d’une expérience. Régler le temps d’exposition, l’intensité d’illumination et le gain du détecteur à l’aide d’une larve de contrôle du véhicule afin que les pixels les plus brillants du neurone DA atteignent environ 70 % à 80 % de la plage dynamique du détecteur sans saturation. Notez le temps d’exposition final, l’intensité d’illumination, le gain du détecteur, l’objectif et le profil d’acquisition, et maintenez ces réglages pour toutes les images de base et post-traitement.
- Acquérir toutes les images d’une seule session lorsque possible afin de minimiser la variabilité de l’intensité de la lampe ou de la sensibilité du détecteur selon les moments précis. Pour les systèmes à contrôle automatisé de la scène, utilisez l’acquisition multiposition pour maintenir des coordonnées identiques entre les sessions d’imagerie.
- Conservez le profil d’acquisition pour la réutilisation lors de l’imagerie post-traitement (Étape 3.7) et lors des expériences ultérieures.
REMARQUE : Un objectif de 20× offre un équilibre entre champ de vision et résolution pour l’imagerie du groupe de neurones DA diencéphalique.
- Appliquer le traitement MTZ après l’imagerie de base
- Immédiatement après l’imagerie de base à 4 dpf, ajoutez directement à chaque puits une solution contenant MTZ ou une solution de véhicule pour porter le volume final du puits à 200 μL.
- Pour les expériences de criblage de composés, on ajoute les candidats composés avec la MTZ à cette étape afin que les larves soient exposées à la MTZ ± au composé pendant la même période de traitement de 24 heures.
- Incuber les plaques à 28,5°C sous un cycle de 14 h lumière :10 h sombre pendant 24 h, de 4 dpf à 5 dpf.
- Évitez de déranger les plaques pendant l’incubation.
REMARQUE : Pour les expériences dose-réponse, évaluer des temps d’incubation supplémentaires (par exemple, 12 et 48 heures) afin d’optimiser les conditions de traitement.
POINT DE PAUSE : Les plaques peuvent être maintenues dans des conditions d’incubation pendant la durée définie du traitement avant de procéder à l’imagerie.
- Acquérir des images de fluorescence post-traitement
- À 5 dpf, acquérir les images post-traitement en utilisant les mêmes réglages de microscope que pour l’imagerie de base à 4 dpf, incluant le temps d’exposition, l’intensité d’illumination, le gain du détecteur, l’objectif et le profil d’acquisition (Figure 2).
- N’ajustez pas le temps d’exposition, le gain du détecteur, l’intensité d’illumination, la mise au point, l’objectif ou les réglages d’acquisition entre les puits ou entre les séances d’imagerie pré-traitement et post-traitement.
- Si le microscope a été éteint entre les séances, rechargez le profil d’acquisition enregistré et vérifiez tous les paramètres par rapport aux paramètres enregistrés avant l’imagerie.
- Faites des puits d’images dans le même ordre que lors de l’imagerie de base lorsque possible et prenez toutes les images post-traitement au cours de la même séance d’imagerie.
- Cette conception d’imagerie appariée avant et après traitement contrôle la variabilité interindividuelle de la fluorescence des neurones DA de base et garantit que les changements de signal sont attribuables au traitement plutôt qu’aux différences d’acquisition.
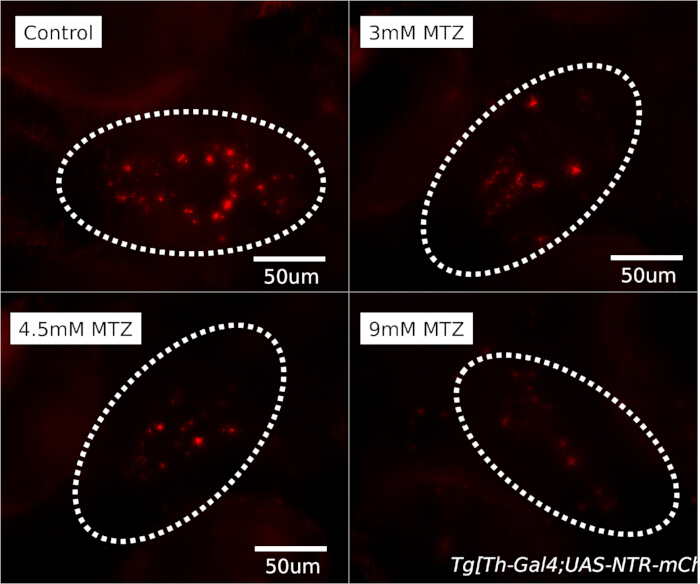
Figure 2 : Réduction dépendante de la dose de la fluorescence des neurones DA après un traitement au métronidazole. Images représentatives de fluorescence (canal mCherry, objectif 20×) de larves transgéniques de poisson-zèbre montrant des neurones DA diencéphaliques après un traitement de 24 heures avec des concentrations variables de MTZ. L’intensité de fluorescence diminue de manière dépendante de la dose, indiquant une ablation chimiogénétique réussie des neurones exprimant le NTR. Barre d’échelle = 50 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
4. Dépistage de drogues à haut débit sur plaques
- Générer et cribler des larves transgéniques
- Générer une nouvelle cohorte de larves transgéniques homozygotes.
- Collectez des embryons et élevez-les en BEW.
- Traiter les embryons avec une PTU de 200 μM à 24–36 h après la fécondation (HPF) comme décrit à l’étape 2.3.
- À 3 dpf, criblez les larves en utilisant le canal mCherry avec des réglages fixes au microscope pour toutes les larves de l’expérience. Réglez le temps d’exposition, le gain du détecteur et l’intensité d’illumination en utilisant une larve positive connue pour détecter clairement la fluorescence des neurones DA sans saturation, puis maintenez ces réglages inchangés pendant le dépistage.
- Classez les larves comme positives si une fluorescence mCherry claire est visible dans les amas de neurones DA attendus du diencéphale ventral sous des paramètres de dépistage fixes. Rejetez les larves sans signal au-dessus du fond dans cette région ou présentant une fluorescence faible, diffuse ou ectopique.
- Intégrer les larves et acquérir des images de base
- À 4 dpf, plongez les larves dans une plaque à 96 puits comme décrit aux étapes 3.2–3.3, en utilisant une larve par puits.
- Acquérir des images de fluorescence de base avant traitement comme décrit à l’étape 3.5.
- Appliquer MTZ et les composés candidats
- Après avoir acquis des images de fluorescence de base à 4 dpf, ajoutez directement les solutions de traitement aux puits selon la carte des plaques (Figure 1C).
- Pour les puits de contrôle des véhicules, ajoutez BEW contenant la même concentration finale de DMSO que celle utilisée dans les puits traités à composés.
- Pour les puits de contrôle uniquement MTZ, ajoutez une solution MTZ sans composé candidat.
- Pour les puits de criblage composé, ajoutez MTZ et composé candidat ensemble afin que les larves soient exposées aux deux pendant la même période de traitement de 24 heures.
- Pour le dépistage initial, utilisez une concentration unique composée, telle que 10 μM, sauf si la solubilité spécifique au composé, la toxicité ou les données antérieures de dose-réponse indiquent qu’une concentration différente doit être utilisée.
- Ajustez chaque puits à un volume final de 200 μL. Maintenez des concentrations finales identiques de DMSO sur tous les puits, y compris le contrôle du véhicule, le contrôle MTZ uniquement, et les puits MTZ plus composés.
- Incuber les plaques à 28,5°C sous un cycle de 14 h lumière :10 h sombre pendant 24 h, de 4 dpf à 5 dpf.
REMARQUE : Ce protocole n’inclut pas le retrait ou le lavage du MTZ avant exposition au composé. Les composés candidats sont appliqués simultanément avec le MTZ immédiatement après l’imagerie de base.
- Acquérir des images post-traitement et calculer la rétention de fluorescence
- À 5 dpf, acquérez des images de fluorescence post-traitement en utilisant les mêmes réglages d’acquisition que pour l’imagerie de base à 4 dpf.
- Des puits d’image dans le même ordre que ceux utilisés lors de l’imagerie de base lorsque cela est possible.
- Calculer la rétention de fluorescence pour chaque larve comme suit :
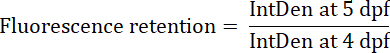
- Normaliser les valeurs de rétention de fluorescence à la valeur moyenne de contrôle du véhicule à partir de la même plaque.
- Identifier les composés protecteurs candidats comme ayant des valeurs de rétention de fluorescence significativement supérieures à celles du contrôle MTZ uniquement.
- Identifier les composés touchés
- Identifier les composés de choix comme ayant des rapports de rétention de fluorescence significativement supérieurs à ceux du témoin négatif (MTZ uniquement).
- Effectuer une analyse statistique en utilisant le test t de Welch pour comparer les contrôles MTZ uniquement avec les groupes MTZ plus traitements composés.
- Validez les composés de choix à l’aide de réplications biologiques indépendantes et d’essais dose-réponse. Confirmer les correspondances comme des composés qui augmentent de manière reproductible la rétention de fluorescence par rapport au contrôle MTZ uniquement, avec p < 0,05 et aucune toxicité larvaire visible ni morphologie anormale.
- Avancez les résultats validés vers des tests secondaires tels que l’analyse comportementale locomotrice, la validation dose-réponse ou les tests biologiques indépendants de réplication.
REMARQUE : Pour les criblages à bibliothèque composée, calculez le facteur Z pour chaque plaque à l’aide de contrôles positifs et négatifs. Un facteur Z > 0,5 indique un test robuste adapté à l’identification des hits.
5. Évaluation comportementale locomotrice
- Attribuer les larves aux groupes de traitement
- À 4 dpf, répartir les larves de chaque génotype en trois groupes de traitement avec au moins 10 larves par groupe : BEW uniquement, DMSO contrôle du véhicule et traitement MTZ.
- Attribuer les groupes comme suit : (1) BEW uniquement (base non traitée), (2) 1 % DMSO contrôle du véhicule, et (3) concentration optimisée de MTZ (4,5 mM en 1 % DMSO/BEW avec une PTU de 200 μM).
- Inclure les larves sauvages AB traitées avec véhicule ou MTZ dans des conditions identiques. Confirmer les effets dépendants du NTR si MTZ réduit la locomotion dans Tg(th :Gal4 ; UAS :NTR-mCherry) mais pas chez les larves de type sauvage AB.
- Effectuer le traitement et les larves sur plaques
- Traiter les larves pendant 24 heures à 28,5°C en utilisant les conditions définies à l’étape 5.1.2 : BEW uniquement, 1 % DMSO contrôle du véhicule, ou 4,5 mM MTZ en 1 % de DMSO/BEW avec 200 μM de PTU.
- Transférez cinq larves dans chaque puits d’une plaque à 6 puits contenant 2,5 mL de BEW frais à l’aide d’une pipette de transfert à large calibre. Minimisez le volume de retransmission et manipulez les larves avec délicatesse pour éviter le stress ou les blessures.
REMARQUE : L’utilisation de cinq larves par puits équilibre le rendement des données et minimise la surpopulation. Des densités plus élevées augmentent les croisements de chemins et introduisent des erreurs de suivi dans l’analyse comportementale.
- Configuration des conditions d’éclairage
- Placez la plaque à 6 puits sur un tapis lumineux LED blanc avec un éclairage diffus uniforme maintenu entre 25°C et 28°C. Utilisez le même pad lumineux, le même réglage de luminosité et la même position de la plaque pour tous les enregistrements dans une expérience (Figure 3A).
- Éclairez la plaque depuis en dessous et par le dessus à l’aide de sources de lumière diffuse pour minimiser les ombres, l’éblouissement et les reflets.
- Configurer l’installation de l’enregistrement vidéo
- Montez un appareil haute résolution dans une orientation fixe du dessus au-dessus de la plaque à l’aide d’un support stable (par exemple, trépied ou support de bras) (Figure 3B).
- Placez une règle adjacente à la plaque dans le champ de vision pour l’étalonnage spatial.
- Assurez-vous que la caméra est perpendiculaire à la surface de la plaque pour minimiser la distorsion de parallaxe.
- Activité locomotrice record
- Effectuer des enregistrements pendant la phase claire du cycle clair de 14 h : 10 h pour minimiser la variabilité circadienne.
- Laissez les larves s’acclimater pendant 1 h avant d’enregistrer.
- Enregistrement d’activité locomotrice pendant 60 minutes.
- Ne dérangez pas le système pendant l’enregistrement.
REMARQUE : Effectuez des enregistrements à la même heure de la journée entre les expériences afin de minimiser la variabilité circadienne.
- Configurez le logiciel de suivi comportemental
- Importez la vidéo enregistrée dans EthoVision XT (logiciel de suivi comportemental) (Figure 3C).
- Configurez les réglages suivants : 6 arènes, 5 sujets par arène, détection du point central, distance en millimètres, et temps en secondes.
- Calibrez l’échelle spatiale à l’aide de la règle présente dans l’image vidéo.
- Définissez les limites de l’arène pour chaque puits, afin de garantir que chaque arène englobe pleinement l’intérieur du puits sans dépasser les bords du puits.
- Optimiser les paramètres de détection
- Générez une image de référence à l’aide de l’interface logicielle (Paramètres de détection → Image de référence → Commencez à apprendre).
- Ajustez le seuil de détection pour assurer un suivi précis de toutes les larves sans fausses détections.
- Faites un court test d’acquisition (~2 min).
- Inspectez visuellement les chemins suivis avant de procéder à une analyse complète. Confirmez que toutes les larves sont détectées et que les bulles, débris, reflets ou bords de puits ne sont pas faussement identifiés comme des larves.
REMARQUE : Les artefacts courants incluent le suivi des bords causé par des arènes surdimensionnées, les fausses détections dues à des bulles ou des débris, et la perte de suivi lors d’une inactivité prolongée. - Excluez les puits de l’analyse si une défaillance persistante du suivi, un croisement excessif de chemins, des débris ou bulles visibles, des larves mortes, une morphologie anormale ou des larves piégées au bord du puits empêchent une quantification fiable.
- Appliquer les mêmes critères d’exclusion à tous les groupes de traitement avant l’analyse statistique.
- Effectuer une analyse complète et exporter les données
- Exécutez l’acquisition complète.
- Générez des visualisations de pistes et des cartes thermiques (Analyses → résultats → pistes et cartes thermiques).
- Exportez le tableau de données brutes contenant les métriques par matière, incluant la distance totale parcourue (mm), la vitesse moyenne (mm/s) et le nombre de combats de mouvement.
- Utilisez la distance totale parcourue de plus de 60 minutes comme point d’arrivée principal (Figure 3D).
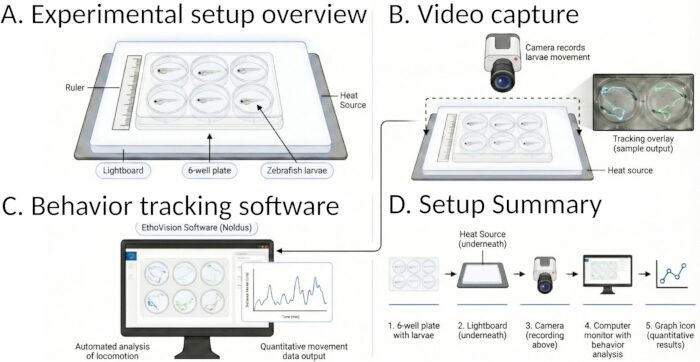
Figure 3 : Installation et flux de travail d’analyse d’enregistrement comportemental locomoteur. (A) Installation expérimentale montrant une plaque à 6 puits contenant des larves de poisson-zèbre positionnées sur un plateau lumineux avec une règle pour l’étalonnage spatial et une source de chaleur thermorégulée pour maintenir les conditions expérimentales. (B) Installation d’acquisition vidéo avec une caméra vue de dessus utilisée pour enregistrer les mouvements larvaires, avec une superposition de suivi représentative. (C) Suivi comportemental effectué à l’aide d’EthoVision XT (logiciel de suivi comportemental), montrant la détection et le suivi automatisés des mouvements larvaires. (D) Résumé du flux de travail détaillant les étapes allant de l’acquisition vidéo à l’analyse quantitative du comportement locomoteur. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
6. Analyse des données
- Préparer les images pour l’analyse
- Ouvrir les paires d’images pré-traitement et post-traitement aux Fidji (ImageJ, logiciel d’analyse d’image).
- Si les images sont acquises en Z-stacks, générez des projections d’intensité maximale (Image → Stacks → Z Project → Max Intensity).
- Ajustez la luminosité/contraste en utilisant des réglages d’affichage fixes identiques pour toutes les images d’un ensemble de données. N’utilisez pas l’auto-mise à l’échelle pour les mesures quantitatives, et effectuez la quantification de fluorescence sur les images originales non ajustées.
- Définir les régions d’intérêt (ROI)
- Utilisez l’outil de sélection de polygones pour tracer un ROI autour du groupe de neurones DA diencéphalique dans l’image pré-traitement. Définissez la limite ROI à l’aide de repères anatomiques visibles sur l’image de fluorescence, y compris les bords médiaux des yeux et la ligne médiane ventrale du diencéphale (Figure 2). Assurez-vous que le ROI englobe l’ensemble du groupe de neurones DA sans s’étendre aux structures fluorescentes adjacentes. Pour la cohérence entre les opérateurs, enregistrez un modèle représentatif de retour sur investissement et distribuez-le à tous les membres de l’équipe comme référence spatiale.
- Appuyez sur « t » pour ajouter le ROI au gestionnaire de ROI.
- Alignez les images pré-traitement et post-traitement à l’aide de repères anatomiques, y compris les yeux et le diencéphale ventral, avant d’appliquer le ROI. Appliquez le même ROI sur l’image post-traitement correspondante seulement après confirmation de l’alignement.
- Sauvegardez tous les ROI pour chaque plaque afin de permettre la reproductibilité et la réanalyse.
- Quantifier l’intensité de fluorescence
- Configurez les paramètres de mesure (Analysez → Séquez les mesures) et sélectionnez « Aire » et « Valeur grise moyenne ».
- Mesurez chaque image (Analysez → mesurez).
- Mesurez la fluorescence de fond d’une région non neuronale adjacente au sein de la même image et soustrayez-la de la mesure du ROI du neurone DA. Calculer la densité intégrée corrigée en arrière-plan comme : IntDen corrigé = IntDenROI − (areaROI × fond moyen).
- Calculez le rapport de rétention de fluorescence pour chaque larve comme IntDen (post-traitement) / IntDen (pré-traitement).
- Normaliser les rapports de rétention de fluorescence à la valeur moyenne de contrôle du véhicule à partir de la même plaque. Calculez séparément la moyenne des véhicules pour chaque plaque avant de comparer les groupesde traitement 19.
REMARQUE : Pour une analyse à haut débit, effectuez la même quantification en utilisant CellProfiler (logiciel d’analyse d’image) avec détection automatisée duROI 20.
- Effectuer une analyse statistique par paires
- Pour comparer un groupe de traitement et un groupe témoin, effectuer un test t de Welch à deux queues non apparié, qui ne suppose pas une variance égale entre les groupes.
- Utilisez ce test lorsque la variance diffère entre les groupes.
- Réaliser une analyse statistique multi-groupe
- Réaliser une ANOVA unidirectionnelle pour des expériences impliquant plusieurs groupes de traitement.
- Appliquez le test post hoc de Dunnett pour comparer chaque groupe de traitement avec le groupe témoin à l’aide de GraphPad Prism ou d’un logiciel statistique équivalent.
- Rapporter les résultats statistiques
- Fixez le seuil de signification à α = 0,05.
- Rapportez des valeurs p exactes plutôt que des seuils catégoriels.
- Présenter les données comme moyenne ± erreur standard de la moyenne (SEM) avec des points de données individuels superposés sous forme de diagrammes de points à l’aide de GraphPad Prism ou d’un logiciel de graphisme équivalent.
- Indiquez la taille de l’échantillon (n), le test statistique, la statistique du test, les degrés de liberté et la valeur p exacte dans les légendes des figures. Pour les grands ensembles de données, incluez les résultats statistiques complets dans un tableau complémentaire.
REMARQUE : Pour les tests de criblage, calculez le facteur Z pour chaque plaque comme Z = 1 − [3(σp + σn)/|μp − μn|], où σp et μp sont l’écart-type et la moyenne du groupe de contrôle du véhicule, et σn et μn sont l’écart-type et la moyenne du groupe témoin uniquement MTZ. Un facteur Z > 0,5 est considéré comme acceptable pour le dépistage.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Le traitement par MTZ provoque une perte dopaminergique des neurones dépendants de la dose et une atteinte locomotrice
Pour déterminer les paramètres optimaux pour l’ablation médiée par MTZ des neurones DA, l’intensité de fluorescence, utilisée comme indicateur de la survie des neurones DA, et la distance locomotrice ont été évaluées sur des concentrations MTZ de 3, 4,5 et 9 mM après un traitement de 24 heures. Chaque groupe de traitement étai...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Ce protocole offre un pipeline évolutif in vivo pour quantifier la perte neuronale de la DA et cribler les composés neuroprotecteurs à l’aide du système chimiogénétique NTR–MTZ chez le poisson-zèbre transgénique. Le flux de travail standardisé, basé sur les plaques, a été spécifiquement développé pour les équipes de recherche de premier cycle, où le turnover des opérateurs est élevé et où l’expérience des chercheurs varie selon les sessions académiques. Chaque étape du flux de travail a ...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs déclarent qu’il n’y a pas de conflits d’intérêts financiers.
Remerciements
Nous remercions le Dr Su Guo (Université de Californie, San Francisco) pour avoir fourni le poisson-zèbre transgénique, ainsi que le Dr Daeseok Eom, le Dr Michael Parsons et Eddie Hallo (Université de Californie, Irvine) pour avoir fourni des embryons de type sauvage et pour leurs conseils sur l’élevage et l’entretien des installations piscicoles. Nous remercions également les membres du personnel du Robert A. Mah Molecular Innovation Center et du Falling Leaves Innovation Building (Université de Californie, Irvine) pour la mise en place de l’infrastructure de l’installation aquatique.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Adult zebrafish diet, 0.5 mm pellets | Zeigler | AH271 | Utilisé pour l'alimentation des zebrafish adultes pendant l'élevage de routine |
| Agarose, faible point de fusion (LMA) | Sigma-Aldrich | A9414-10G | Utilisé pour l'encastrement des larves dans les puits pour un positionnement stable pendant l'imagerie |
| Papier d'aluminium | ULINE | S-20197 | Utilisé pour protéger les réactifs sensibles à la lumière tels que MTZ pendant la préparation et l'incubation |
| CellProfiler | Broad Institute | RRID: SCR_007358 | Utilisé pour une analyse d'image de fluorescence automatisée optionnelle |
| Tubes coniques, 15 mL | Corning | 352097 | Utilisé pour la préparation des réactifs et la manipulation des échantillons |
| Tubes coniques, 50 mL | Corning | 352070 | Utilisé pour la préparation des réactifs et le stockage des solutions |
| Réservoirs de croisement (1,0 L) | Aquaneering | ZHCT100 | Utilisé pour l'élevage contrôlé de zebrafish et la collecte d'embryons |
| Danio rerio (type sauvage AB) | — | — | Ligne de contrôle non transgénique utilisée pour valider la spécificité des effets dépendants de la nitroréductase |
| Danio rerio (Tg(th:Gal4; UAS:NTR-mCherry)) | — | — | Ligne de zebrafish transgénique exprimant la nitroréductase-mCherry dans les neurones dopaminergiques pour l'ablation chémogenétique ciblée |
| Dimethyl sulfoxide (DMSO), anhydre (≥99,9%) | Sigma-Aldrich | 472301-500ML | Solvant pour le PTU, le MTZ et les composés de dépistage |
| EthoVision XT | Noldus | RRID: SCR_000441 | Logiciel de suivi comportemental utilisé pour quantifier la locomotion larvaire |
| Fiji (ImageJ) | NIH | RRID: SCR_003070 | Logiciel d'analyse d'image utilisé pour la quantification de la fluorescence |
| Pinces à bec fin ou sonde de 0,25 mm | World Precision Instruments | WPI0118 | Utilisé pour orienter les larves pendant l'encastrement en agarose |
| Microscope à fluorescence | Zeiss | 11845460 | Utilisé pour imager les neurones dopaminergiques via la fluorescence mCherry |
| Gemma Micro 150 ZF (alimentation pour jeunes, 100–200 μm) | Skretting | 10818945 | Utilisé pour nourrir les jeunes zebrafish |
| Gemma Micro 75 ZF (alimentation pour larves, 50–100 μm) | Skretting | 10818935 | Utilisé pour nourrir les larves de zebrafish |
| GraphPad Prism | GraphPad | RRID: SCR_002798 | Logiciel d'analyse statistique utilisé pour l'analyse et le tracé des données |
| Bloc de chaleur (capable de 42°C et 70°C) | Thermo Fisher | 88870001 | Utilisé pour faire fondre et maintenir l'agarose à des températures contrôlées |
| Caméra haute résolution (montage en vue de dessus compatible) | Basler | 88-327 | Utilisé pour enregistrer l'activité locomotrice larvaire |
| Acide chlorhydrique (HCl), 0,1 M | Fisher Scientific | SA48-500 | Utilisé pour ajuster le pH pendant la préparation du tricaïne |
| Incubateur (28,5°C, photopériode de 14 h lumière:10 h obscurité) | Millipore | Z763314 | Maintient des conditions environnementales contrôlées pour le développement des zebrafish |
| Sel de mer Instant Ocean | Instant Ocean | SS15-10 | Utilisé pour préparer l'eau d'œufs bleue (BEW) |
| Feuille diffuseur de lumière (ou équivalent) | Edmund Optics | 27-103 | Utilisé pour fournir un éclairage uniforme et minimiser l'éblouissement pendant l'enregistrement comportemental |
| Plateau lumineux | Lightcraft | LC2004LED | Fournit un éclairage inférieur pendant le suivi locomoteur |
| Métronidazole (MTZ) | Sigma-Aldrich | M3761-100G | Utilisé pour l'ablation chémogenétique des neurones dopaminergiques |
| Bleu de méthylène, solution aqueuse à 1% | Sigma-Aldrich | M9140 | Ajouté au BEW pour prévenir la croissance microbienne dans les embryons |
| Tubes microcentrifugeuse, 1,5 mL | Eppendorf | 22363204 | Utilisé pour l'aliquotage des réactifs et le stockage |
| Micropipette, P200 | Gilson | FP10005S | Utilisé pour manipuler les larves et préparer les solutions |
| Plaques de Pétri, 100 mm | Corning | CLS430167 | Utilisé pour la collecte et l'incubation d'embryons |
| Embouts de pipette, 200 μL | RAININ | 30389188 | Utilisé avec les micropipettes pour la manipulation de liquides et le transfert des larves |
| Chlorure de sodium (NaCl), ≥99,0% | Sigma-Aldrich | S9888-500G | Utilisé pour la préparation de tampons et de solutions aqueuses |
| Soude (NaOH), 0,1 M | Fisher Scientific | SS256-500 | Utilisé pour ajuster le pH pendant la préparation du tricaïne |
| Stéréomicroscope | Nikon | SMZ-745 | Utilisé pour la manipulation et l'orientation des larves pendant l'encastrement |
| Matelas chauffant à température contrôlée (25°C–28°C) | Vivosun | V-SHMDT | Maintient une température stable pendant l'enregistrement comportemental |
| Méthanesulfonate de tricaïne (MS-222) | Sigma-Aldrich | E10521-10G | Utilisé comme anesthésique pour les larves de zebrafish |
| Base de tris | Fisher Scientific | BP152-1 | Utilisé dans la préparation de la solution tamponnée de tricaïne |
| Système de purification d'eau | Millipore | ZIQ7003T0 | Utilisé pour générer de l'eau désionisée pour la préparation des solutions |
| Réservoirs de détention de zebrafish | Aquaneering | ZS560 | Utilisé pour maintenir les populations de zebrafish adultes |
| 1-Phényl-2-thiourée (PTU) | Sigma-Aldrich | P7629-10G | Utilisé pour inhiber la mélanogenèse et maintenir la transparence optique |
| Plaque à 6 puits, fond plat | Corning | 07-200-83 |
Références
- Haynes, E. M., Ulland, T. K., Eliceiri, K. W. A model of discovery: the role of imaging established and emerging non-mammalian models in neuroscience. Front Mol Neurosci. 15, 867010 (2022).
- Yang, W., Chen, X., Li, S., Li, X. J. Genetically modified large animal models for investigating neurodegenerative diseases. Cell Biosci. 11 (1), 218 (2021).
- Dodiya, R., et al. Zebrafish-based Parkinson’s disease models: unveiling genetic mechanisms and therapeutic pathways. CNS Neurol Disord Drug Targets. 24 (12), 900-920 (2025).
- Wasel, O., Freeman, J. L. Chemical and genetic zebrafish models to define mechanisms of and treatments for dopaminergic neurodegeneration. Int J Mol Sci. 21 (17), (2020).
- Kozol, R. A., et al. Function over form: modeling groups of inherited neurological conditions in zebrafish. Front Mol Neurosci. 9, 55 (2016).
- Jang, H., Kim, S. H., Koh, Y., Yoon, K. J. Engineering brain organoids: toward mature neural circuitry with an intact cytoarchitecture. Int J Stem Cells. 15 (1), 41-59 (2022).
- Vandamme, T. F. Use of rodents as models of human diseases. J Pharm Bioallied Sci. 6 (1), 2-9 (2014).
- Malik, N., et al. Compounds with species and cell type specific toxicity identified in a 2000 compound drug screen of neural stem cells and rat mixed cortical neurons. Neurotoxicology. 45, 192-200 (2014).
- Hasani, H., et al. Whole-brain imaging of freely-moving zebrafish. Front Neurosci. 17, 1127574 (2023).
- Mattern, K., von Trotha, J. W., Erfle, P., Köster, R. W., Dietzel, A. NeuroExaminer: an all-glass microfluidic device for whole-brain in vivo imaging in zebrafish. Commun Biol. 3 (1), 311 (2020).
- Panier, T., et al. Fast functional imaging of multiple brain regions in intact zebrafish larvae using selective plane illumination microscopy. Front Neural Circuits. 7, 65 (2013).
- Noda, S., et al. Aging-related motor function and dopaminergic neuronal loss in C57BL/6 mice. Mol Brain. 13 (1), 46 (2020).
- Godoy, R., et al. Chemogenetic ablation of dopaminergic neurons leads to transient locomotor impairments in zebrafish larvae. J Neurochem. 135 (2), 249-260 (2015).
- Schallert, T., Tillerson, J. L. Intervention strategies for degeneration of dopamine neurons in parkinsonism: optimizing behavioral assessment of outcome. Cent Nerv Syst Dis. , 131-151 (2000).
- Westerfield, M. . The zebrafish book: a guide for the laboratory use of zebrafish (Danio rerio). , (2007).
- Avdesh, A., et al. Regular care and maintenance of a zebrafish (Danio rerio) laboratory: an introduction. J Vis Exp. (69), e4196 (2012).
- Nipu, N., et al. Methylene blue at recommended concentrations alters metabolism in early zebrafish development. Commun Biol. 8 (1), 120 (2025).
- Ohnesorge, N., et al. Assessment of the effect of tricaine (MS-222)-induced anesthesia on brain-wide neuronal activity of zebrafish larvae. Front Neurosci. 18, 1456322 (2024).
- Schroeder, A. B., et al. The ImageJ ecosystem: open-source software for image visualization, processing, and analysis. Protein Sci. 30 (1), 234-249 (2021).
- Stirling, D. R., et al. CellProfiler 4: improvements in speed, utility and usability. BMC Bioinformatics. 22 (1), 433 (2021).
- Kim, G. H. J., et al. A zebrafish screen reveals renin-angiotensin system inhibitors as neuroprotective via mitochondrial restoration in dopamine neurons. eLife. 10, (2021).
- Kim, G. H. J., et al. In vivo dopamine neuron imaging-based small molecule screen identifies novel neuroprotective compounds and targets. Front Pharmacol. 13, 837756 (2022).
- Aponte, P. M., Gutierrez-Reinoso, M. A., Garcia-Herreros, M. Bridging the gap: animal models in next-generation reproductive technologies for male fertility preservation. Life (Basel). 14 (1), (2023).
- Fen, W., et al. A review for cell-based screening methods in drug discovery. Biophys Rep. 7 (6), 504-516 (2021).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
