Ce protocole fournit une méthode reproductible pour générer des iPSC humaines aneuploïdes sans intégration à partir de cellules primaires de liquide amniotique en utilisant l'électroporation par plasmide épisomal. Il optimise les conditions de livraison et de culture afin de stabiliser les anomalies chromosomiques, offrant ainsi une plateforme pratique pour créer des modèles spécifiques à des maladies destinés à des recherches ultérieures et à des applications cliniques.
Article de méthode
Génération de cellules souches pluripotentes induites humaines anéuploïdes à partir de cellules primaires de liquide amniotique via électroporation par plasmide épisomal
Dans cet article
Résumé
Résumé
La génération de cellules souches pluripotentes induites (iPSC) spécifiques à chaque patient à partir de cellules du liquide amniotique (AFC) portant des aneuploïdies chromosomiques définies constitue une plateforme puissante pour modéliser les troubles génétiques. Toutefois, la mise en place d'un protocole de reprogrammation fiable et reproductible pour les AFC aneuploïdes reste techniquement difficile en raison de l'instabilité génomique intrinsèque et de la capacité proliférative variable de ces cellules. Nous présentons ici une méthode complète et non intégrative de génération de iPSC humaines aneuploïdes à partir de AFC primaires, utilisant l'électroporation de plasmides épisomaux. Ce protocole décrit l'ensemble du flux opératoire, incluant le décongélation et l'expansion cellulaire selon une stratégie d'adaptation progressive du milieu, ainsi que la livraison optimisée des plasmides via système d'électroporation, culture post-électroporation séquentielle avec des changements de milieu orientés vers une transition mésenchymateuse-épithéliale (MET), et sélection mécanique des colonies selon des critères morphologiques définis. Nous décrivons en outre des procédures de validation, incluant une coloration immunofluorescente pour les marqueurs fondamentaux de pluripotence, une analyse cytogénétique en bandes G afin de confirmer le maintien d'un caryotype aneuploïde, et une vérification par PCR de l'élimination des vecteurs épisomaux. Ce protocole sans cellules nourricières et sans intégration génique permet d'obtenir des lignées de cellules souches pluripotentes induites aneuploïdes, adaptées à la modélisation de maladies, au criblage de médicaments et aux études de biologie chromosomique.
Introduction
L'avènement de la technologie des cellules souches pluripotentes induites a transformé la médecine régénérative, la modélisation des maladies et la découverte de médicaments en permettant la génération de cellules pluripotentes spécifiques à chaque patient, sans les préoccupations éthiques associées aux cellules souches embryonnaires humaines (hESC). La base conceptuelle du reprogrammation cellulaire provient de la démonstration par Gurdon du transfert nucléaire de cellules somatiques1, suivie de l'établissement des cellules souches embryonnaires2,3,4 et, enfin, du développement de la pluripotence induite5 par expression ectopique de OCT4, SOX2, KLF4 et c-MYC. Depuis lors, la technologie des iPSC est devenue une plateforme indispensable pour l'étude du développement humain, des troubles génétiques et de la médecine de précision. Les premières méthodes de reprogrammation utilisaient des vecteurs rétroviraux ou lenti-viraux, mais les risques liés à leur intégration ont limité leur application clinique. Par conséquent, le développement de méthodes de reprogrammation sans intégration est devenu une priorité pour la traduction clinique. Ces méthodes incluent l'utilisation du virus de Sendai6, d'ARNm synthétique7, de vecteurs épisomaux basés sur le mécanisme oriP/EBNA1 (antigène nucléaire d'Epstein-Barr-1)8 et du reprogrammation chimique9,10,11,12 utilisant uniquement des composés de faible masse moléculaire.
L'aneuploïdie est la cause principale de fausses couches et de malformations congénitales chez l'humain. La compréhension des mécanismes cellulaires et moléculaires à l'origine des anomalies du développement liées à l'aneuploïdie nécessite des modèles cellulaires appropriés capables de reproduire fidèlement le fonds génétique de ces affections. Les cellules du liquide amniotique (AFC) constituent un matériau de départ intéressant et efficace pour la génération de cellules souches pluripotentes induites (iPSC) spécifiques à chaque patient13,14,15, en particulier dans le contexte des troubles génétiques diagnostiqués prénatalement16,17. Le liquide amniotique résiduel obtenu lors d'une amniocentèse de routine permet d'accéder à des cellules d'origine fœtale sans nécessiter de biopsie tissulaire invasive supplémentaire après la naissance. Par rapport aux cellules somatiques adultes, les AFC présentent généralement une capacité proliférative plus élevée, des télomères plus longs, une charge mutagène environnementale cumulative plus faible et une plus grande plasticité développementale, caractéristiques qui facilitent toutes la reprogrammation cellulaire18,19. De manière importante, les AFC conservent fidèlement la constitution chromosomique du fœtus en développement, ce qui en fait une source idéale pour établir des modèles de cellules iPSC spécifiques aux maladies présentant des anomalies chromosomiques, notamment la trisomie 2120, la trisomie 1821, le syndrome de Turner et le syndrome de Klinefelter22.
Ce protocole fournit un guide complet pour la génération de CIP sans intégration à partir de cellules de liquide amniotique aneuploïdes en utilisant des vecteurs épisomaux. La méthode comprend des procédures détaillées pour l'isolement des cellules, la reprogrammation, la sélection des clones et la caractérisation. Par rapport à d'autres méthodes de reprogrammation sans intégration, le système de plasmides épisomaux offre un équilibre pratique entre sécurité génomique, simplicité technique et rentabilité, ce qui le rend particulièrement adapté à une utilisation courante en laboratoire et à des applications de biobanque à grande échelle. Le protocole s'applique aussi bien aux CFA cryopréservées provenant de biobanques établies qu'aux échantillons frais de liquide amniotique résiduel obtenus lors d'un diagnostic prénatal de routine. Bien que les rendements de reprogrammation épisomale rapportés pour les CFA soient relativement faibles, et qu'une correction spontanée des chromosomes puisse survenir durant la reprogrammation ou une culture prolongée, notamment dans certains cas d'aneuploïdie, le flux de travail est facilement applicable à la création de biobanques de CIP spécifiques à une maladie, à l'étude de la biologie chromosomique et du développement humain précoce, ainsi qu'à la différenciation ultérieure en types cellulaires spécifiques à une lignée. Cette approche est particulièrement bien adaptée à la génération de lignées de CIP sans intégration et pertinentes sur le plan clinique à partir d'échantillons prénatals, pour la modélisation des maladies et les études mécanistiques des anomalies chromosomiques.
Protocole
Toutes les procédures impliquant des échantillons de liquide amniotique humain ont été réalisées conformément à la Déclaration d'Helsinki et ont été approuvées par le comité d'éthique institutionnel (Comité d'éthique pour la recherche sur l'être humain) de l'Hôpital universitaire Peking University Third (protocole n° M2023406). Les échantillons aneuploïdes proviennent de la biobanque du Centre de médecine reproductive de l'Hôpital universitaire Peking University Third, un dépôt clinique certifié par l'État spécialisé dans les ressources humaines en développement et en reproduction. Ces spécimens consistent en du liquide amniotique résiduel initialement collecté lors d'une amniocentèse de routine à des fins de diagnostic prénatal clinique, qui aurait autrement été éliminé. Un consentement éclairé écrit a été obtenu auprès de tous les donneurs avant le prélèvement, autorisant explicitement le stockage des échantillons résiduels dans la biobanque ainsi que leur utilisation ultérieure à des fins de recherche. Tous les échantillons ont été strictement anonymisés afin de protéger la confidentialité des patients. Des échantillons présentant des caryotypes aneuploïdes confirmés par analyse clinique de bandes G, incluant la trisomie 21 (syndrome de Down, N = 2), la trisomie 18 (syndrome d'Edwards, N = 1), la monosomie X (syndrome de Turner, N = 1) et le syndrome de Klinefelter (N = 2), ont été sélectionnés pour l'induction de cellules souches pluripotentes induites (iPSC). Les informations détaillées concernant les lignées cellulaires aneuploïdes utilisées pour la reprogrammation sont résumées dans Tableau 1.
1. Décongélation et culture primaire de cellules de liquide amniotique issues d'une biobanque
REMARQUE : Cette section décrit la procédure normalisée pour la récupération et la mise en culture de CFA anéuploïdes à partir de la biobanque. Les cellules cultivées sont amplifiées afin d'obtenir des populations suffisantes pour la reprogrammation épisomale ultérieure.
- Procédure normalisée de décongélation
- Équilibrage du milieu : Réchauffer le milieu complet AmnioType-1 à 37 °C avant utilisation.
- Récupération de l'échantillon : Prélever un cryotube contenant environ 300 000 CAF cryoconservées dans un milieu de congélation cellulaire depuis le stockage en azote liquide. Transférer immédiatement le tube au laboratoire sur de la glace sèche afin d'éviter une décongélation prématurée.
- Décongélation rapide : Plonger la moitié inférieure du cryotube dans un bain-marie à 37 °C et agiter doucement. Interrompre la décongélation lorsque seul un petit cristal de glace visible subsiste.
REMARQUE : Éviter une décongélation complète. Cela empêche les cellules d'être exposées aux effets toxiques du DMSO chaud. - Dilution : Dans une hotte à flux laminaire, transférer la suspension cellulaire goutte à goutte dans un tube conique de 15 mL contenant 4 mL de milieu AmnioType-1 préchauffé.
- Centrifugation : Centrifuger la suspension à 300 × g pendant 5 min à température ambiante.
- Ensemencement : Aspirer le surnageant et resuspendre délicatement le culot cellulaire dans 2 mL de milieu frais AmnioType-1. Transférer les cellules dans une plaque 6 puits ou un flacon T25 pré-enrobé de gélatine à 0,1 %, à une densité de 30 000 à 50 000 cellules/cm².
- Incubation initiale : Placer les cellules dans un incubateur humidifié à 37 °C et 5 % CO2. Examiner les flacons au microscope inversé à contraste de phase au jour 3 après l'ensemencement afin de confirmer l'attachement initial des cellules.
- Expansion et transition du milieu des CAF primaires
- Préparation du milieu de culture de fibroblastes (FC) : Pour préparer 100 mL de milieu de culture de fibroblastes maison, mélanger 82 mL de DMEM à haute teneur en glucose avec 15 mL de sérum bovin fœtal (FBS). Ajouter 1 mL de GlutaMAX 100×, 1 mL d'acides aminés non essentiels (NEAA) 100× et 1 mL de pénicilline-streptomycine (P/S). Filtrer le milieu à l’aide d’un système de filtration sous vide de 0,22 µm dans un environnement stérile.
- Pendant l'expansion, changer progressivement le milieu des CAF tous les 3 jours, en passant du milieu clinique spécialisé (AmnioType-1) à un système de culture de fibroblastes standardisé (milieu FC, maison), afin d’assurer une stabilité métabolique avant l’électroporation.
- Effectuer une transition progressive du milieu :
- Jour 3 (75 % AmnioType-1 : 25 % FC) : Aspirer le milieu AmnioType-1 existant. Ajouter un milieu mixte composé de 75 % de milieu AmnioType-1 et de 25 % de milieu FC.
- Jour 6 (50 % AmnioType-1 : 50 % FC) : Aspirer et remplacer par un mélange à ratio 1:1 de milieu AmnioType-1 et de milieu FC.
- Jour 9 (25 % AmnioType-1 : 75 % FC) : Aspirer et remplacer par un mélange composé de 25 % de milieu AmnioType-1 et de 75 % de milieu FC.
- Jour 12 (100 % FC) : Aspirer et passer au milieu FC à 100 %.
REMARQUE : Cette adaptation progressive réduit le choc cellulaire et empêche le détachement de clones aneuploïdes sensibles.
- Effectuer une transition progressive du milieu :
- Observer quotidiennement la morphologie des colonies. Le liquide amniotique contient une population hétérogène de cellules. En microscopie à contraste de phase, identifier les deux types principaux : type F (aspect fibroblastique, forme fusiforme) et type E (aspect épithélial, forme arrondie). La sous-population mésenchymateuse de type fibroblastique est optimale pour la reprogrammation.
REMARQUE : Surveiller attentivement les signes de sénescence cellulaire.
- Passage des CAF primaires
- Lorsque les cellules atteignent une confluence de 80 à 90 % (généralement jour 10 à 14), aspirer le milieu du flacon et rincer une fois délicatement avec 2 mL de solution saline tamponnée au phosphate de Dulbecco (DPBS) sans Ca²⁺/Mg²⁺.
- Ajouter 1 mL de solution de trypsine-EDTA 0,25 % pour une seule cavité d'une plaque 6 puits afin de recouvrir la monocouche cellulaire.
- Incuber à 37 °C pendant 4 à 5 min jusqu’à ce que les cellules se détachent complètement.
- Neutraliser le réactif de dissociation en ajoutant 3 mL de milieu FC. Transférer la suspension dans un tube conique de 15 mL.
- Centrifuger à 300 × g pendant 5 min à température ambiante.
- Aspirer le surnageant et resuspendre le culot cellulaire dans 1 mL de milieu FC frais. Compter les cellules viables à l’aide d’un hématimètre ou d’un compteur cellulaire automatisé avec exclusion au bleu de trypan.
- Ensemencer les cellules dans un nouveau flacon T25 à une densité de 30 000 à 50 000 cellules/cm² dans du milieu complet (généralement selon un ratio de 1:2 ou 1:3).
- Étendre les cellules jusqu’au passage 3 à 5 avant de les utiliser pour la reprogrammation. Ne pas utiliser les cellules au-delà du passage 6.
NOTE : La qualité cellulaire au moment de l’électroporation est le facteur le plus important pour le succès de la reprogrammation. Utiliser uniquement des CAF de type F en phase logarithmique de croissance, en bonne santé, sans signe de sénescence ni de morphologie anormale.
2. Électroporation de plasmides épisomaux dans les CAF à l'aide d'un système d'électroporation cellulaire
- Recouvrir les récipients de culture avec une matrice de membrane basale
- Dégeler la matrice de membrane basale (Matrigel) toute la nuit à 4 °C sur de la glace.
- Refroidir le DPBS stérile ou le DMEM/F-12 sur de la glace. Prérefroidir les embouts de pipette et les tubes sur de la glace pendant 30 min.
- Diluer la matrice de la membrane basale au 1:200 dans du DMEM/F-12 glacé en utilisant des pointes et des tubes froids (par exemple, 30 µL matrice + 6 mL de DMEM/F-12 pour une plaque de 6 puits
- Mélanger soigneusement mais délicatement en aspirant et en expulsant la solution 5 à 6 fois à l’aide d’une pipette. Éviter d’introduire des bulles d’air.
- Ajouter la solution de revêtement diluée dans les récipients de culture à raison de 1 mL par puits pour une plaque de 6 puits.
- Incuber les récipients revêtus à 37 °C pendant au moins 1 h, ou à température ambiante pendant 2 h.
- Aspirez la solution d'ensemencement immédiatement avant la mise en place des cellules. Ajoutez 2 mL de milieu FC sans antibiotique plus 10 μM Y-27632 (inhibiteur de ROCK) et remettre la plaque dans un 37 °C incubateur. Ne laissez pas la surface revêtue sécher.
REMARQUE : les plaques revêtues peuvent être conservées à 4 °C scellé avec du parafilm pendant jusqu'à 7 jours. Équilibrer à température ambiante avant utilisation.
- Décongeler et préparer les plasmides d'épissage pour la reprogrammation
- Sélection des plasmides : Utilisez les plasmides épisomaux suivants pour la reprogrammation : pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL et pCXLE-EBNA1.
REMARQUE : (Facultatif) Pour l'optimisation des conditions d'électroporation, pCE-GFP peut être électroporé en parallèle dans des conditions identiques. L'expression de la GFP au cours des premières 48 à 72 heures fournit un indicateur pratique de l'efficacité de la transfection, tandis que la perte progressive du signal GFP lors des passages suivants peut être utilisée pour surveiller la dilution transitoire du plasmide. - Contrôle de qualité (QC) : Vérifier la concentration et la pureté de l'ADN à l'aide d'un spectrophotomètre. S'assurer que le rapport A260/A280 est compris entre 1,8 et 1,9. S'assurer que la concentration de chaque plasmide est supérieure à 1 µg/µL et stérile.
REMARQUE : Il est essentiel de s'assurer que tous les plasmides sont préparés selon des méthodes sans endotoxines. Les endotoxines résiduelles peuvent entraîner une cytotoxicité élevée et une efficacité de reprogrammation nettement réduite. Conserver les plasmides en petites aliquotes à -20 °C afin d'éviter des cycles répétés de congélation-décongélation. - Pour un 100 µL réaction, préparer 5 µg du mélange de plasmides (rapport équimolaire de pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL et pCXLE-EBNA1.
- Sélection des plasmides : Utilisez les plasmides épisomaux suivants pour la reprogrammation : pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL et pCXLE-EBNA1.
- Configurer les paramètres d'électroporation.
- Initialiser l'appareil d'électroporation. Régler les paramètres d'impulsion selon la configuration optimisée pour les cellules adhérentes primaires : tension d'impulsion : 1 200 V ; durée de l'impulsion : 20 ms ; nombre d'impulsions : 2.
- Remplir la station de pipette avec 2 mL de tampon E, en veillant à ce que l'électrode soit entièrement immergée.
REMARQUE : Si les expériences initiales donnent une viabilité cellulaire inférieure à 50 %, envisagez de tester d'autres paramètres : 950 V / 20 ms / 2 impulsions (plus doux). Ces alternatives sacrifient une partie de l'efficacité au profit d'une meilleure survie.
- Préparer les AFC pour l'électroporation
- Au jour 0, vérifier au microscope que les cellules présentent une morphologie saine en forme de fuseau, sans signe de surconfluence, de sénescence ou de contamination. S'assurer que les cellules ont atteint une confluence de 90 % et qu'elles se trouvent en phase exponentielle de croissance active.
- Juste avant la procédure d'électroporation, aspirez le revêtement de Matrigel et remplacez-le par 2 mL de milieu préchauffé sans antibiotique Milieu FC supplémenté 10 μM Y-27632 (inhibiteur de ROCK). Préchauffer ce milieu FC sans antibiotique à 37 °C dans un incubateur pendant au moins 20 min avant la récolte des cellules pour le système d'électroporation.
REMARQUE : Ne pas ajouter de pénicilline-streptomycine (P/S) ni tout autre antibiotique à ce lot spécifique de milieu. Après l'électroporation, la membrane cellulaire reste temporairement perméable et vulnérable. La présence d'antibiotiques peut entraîner une augmentation de l'apoptose. - Aspirez le milieu des AFC destinées à l'électroporation et lavez la monocouche une fois avec du DPBS sans Ca²⁺/Mg²⁺.
- Ajouter 2 mL (pour flacon T25) d'enzyme TrypLE Select et incuber à 37 °C pendant 4 à 5 min.
- Neutraliser avec 6 mL de milieu complet FC et transférer dans un tube conique de 15 mL. Compter les cellules à l'aide d'un compteur automatique de cellules.
- Centrifuger à 300 × g pendant 5 min à température ambiante.
- Retirer complètement le surnageant à l'aide d'un 200 μL embout de pipette, en prenant soin de ne pas perturber le petit culot cellulaire.
- Resuspendre le culot cellulaire dans le tampon R à une densité finale de 1,0 × 10⁷ à 1,4 × 10⁷ cellules/mL
REMARQUE : Aspirez le surnageant aussi complètement que possible afin de garantir que le culot cellulaire soit sec. Le milieu de culture résiduel peut diluer le tampon de resuspension, ce qui pourrait réduire l'efficacité de l'électroporation. Utilisez le tampon R (pour les cellules adhérentes) pour les cellules adhérentes. Vérifiez le choix du tampon conformément aux recommandations du fabricant.
- Effectuer l'électroporation.
- Aliquoter 110 μL de la suspension cellulaire (contenant 1,0–1,4) × 106 cellules) dans un tube stérile de microcentrifugeuse de 1,5 mL.
REMARQUE : Ajouter un supplément 10 μL du tampon R au volume final afin de garantir une suspension cellulaire suffisante, ce qui permet d'éviter l'introduction de bulles d'air lors de l'aspiration. - Ajouter 5 μg mélange de plasmides au 110 μL Aliquoter la cellule. Mélanger en pipetant doucement 3 fois.
- Attacher un stérile 100 μL bout d'électroporation à la pipette. Veillez à ce que le bout s'encliquète fermement.
- Charger 100 μL de la suspension cellulaire/ADN, en veillant à l'absence de bulles d'air visibles.
REMARQUE : Les bulles d'air provoquent des arcs électriques pendant l'impulsion électrique, ce qui tue les cellules et endommage la pointe. Si des bulles sont visibles, expulsez une nouvelle fois le mélange dans le tube et répétez l'aspiration lentement. - Insérez verticalement la pipette chargée dans le tube tampon situé sur la station jusqu'à ce qu'elle s'encliquète. Vérifiez que tous les paramètres sont corrects sur l'écran tactile, puis appuyez sur le bouton Démarrer pour délivrer la séquence d'impulsions.
- Attendre que l'écran affiche "Complet" (typiquement en 1 à 2 s). Retirer immédiatement la pipette de la station et dispenser directement la suspension de cellules électroporées dans 2 à 3 puits d'une plaque de 6 puits revêtue contenant du milieu FC sans antibiotique préchauffé + 10 μM Y-27632
- Jeter la pointe usagée en toute sécurité. Répéter les étapes pour les autres puits ou répliques selon les besoins. Placer la plaque 6-puits dans un 37 °C, 5 % CO₂₂ incubateur humidifié pendant la nuit.
- Aliquoter 110 μL de la suspension cellulaire (contenant 1,0–1,4) × 106 cellules) dans un tube stérile de microcentrifugeuse de 1,5 mL.
3. Culture de reprogrammation post-électroporation
REMARQUE : Cette section décrit les changements séquentiels de milieu et la réalisation d'une reprogrammation complète des AFC en iPSC. La chronologie s'étend sur environ 25 jours, de l'électroporation au prélèvement des colonies.
- Environ 16 à 18 heures après l'électroporation, aspirez soigneusement le milieu sans déloger les cellules adhérentes survivantes. Ajoutez délicatement 2 mL de milieu FC préchauffé (contenant P/S) dans chaque puits afin de permettre aux cellules de se stabiliser durant les 24 premières heures. Replacez la plaque dans l'incubateur.
- Des jours 2 à 6, remplacez la moitié du milieu tous les deux jours : aspirez soigneusement 1 mL de milieu usagé et ajoutez 1 mL de milieu frais TeSR-E8 (E8).
NOTE : Le changement partiel de milieu préserve les facteurs autocrines sécrétés qui soutiennent les premiers événements de reprogrammation. Aspirez lentement depuis le bord du puits afin de minimiser la perturbation des cellules en transition faiblement attachées. - Aux jours 7, effectuez un remplacement complet du milieu avec 2 mL de milieu E8 tous les deux jours.
- Observez quotidiennement les changements morphologiques au microscope. Des agrégats partiellement reprogrammés, de type pavimenteux, devraient apparaître vers les jours 10 à 14.
NOTE : (Facultatif) Supplémentez les cultures avec 25 à 100 μM de butyrate de sodium entre les jours 9 et 15 si la formation de colonies est insuffisante23. - Remplacez le milieu E8 quotidiennement à partir du jour 15.
- À partir d’environ le jour 18, inspectez quotidiennement les puits à la recherche de l’apparition de colonies d’iPS authentiques. Une chronologie complète du protocole de reprogrammation, du jour 0 (électroporation) jusqu’à la sélection des colonies, est fournie dans Tableau 2.
4. Prélèvement mécanique des colonies de CIP et expansion des lignées de CIP établies
REMARQUE : Distinguer les véritables colonies de CIP des cellules reprogrammées ou non reprogrammées selon les critères morphologiques suivants. Identifier les colonies « idéales » à partir des caractéristiques morphologiques ci-dessous : (1) Délimitation du bord : rechercher un contour net, lisse et circulaire qui sépare clairement la colonie des cellules du liquide amniotique environnantes ; (2) Densité cellulaire : les cellules au sein de la colonie doivent être petites, étroitement compactées et présenter un rapport nucléo-cytoplasmique élevé avec des nucléoles apparents ; (3) Réfringence : les colonies de haute qualité apparaissent brillantes et fortement réfringentes en contraste de phase ; (4) Platitude : la colonie doit se développer sous forme d'une couche plane et bidimensionnelle, plutôt que d'un « agrégat » tridimensionnel. Les colonies partiellement reprogrammées apparaissent souvent plus tôt que les véritables colonies de CIP et ont tendance à être plus grandes, plus épaisses et plus tridimensionnelles. Elles subiront une différenciation spontanée lors du prélèvement et du passage. Ne pas prélever les colonies présentant des « vacuoles », des bords irréguliers ou des signes de différenciation centrale.
- Prélèvement et transfert mécanique de colonies de CIP
- Préparer une plaque 24 puits revêtue de Matrigel avec 0,5 mL par puits de milieu E8 supplémenté en 10 μM de Y-27632. Conserver à 37 °C jusqu'à utilisation.
- Placer la plaque de culture sous un stéréomicroscope à l'intérieur d'une hotte de sécurité biologique de classe II. Stériliser l'objectif et le plateau du stéréomicroscope avec de l'éthanol à 70 % avant d'approcher la plaque du champ de vision.
- Identifier les colonies présentant une morphologie correcte (plates, compactes, aux bords nets).
- À l’aide d’une pipette stérile de 10 μL munie d’une pointe tenue selon un angle faible (environ 30° par rapport à l’horizontale), tracer délicatement autour du périmètre d’une colonie sélectionnée afin d’en délimiter les contours. Découper la colonie en environ 3 fragments en effectuant des incisions parallèles à travers son diamètre. Utiliser la même pointe de pipette pour gratter doucement et soulever les fragments de la colonie du substrat, puis transférer les fragments dans un puits de la plaque 24 puits préparée.
- Répéter ces étapes pour chaque colonie, en plaçant les fragments dans des puits distincts.
- Placer la plaque 24 puits dans l’incubateur. Ne pas la perturber pendant 24 h afin de permettre l’attachement des fragments.
- À partir du jour 2 après le prélèvement, renouveler le milieu quotidiennement avec du milieu E8 non supplémenté en Y-27632.
- Lorsque les colonies prélevées atteignent une confluence de 70 à 80 % (généralement en 3 à 6 jours), les repiquer à l’aide d’Accutase.
- Repiquage et expansion de lignées de CIP établies
- Aspirer le milieu du puits contenant les CIP. Ajouter de l’Accutase pour recouvrir la monocouche. Incuber à température ambiante pendant 2 à 6 min. Observer les bords des colonies au microscope ; les cellules doivent commencer à se séparer et des espaces doivent apparaître entre elles.
- Aspirer complètement la solution d’Accutase. Ajouter 1 mL de milieu E8 + 10 μM de Y-27632. Pipeter doucement le milieu sur la surface des colonies 5 à 8 fois à l’aide d’une pipette P1000 afin de dissocier les colonies en petits agrégats de 2 à 8 cellules.
NOTE : Éviter une dissociation excessive des CIP, ce qui réduit fortement leur viabilité. L’objectif est d’obtenir des agrégats uniformes de petite taille, et non une suspension monocellulaire. - Transférer les agrégats avec 1 mL de milieu E8 + 10 μM de Y-27632 de manière homogène dans une plaque 12 puits fraîchement revêtue de Matrigel. Placer la plaque dans l’incubateur.
- Renouveler le milieu quotidiennement avec du milieu E8 (sans Y-27632 à partir du jour 1).
- Poursuivre les repiquages tous les 3 à 4 jours selon un ratio de division de 1:2 à 1:5, en fonction de la confluence.
- Cultiver les lignées de CIP pendant au moins 10 passages avant toute application en aval afin de garantir une élimination stable des épisomes.
5. Caractérisation des lignées de CIP aneuploïdes
REMARQUE : Effectuer les essais de validation suivants sur des lignées de CIP établies (passage 10 ou ultérieur) afin de confirmer la pluripotence, l'intégrité du caryotype et l'élimination des vecteurs épisomaux.
- Confirmer l'expression des marqueurs de pluripotence.
- Valider l'expression des marqueurs fondamentaux de pluripotence par coloration immunofluorescente, cytométrie en flux, ou les deux méthodes. Les profils de marqueurs attendus sont résumés dans Tableau 3.
NOTE : Bien que la coloration immunofluorescente permette une confirmation initiale de la pluripotence, la RT-qPCR et le RNA-séquençage sont recommandées pour une évaluation plus large de l'expression des gènes associés à la pluripotence, notamment LIN28A, DPPA4 et KLF4.
- Valider l'expression des marqueurs fondamentaux de pluripotence par coloration immunofluorescente, cytométrie en flux, ou les deux méthodes. Les profils de marqueurs attendus sont résumés dans Tableau 3.
- Analyse du caryotype par banding G
ÉTAPES CRITIQUES : La reprogrammation peut induire une correction de trisomie dans un sous-ensemble de clones. Analyser plusieurs clones (5 à 10 par lignée parentale) afin d'identifier à la fois les dérivés conservant une aneuploïdie et ceux ayant retrouvé une euploïdie.- Récolter les iPSCs au passage 10 à 15, à une confluence de 70 % à 80 %.
- Ajouter 0,1 μg/mL de colcémide au milieu de culture. Incuber à 37 °C pendant 2 à 4 h pour arrêter les cellules en métaphase.
NOTE : Le colcémide est un poison mitotique. Manipuler avec des gants dans une hotte de sécurité biologique. Éliminer les déchets contenant du colcémide comme matières dangereuses. - Dissocier les cellules en suspension monocellulaire à l’aide d’Accutase ou d’un agent équivalent. Centrifuger à 300 × g pendant 5 min.
- Resuspendre le culot dans 5 mL de solution hypotonique préchauffée (0,075 M de chlorure de potassium). Incuber à 37 °C pendant 15 à 20 min.
- Ajouter 1 mL de fixateur fraîchement préparé (méthanol : acide acétique, rapport volumétrique 3:1) au tube tout en mélangeant doucement. Centrifuger à 300 × g pendant 10 min.
- Aspirer le surnageant. Ajouter 5 mL de fixateur frais. Mélanger délicatement et incuber pendant 10 min. Centrifuger à nouveau.
- Répéter l’étape de fixation (étape 6) une fois supplémentaire, pour un total de 3 fixations.
- Après la dernière centrifugation, resuspendre le culot dans 0,5 à 1 mL de fixateur frais afin d’obtenir une densité cellulaire appropriée.
- Déposer 2 à 3 gouttes de la suspension cellulaire sur des lames en verre propres et humides, depuis une hauteur d’environ 30 cm. Laisser sécher à l’air.
- Faire cuire les lames à 80 °C pendant 2 h ou à 65 °C toute la nuit pour vieillir les chromosomes.
- Réaliser le banding G : traiter les lames avec une solution de trypsine à 0,025 % pendant 30 à 60 s, rincer, puis colorer avec une solution de Giemsa à 5 % pendant 1 à 5 min.
- Analyser au moins 20 métaphases bien étalées par clone au microscope à immersion en lumière ordinaire (objectif 100×).
- Documenter le caryotype en utilisant la nomenclature ISCN (par exemple, 47,XX,+21 pour une trisomie 21 féminine ; 45,X pour le syndrome de Turner).
NOTE : Le caryotypage par banding G détecte les anomalies chromosomiques majeures mais présente une résolution limitée. Des tests complémentaires, tels que l’analyse des variations du nombre de copies (CNV), le séquençage de l’exome entier (WES) ou le séquençage du génome entier (WGS), sont recommandés pour identifier les modifications génétiques submicroscopiques et confirmer l’intégrité génomique des iPSCs.
- Vérifier l’élimination du vecteur épisomal par PCR.
NOTE : Cette étape confirme que tous les plasmides épisomaux ont été perdus dans la lignée d’iPSCs par amplification PCR de séquences spécifiques au vecteur.- Extraire l’ADN génomique des iPSCs (passage ≥ 10) et des AFCs non transfectés utilisés comme témoins à l’aide d’un kit d’extraction standard sur colonne.
- Préparer une réaction PCR de 25 μL. Réaliser la PCR à l’aide des couples d’amorces Orip/GAPDH selon les conditions de cyclage suivantes (94 °C pendant 2 min ; puis 35 cycles de 94 °C pendant 30 s, 55 °C pendant 30 s et 72 °C pendant 30 s ; extension finale à 72 °C pendant 5 min). Inclure un témoin positif (matrice plasmidique) et un témoin négatif (ADN génomique de cellules non transfectées) dans chaque réaction PCR.
- Séparer les produits PCR par électrophorèse sur gel d’agarose à 2 % en utilisant une échelle d’ADN appropriée.
- Interpréter les résultats : les lignées d’iPSCs ayant perdu les épisomes ne doivent présenter aucune bande d’amplification à 544 pb. Le témoin positif doit montrer des bandes de taille attendue. Le témoin négatif ne doit présenter aucune bande.
- Détection de mycoplasmes par PCR
- Prélever 0,5 à 1 mL de surnageant de culture après au moins 24 h d’incubation des cultures d’iPSCs, avant le changement de milieu, et centrifuger à 12 000 × g pendant 5 min pour éliminer les débris cellulaires.
- Utiliser le surnageant clarifié comme matrice pour la PCR avec le Kit de détection de mycoplasmes par PCR, en suivant les instructions du fabricant.
- Séparer les produits PCR par électrophorèse sur gel d’agarose à 2 %. Ne poursuivre les expériences en aval que si les cultures d’iPSCs sont confirmées exemptes de mycoplasmes.
NOTE : Si les AFCs parentaux ne proviennent pas d’une biobanque certifiée avec stérilité et tests anti-mycoplasmes documentés, un dépistage systématique de mycoplasmes avant la reprogrammation est fortement recommandé comme étape initiale de contrôle qualité.
- Essai du potentiel de différenciation trilignée (facultatif)
- Confirmer la capacité de différenciation in vitro par différenciation dirigée trilignée ou par formation de corps embryonnaires (EB), suivie d’une analyse de marqueurs spécifiques aux feuillets germinatifs. En alternative, réaliser la formation de tératomes in vivo chez des souris immunodéficientes pour une validation de référence de la pluripotence.
NOTE : Pour des protocoles détaillés d’essai de tératome ou de différenciation dirigée, se référer aux procédures opérationnelles standard publiées24. Ces essais sont recommandés, mais peuvent être omis si des analyses complètes des marqueurs in vitro et des données fonctionnelles de différenciation sont fournies.
- Confirmer la capacité de différenciation in vitro par différenciation dirigée trilignée ou par formation de corps embryonnaires (EB), suivie d’une analyse de marqueurs spécifiques aux feuillets germinatifs. En alternative, réaliser la formation de tératomes in vivo chez des souris immunodéficientes pour une validation de référence de la pluripotence.
6. Dérivation et vérification clonales au niveau de la cellule unique
REMARQUE : Afin de garantir que chaque lignée de CIP provienne d'une seule cellule, un processus de vérification clonale en deux étapes est recommandé. Après le prélèvement mécanique et l'expansion, il est conseillé d'effectuer un second ensemencement de clones unicellulaires après confirmation du caryotype. La vérification que chaque lignée de CIP dérive d'une cellule unique constitue une exigence essentielle pour la génération de CIP. Elle permet d'éliminer la mosaïque somatique parentale et confirme que la signature d'aneuploïdie diagnostique est uniforme au sein de l'ensemble de la population.
- Ensemencement à partir d'une cellule unique
- Dissocier et resuspendre les colonies de CIPs dont le caryotype a été confirmé en une suspension de cellules individuelles à l'aide d'Accutase pendant 2 à 6 minutes à 37 °C.
- Utiliser le milieu E8 supplémenté avec 10 µM de Y-27632 afin d'optimiser la survie des cellules isolées individuelles. Réaliser le dépôt de cellules uniques selon l'une des méthodes suivantes :
- Dilution limitante : Diluer la suspension à une concentration de 0,5 à 1 cellule par 100 µL. Ensemencer 100 µL dans chaque puits d'une plaque 96 puits revêtue de Matrigel.
- Tri cellulaire activé par fluorescence (FACS) : Trier directement les cellules uniques viables dans les puits d'une plaque 96 puits revêtue de Matrigel.
- Vérification et expansion de la monoclonalité
- Inspection initiale : 24 à 48 heures après l'ensemencement, utiliser un microscope à contraste de phase haute résolution pour inspecter chaque puits. Marquer uniquement les puits contenant un événement d'attachement unique et bien défini. Exclure les puits présentant plusieurs agrégats ou aucune cellule.
- Croissance des colonies : Maintenir les cellules uniques identifiées en milieu E8 sans inhibiteur de ROCK après les premières 24 heures.
- Expansion séquentielle : Une fois que la colonie dérivée d'une cellule unique atteint une confluence de 70 %, procéder à l'expansion séquentielle des cellules depuis la plaque 96 puits vers des formats 24 puits, 12 puits, puis finalement 6 puits.
REMARQUE : Pour la recherche en thérapie cellulaire, une preuve photographique du stade de cellule unique (jour 0 ou jour 1) est souvent requise dans le cadre du certificat d'analyse afin de démontrer l'origine pure de lignée des lignées de CIPs.
Les causes potentielles d'un reprogrammation infructueuse, d'une formation suboptimale des colonies et des difficultés rencontrées lors de l'établissement des clones de CIPs sont résumées, conjointement avec des solutions pratiques, dans Tableau 4.
Résultats
Progression morphologique durant la reprogrammation
Les cellules primaires de liquide amniotique présentaient des morphologies hétérogènes, incluant des cellules de type E et de type F (Figure 1A). Les cellules de type F doivent être mises en culture et utilisées pour la reprogrammation. Après électroporation des cellules du liquide amniotique (AFC) avec des plasmides épisomaux Epi5, une séquence caractéristique de changements morphologiques est observée. Au jour 0, les AFC présentent une morphologie typique en fuseau, semblable à celle des fibroblastes. Entre le jour 3 et 5, les premiers signes morphologiques de reprogrammation apparaissent : de petits agrégats de cellules de type épithélial émergent au sein de la population cellulaire mésenchymateuse, marquant le début de la transition épithélio-mésenchymateuse (MET). Ces cellules transitoires sont plus petites et plus compactes que les cellules mésenchymateuses environnantes. Entre le jour 7 et 10, les agrégats cellulaires montrent une compaction accrue, reflétant une transition vers une morphologie épithéliale caractéristique. Les colonies de cellules souches pluripotentes induites (iPSC) entièrement reprogrammées commencent à apparaître entre le jour 14 et 16. Entre le jour 21 et 25, les colonies d’iPSC matures sont prêtes à être isolées (Figure 1B). Le plasmide pCE-GFP a été électroporé en parallèle avec les plasmides de reprogrammation afin d’évaluer l’efficacité de transfert de l’ADN (Figure 1C). L’expression de la GFP peut être utilisée comme indicateur visuel d’une électroporation réussie et de la persistance du plasmide durant les premiers stades de culture.
Différencier les colonies de CIPi entièrement reprogrammées de la reprogrammation partielle
Une compétence essentielle dans ce protocole est la capacité à distinguer les colonies d'iPSC entièrement reprogrammées des colonies partiellement reprogrammées, car le prélèvement de ces dernières entraîne l'échec de l'établissement de lignées d'iPSC stables. Tableau 5 résume les principales différences morphologiques et moléculaires entre ces deux types de colonies.
Figure 2 illustre une comparaison côte à côte. Les cellules partiellement reprogrammées forment souvent des agrégats lâches qui manquent de limites bien définies. Ces amas peuvent présenter un certain degré de compaction, mais conservent généralement des caractéristiques mésenchymateuses ou affichent des bords irréguliers et « flous », indiquant une réinitialisation épigénétique incomplète (Figure 2, gauche). Lors de la reprogrammation primaire, les colonies présentant une morphologie typique de cellules souches pluripotentes induites peuvent contenir des zones de différenciation spontanée (Figure 2, milieu). Les régions indifférenciées définies morphologiquement peuvent être sélectionnées et isolées manuellement pour être agrandies ultérieurement. Les lignées de cellules souches pluripotentes induites correctement établies doivent présenter une morphologie compacte classique de cellule pluripotente, caractérisée par un rapport noyau-cytoplasme élevé, des nucléoles apparents et des jonctions intercellulaires extrêmement serrées (Figure 2, droite).
Typiquement, des dizaines à des centaines de colonies étaient observées après la reprogrammation par électroporation avec 1–2 × 10⁶ AFC. À partir de chaque lignée d'AFC, 24 colonies individuelles ont été sélectionnées manuellement, donnant lieu à 1-9 clones de CIPS pouvant être étendus (Tableau 1).
Validation du marqueur de pluripotence
Les lignées de CIP établies doivent exprimer l'ensemble complet de marqueurs de pluripotence. Figure 3 présente des résultats représentatifs d'immunofluorescence et de cytométrie en flux (FACS) pour une lignée de CIP anéuploïde présentant un syndrome de Klinefelter (47,XXY) au passage 15. Les marqueurs nucléaires OCT4, NANOG et SOX2 montrent une expression uniforme à travers la colonie, tandis que le marqueur d'expression membranaire TRA-1-60 présente une coloration caractéristique en forme d'anneau au niveau de la membrane (Figure 3A). L'analyse par cytométrie en flux a par ailleurs quantifié des niveaux élevés d'expression de SSEA-4 et de TRA-1-81 (Figure 3B). Ces profils d'expression sont conformes aux critères établis pour des cellules souches pluripotentes authentiques, confirmant ainsi que l'anéuploïdie n'altère pas l'acquisition de la pluripotence au niveau des marqueurs.
Confirmation du caryotype d'iPS aneuploïdes
L'analyse du caryotype par bandes G est essentielle pour chaque clone de CIPSc dérivé de cellules diploïdes du liquide amniotique. Figure 4 présente des résultats représentatifs d'analyse caryotypique.
Un résultat de caryotype positif correspond à l'identification de clones de CIP présentant le caryotype aneuploïde attendu, confirmé sur au moins 20 métaphases. Un résultat négatif correspond à la détection exclusive de clones euploïdes (46,XX ou 46,XY) à partir d'une source aneuploïde, ce qui, bien qu'il confirme la réussite du protocole de génération de CIP, indique une correction complète de la trisomie et nécessite la répétition de la dérivation clonale à partir d'une cellule unique ou du reprogrammation afin d'obtenir des lignées conservant l'aneuploïdie.
Vérification de l'élimination du vecteur épisomal
Les vecteurs épisomaux sont progressivement dilués au cours des passages et deviennent indétectables après une culture prolongée dans la plupart des lignées de CIP établies8,25,26,27. L'élimination des vecteurs exogènes est une caractéristique distinctive de l'approche de reprogrammation non intégrative. Un résultat positif (élimination épisomale confirmée) correspond à l'absence de bandes d'amplification d'oriP (544 pb) au passage 10 ou ultérieur. Un résultat négatif (élimination incomplète) présente des bandes persistantes au passage 10, lesquelles disparaissent généralement entre les passages 15 et 20 avec des passages supplémentaires. L'amplification de GAPDH a été utilisée comme témoin interne afin de confirmer l'intégrité de l'ADN génomique et la réussite de l'amplification par PCR (Figure 5A). Des cas rares de persistance de vecteurs épisomaux au-delà du passage 20 peuvent indiquer des événements d'intégration génomique, auquel cas la lignée doit être écartée. Afin de garantir la sécurité biologique et l'intégrité expérimentale des lignées de CIP aneuploïdes générées, un dépistage par PCR de la contamination par les mycoplasmes est fortement recommandé. Les surnageants de culture cellulaire provenant de toutes les lignées monoclonales maintenues doivent être collectés et analysés via PCR à l'aide d'amorces spécifiques aux mycoplasmes. Toutes les souches monoclonales donnant un résultat positif (par exemple, Clone n°7 et n°9) doivent être éliminées immédiatement (Figure 5B).
Potentiel de différenciation trilignée in vitro
La confirmation du potentiel de différenciation trilinéaire est un critère requis pour valider les lignées de CIP. Figure 6 montre des résultats représentatifs de la différenciation in vitro en corps embryonnaires d'une lignée de CIP trisomique 18. L'expression de PAX6 (ectoderme), de T-Brachyury et TBX6 (mésoderme), ainsi que de GATA6 et SOX17 (endoderme), confirme la capacité des CIP anéuploïdes à se différencier en les trois feuillets germinatifs (Figure 6).
Obtention et vérification de clones unicellulaires
Afin d'établir des modèles d'iPS anéuploïdes de haute fidélité, un protocole de dérivation et de vérification en deux tours à la cellule unique a été mis en œuvre afin de minimiser l'hétérogénéité cellulaire et d'exclure tout risque de chimérisme. Après l'expansion initiale, les clones présentant un caryotype normal ont été dissociés et réensemencés à une densité de cellule unique. Un examen microscopique effectué entre 24 et 48 heures a confirmé la présence d'adhérences issues de cellules uniques, qui ont ensuite été agrandies pour établir des lignées monoclonales validées (Figure 7A).
Un résultat positif correspond à l'expansion réussie d'une colonie unique à partir d'une seule cellule dans une plaque de 96 puits, confirmée par une surveillance microscopique quotidienne montrant une seule colonie par puits (Figure 7B). Après l'expansion, la confirmation du caryotype et des marqueurs de pluripotence doit correspondre à celle du clone d'origine. Un résultat négatif est l'observation de plusieurs colonies par puits ou l'échec de survie et d'expansion des cellules individuelles.
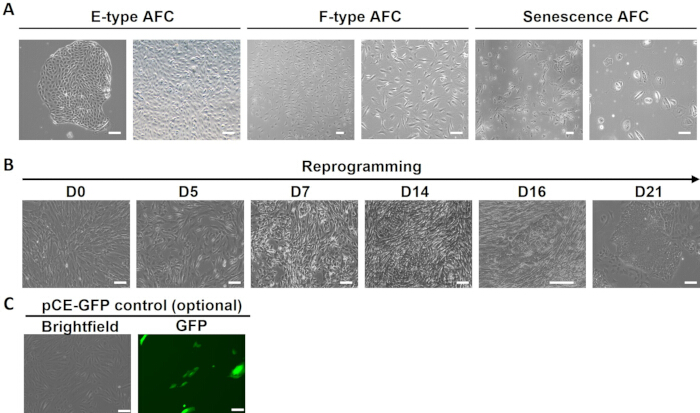
Figure 1 : Progression morphologique de la reprogrammation des cellules du liquide amniotique à l’aide de plasmides épisomiques Epi5. Images représentatives illustrant la morphologie de différents types de cellules du liquide amniotique primaires et du processus de reprogrammation à des points temporels clés. (A) Images en contraste de phase montrant les trois morphologies primaires du matériel initial : de type épithélial (type E), de type fibroblastique (type F) et les cellules du liquide amniotique sénescents. (B) Images représentatives de l’évolution temporelle du processus de reprogrammation du jour 0 au jour 21, illustrant la transition des cellules du liquide amniotique primaires vers l’apparition de colonies compactes semblables aux cellules souches pluripotentes induites (iPSC). Jour 0 : cellules souches mésenchymateuses du liquide amniotique (AF-MSCs) avant électroporation, présentant une morphologie mésenchymateuse typique en forme de fuseau. Jours 3–5 : stade précoce de la transition épithéliale-mésenchymateuse (MET) ; des cellules de type épithélial apparaissent en amas parmi les cellules mésenchymateuses résiduelles. Jours 7–10 : apparition des cellules primaires reprogrammées. Jours 14–16 : colonies primaires de reprogrammation (colonies MET) avec une morphologie en pavés mais des limites mal définies. Jours 21–25 : colonies d’iPSC entièrement reprogrammées apparaissant avec des cellules plates, étroitement jointives, des bords distincts, un rapport noyau/cytoplasme élevé et des nucléoles marqués. (C) Images représentatives en fluorescence montrant l’expression de la GFP après électroporation des cellules du liquide amniotique avec le vecteur pCE-GFP. L’échelle représente 100 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
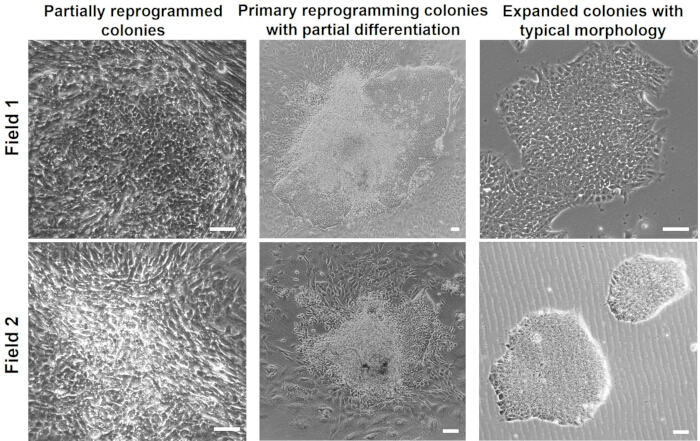
Figure 2 : Comparaison de colonies entièrement reprogrammées et de colonies partiellement reprogrammées. À gauche : colonies partiellement reprogrammées présentant des agrégats lâches et des bords irréguliers. Au centre : colonies de reprogrammation primaire avec des régions typiques semblables à des iPSC accompagnées de zones de différenciation spontanée. À droite : colonies agrandies présentant une morphologie typique des iPSC. Échelles, 100 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
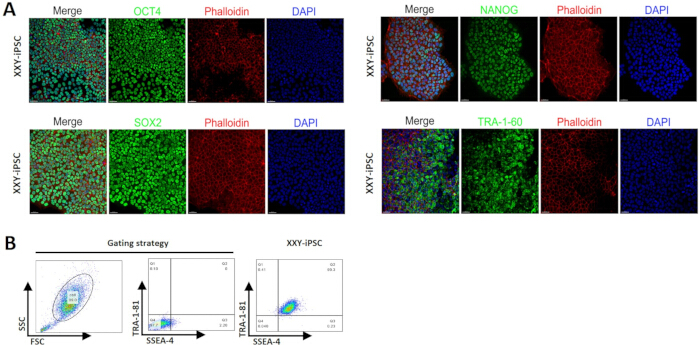
Figure 3 : Analyse en immunofluorescence de marqueurs de pluripotence dans des cellules iPSC aneuploïdes. (A) Coloration en immunofluorescence des cellules iPSC XXY pour les marqueurs fondamentaux de pluripotence, notamment OCT4, SOX2, NANOG et TRA-1-60 (en vert). La structure du cytosquelette est visualisée à l’aide de la phalloïdine (en rouge) et les noyaux avec le DAPI (en bleu). L’échelle représente 50 µm. (B) Analyse par cytométrie en flux (FACS) montrant la stratégie de sélection des cellules et l’expression quantitative de SSEA-4 et de TRA-1-81 dans la lignée de cellules iPSC XXY. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
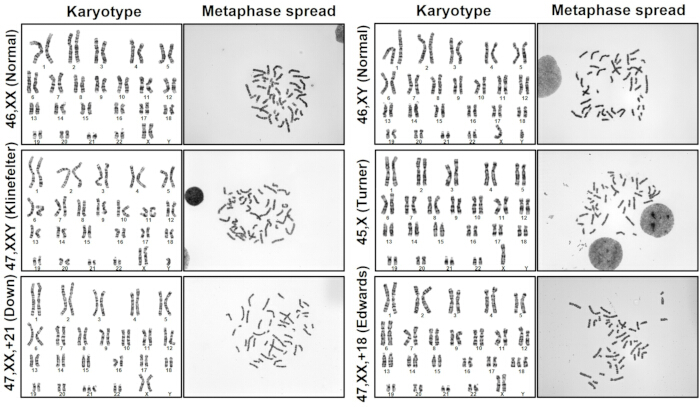
Figure 4 : Analyse du caryotype en bandes G de lignées d'iPS anéuploïdes. Analyse du caryotype en bandes G et métaphases correspondantes confirmant le maintien stable d’anomalies chromosomiques dans les lignées obtenues, incluant 46,XX (femelle normale), 46,XY (mâle normal), 47,XXY (syndrome de Klinefelter), 45,X (syndrome de Turner), 47,XX,+21 (syndrome de Down) et 47,XX,+18 (syndrome d’Edwards). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
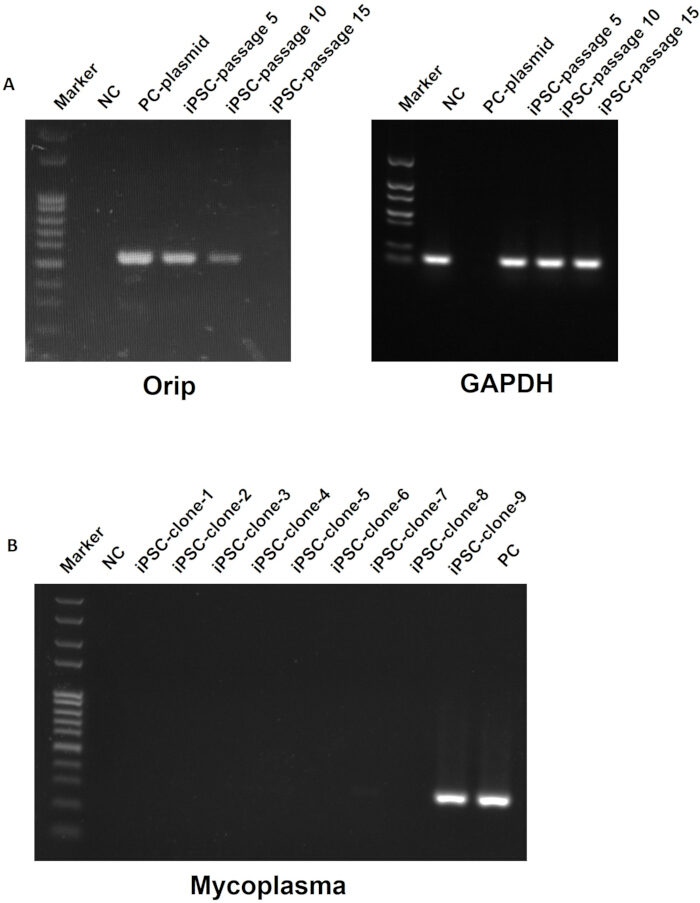
Figure 5 : Détection par PCR de l'élimination du vecteur épisomal et test de contamination par les mycoplasmes dans des lignées d'iPSC aneuploïdes. Électrophorèse sur gel d'agarose (2 %) de produits de PCR amplifiés à l'aide de couples d'amorces oriP/GAPDH ou de détection des mycoplasmes. (A) Élimination totale du vecteur dans un clone d'iPSC à différents passages. (B) Détection par PCR de la contamination par les mycoplasmes dans 9 clones indépendants. Les clones n°7 (faible signal) et n°9 (signal fort) présentent une contamination par les mycoplasmes et doivent être écartés. PC, contrôle positif ; NC, contrôle négatif. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
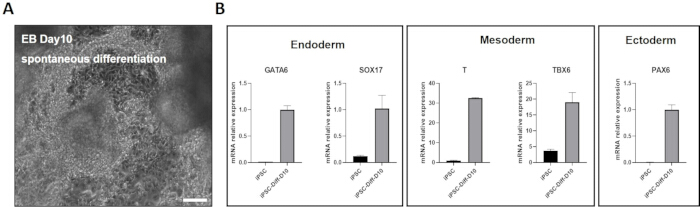
Figure 6 : Différenciation trilignée in vitro des iPSC anéuploïdes. (A) Micrographie en contraste de phase illustrant la morphologie des corps embryonnaires (EB) au jour 10 du processus de différenciation spontanée après attachement à une surface revêtue de gélatine. L'échelle représente 100 µm. (B) Analyse par RT-qPCR quantifiant la sortie de la pluripotence et l'engagement ultérieur selon la lignée. Les résultats montrent une augmentation significative de l'expression relative des ARNm des marqueurs caractéristiques des trois couches germinales embryonnaires au jour 10 par rapport aux iPSC non différenciées : endoderme (GATA6, SOX17), mésoderme (T, TBX6) et ectoderme (PAX6). Les données sont présentées sous forme de moyenne ± ÉT. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
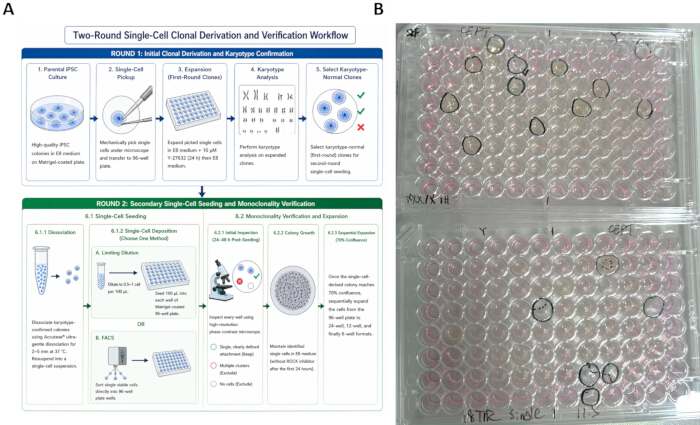
Figure 7 : Protocole de dérivation clonale unicellulaire pour des lignées de CIP anéuploïdes. (A) Schéma du protocole illustrant le tour 1 (dérivation initiale et confirmation du caryotype) et le tour 2 (ensemencement secondaire unicellulaire via dilution limitante ou tri cellulaire par cytométrie en flux (FACS) afin de garantir la monoclonalité) du processus de vérification clonale. Étape 1 : prélèvement mécanique de colonies individuelles de CIP, expansion dans des plaques 6-puits, et vérification du caryotype. Étape 2 : pour les clones anéuploïdes confirmés par caryotype, ensemencement unicellulaire par dilution limitante ou FACS dans des plaques 96-puits afin d'assurer une origine clonale à partir d'une seule cellule. Seuls les puits présentant une croissance de colonie unique sont agrandis. (B) Image représentative de plaques 96-puits durant la phase d'expansion clonale, avec les colonies issues d'une seule cellule correctement identifiées, entourées pour une expansion séquentielle. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Origine génétique | Caryotype | Nombre de lignées AFC testées | Nombre de colonies individuelles sélectionnées après reprogrammation | Nombre de clones iPSC établis avec succès |
| Trisomie 21 | 47,XX,+21 | 2 | 48 | 9 |
| Trisomie 18 | 47,XX,+18 | 1 | 24 | 8 |
| Syndrome de Klinefelter | 47,XXY | 2 | 48 | 6 |
| Monosomie X | 45,X | 1 | 24 | 1 |
| Femelle normale | 46,XX | 1 | 24 | 2 |
| Mâle normal | 46,XY | 2 | 48 | 6 |
| Les colonies individuelles ont été sélectionnées manuellement selon leur morphologie après reprogrammation, puis agrandies pour une caractérisation ultérieure. Le nombre de clones iPSC établis avec succès indique les colonies qui ont pu être agrandies et maintenues après leur sélection. | ||||
Tableau 1 : Détails des lignées de CFA utilisées dans la reprogrammation des cellules somatiques.
| Jour | Composition du milieu | Observation clé |
| 0 | milieu FC sans antibiotique + Y27632 | Electroporation |
| 1 | milieu FC | Les cellules survivantes commencent à se rétablir |
| 2 – 6 | Passage de FC à E8 (changement à moitié) | Début de la MET ; les cellules deviennent compactes ; des cellules plus petites et plus rondes apparaissent en agrégats |
| 7 – 8 | E8 (changement complet tous les deux jours) | Formation précoce de colonies |
| 9 – 14 (facultatif) | E8 (+ 25 μM NaB) | Agrégats de type pavements aux bords mal définis ; tailles variables |
| 15–18 | E8 (quotidien) | Apparition de véritables colonies de CIP (jour 18–25) : colonies plates, étroitement compactées, aux bords nets, avec un rapport noyau/cytoplasme élevé |
| 19 – 25 | E8 (quotidien) | Les colonies dépassent 400 μm de diamètre ; morphologie plate et homogène ; prêtes à être isolées |
Tableau 2 : Résumé de la chronologie complète du reprogrammation du jour 0 au prélèvement des colonies.
| Marqueur | Localisation cellulaire | Méthode de détection |
| OCT4 | Nucléaire | Immunofluorescence / Cytométrie en flux |
| NANOG | Nucléaire | Immunofluorescence / Cytométrie en flux |
| SOX2 | Nucléaire | Immunofluorescence / Cytométrie en flux |
| SSEA-4 | Surface cellulaire | Immunofluorescence / Cytométrie en flux |
| TRA-1-60 | Surface cellulaire | Cytométrie en flux / Coloration vitale |
| TRA-1-81 | Surface cellulaire | Cytométrie en flux / Coloration vitale |
Tableau 3 : Profils d'expression attendus des marqueurs de pluripotence des clones de CIP établis.
| Problème | Cause possible | Solution |
| Faible viabilité cellulaire (< 40 %) après électroporation | 1. Paramètres d'impulsion trop sévères pour cette lignée cellulaire | 1. Tester des paramètres plus doux |
| 2. Les cellules étaient trop confluentes (> 90 %) | 2. Assurer une confluence de 75 à 90 % au jour 0 | |
| 3. Des bulles d'air ont provoqué un arc électrique | 3. Aspirer lentement ; vérifier la présence de bulles dans l'embout avant l'impulsion | |
| 4. Le tampon de resuspension dégradé ou incorrect | 4. Utiliser du tampon R frais provenant du kit | |
| 5. Mauvaise qualité cellulaire avant électroporation | 5. Utiliser uniquement des cellules P3–P5 présentant une morphologie saine | |
| Aucune colonie de CIP observée au jour 25 | 1. Le milieu était inactif | 1. Utiliser du milieu E8 fraîchement préparé ; ajouter du NaB à une concentration de 25–100 μM du jour 9 au jour 14 |
| 2. L'ADN plasmidique était dégradé ou décongelé incorrectement | 2. Vérifier l'intégrité du plasmide sur gel d'agarose | |
| 3. Des cellules différenciées contaminantes prolifèrent de façon excessive | 3. Retirer manuellement les zones différenciées avant qu'elles ne s'étendent ; repiquer les cellules pour réduire la densité | |
| 4. Le revêtement de matrice a échoué ou s'est dégradé | 4. Préparer un nouveau revêtement frais ; le garder sur glace | |
| Les colonies de CIP se différencient spontanément après prélèvement | 1. Les colonies ont été prélevées trop tôt (avant le jour 18) | 1. Attendre que les colonies atteignent > 400 μm avec une morphologie plate et mature |
| 2. Revêtement de matrice insuffisant ou dégradé | 2. S'assurer d'un revêtement frais ; ne pas le laisser sécher avant utilisation | |
| 3. Repiquage en cellules individuelles sans inhibiteur ROCK | 3. Toujours utiliser du Y-27632 pendant les 24 premières heures après repiquage | |
| L'analyse du caryotype révèle une perte de l'aneuploïdie attendue (résolution de trisomie) | 1. Élimination spontanée de chromosome intrinsèque au processus de reprogrammation | 1. Analyser plusieurs clones (≥ 5–10) par lignée ; les clones résolus servent de témoins euploïdes isogéniques |
| 2. Les cellules initiales de passage tardif sont plus sujettes à la résolution | 2. Utiliser uniquement des cellules P3–P5 présentant une morphologie saine | |
| La PCR détecte des séquences épisomales en passage tardif (P10+) | 1. Passages insuffisants depuis la reprogrammation | 1. Continuer les passages jusqu'au P15–P20 ; refaire le test par PCR |
| 2. L'expression persistante de EBNA-1 maintient les plasmides | 2. Une culture prolongée résout généralement le problème ; surveiller tous les 5 passages | |
| 3. Faux-positif dû à une contamination résiduelle de plasmide dans l'échantillon | 3. Inclure des témoins négatifs appropriés ; utiliser un nettoyage de l'ADN basé sur colonne | |
| Arc électrique/étincelle pendant l'impulsion d'électroporation | 1. Bulles d'air piégées dans l'embout | 1. Aspirer lentement le mélange ; tapoter le tube pour libérer les bulles avant chargement |
| 2. Concentration élevée de sels dans l'échantillon d'ADN | 2. Utiliser une préparation de plasmide sans endotoxine | |
| 3. Débris cellulaires obstruant l'orifice de l'embout | 3. Filtrer la suspension cellulaire à travers un tamis de 40 μm | |
| 4. Embout endommagé ou réutilisé au-delà de sa limite | 4. Utiliser chaque embout au maximum 2 fois ; vérifier les dommages |
Tableau 4 : Guide de dépannage pour les problèmes courants lors de la reprogrammation AFC et de l'établissement de clones de CIP.
| Caractéristique | Colonies partiellement reprogrammées | Colonies de CIP entièrement reprogrammées |
| Temps d'apparition | Apparaissent tôt (jour 7–10) | Variable, apparaissent généralement plus tard (jour 14–18) |
| Bordure de la colonie | Bords irréguliers | Bords nets et bien définis |
| Morphologie cellulaire | Cellules plus grandes, hétérogènes | Petites, uniformes, rapport noyau/cytoplasme élevé |
| Empaquetage cellulaire | Peu dense | Dense, aspect pavé |
| Nucléoles | Peu visibles | Nucléoles apparents |
| Marqueurs de pluripotence | Négatifs ou faibles/focaux | Forts, uniformes |
| Stabilité de la colonie | Dégénèrent ou se différencient lors du passage | Stables, pouvant être agrandies |
Tableau 5 : Caractéristiques distinctives des colonies entièrement reprogrammées vs. partiellement reprogrammées.
Discussion
Ce protocole décrit une méthode non intégrative et sans cellules nourricières pour générer des iPSC humaines aneuploïdes à partir de cellules de liquide amniotique en utilisant des plasmides épisomaux délivrés via électroporation. Plusieurs étapes critiques déterminent le succès du reprogrammage. Premièrement, la qualité de la population initiale de cellules des villosités choriales (AFC) est primordiale. Dans les laboratoires cliniques de cytogénétique, les AFC sont généralement mises en culture dans des milieux visant afin d'accélérer la prolifération cellulaire pour l'analyse pré-natale du caryotype plutôt qu'une culture à long terme. L'impact sur l'efficacité ultérieure de la génération des iPSC n'est pas encore entièrement compris. Par conséquent, la composition du milieu de culture doit être prise en compte lors de la préparation des échantillons, et des populations d'AFC à faible passage et fortement prolifératives doivent être enrichies après décongélation afin de garantir une qualité cellulaire optimale avant l'électroporation. Deuxièmement, les conditions d'électroporation doivent être optimisées afin de maximiser la livraison de l'ADN tout en préservant la viabilité cellulaire. Dans le présent protocole, l'électroporation à 1200 V, 20 ms, et 2 impulsions a régulièrement permis d'obtenir une efficacité de transfection satisfaisante et une formation reproductible de colonies. Une optimisation mineure peut occasionnellement être nécessaire selon les échantillons de donneurs. Une mort cellulaire excessive durant les 24 à 48 premières heures suivant l'électroporation est fréquemment associée à une qualité initiale médiocre des cellules, à une élimination incomplète du milieu de culture résiduel avant la resuspension dans le tampon d'électroporation, ou à une manipulation prolongée durant l'électroporation. Troisièmement, le moment du prélèvement des colonies est critique : les colonies apparaissant avant le jour 14 sont généralement partiellement reprogrammées, tandis que les véritables colonies d'iPSC émergent entre les jours 15 et 25 et présentent une morphologie caractéristique, plate et compacte, avec des bords bien définis. La différenciation spontanée après l'apparition des colonies est couramment causée par un prélèvement prématuré des colonies, un remplacement tardif du milieu ou une densité excessive des colonies, et un prélèvement opportun des colonies contribue à maintenir leur qualité. En outre, le butyrate de sodium peut être ajouté de manière facultative entre les jours 9 et 15 pour les lignées d'AFC présentant une efficacité de reprogrammation relativement faible.23. Enfin, le clonage de cellules uniques via la dilution limite ou la triage par FACS dans des plaques de 96 puits est nécessaire après la vérification initiale du caryotype afin d'assurer une origine clonale.
Le rôle de p53 dans le reprogrammation dépend de la méthodologie. Dans la reprogrammation épisomale basée sur OSKM, une suppression transitoire de p53 améliore la survie cellulaire durant la réponse initiale au stress et facilite la MET27, tandis que p53 agit comme une sauvegarde génomique dans la reprogrammation chimique28. Étant donné l'efficacité de la reprogrammation OSKM par électroporation pour les échantillons cliniques rares, cette approche reste précieuse. Afin de minimiser les risques génomiques potentiels, les lignées iPSC établies doivent subir un caryotypage systématique et, le cas échéant, une analyse des CNV ainsi que des WES/WGS avant toute application ultérieure.
Une limitation particulièrement importante pour la génération de CIPs aneuploïdes est le phénomène de correction de la trisomie durant la reprogrammation. Akutsu et al.29 ont démontré que la fréquence de correction varie considérablement selon le type de chromosome. Cette variabilité implique que, pour certaines aneuploïdies, un grand nombre de clones doivent être analysés par caryotypage afin d'identifier ceux qui ont conservé l'anomalie chromosomique d'origine. Inversement, le même phénomène peut être exploité pour générer des lignées témoins euploïdes isogéniques à partir de la même expérience de reprogrammation, fournissant ainsi un témoin interne puissant pour l'étude des phénotypes spécifiques à l'aneuploïdie.
Le protocole décrit ici fournit une plateforme robuste et reproductible pour établir des lignées de CIP spécifiques aux patients à partir d'échantillons prénatals diagnostiques résiduels présentant une aneuploïdie. Ces lignées cellulaires peuvent être utilisées dans des études portant sur la biologie chromosomique, les mécanismes du développement, la modélisation des maladies, la génomique fonctionnelle, l'édition du génome et le criblage haut débit de médicaments, après différenciation dirigée vers des types cellulaires pertinents pour la maladie. En médecine régénérative, les CIP sans transgène répondent aux exigences de sécurité pour une éventuelle traduction clinique future. En offrant un flux de travail standardisé et reproductible, ce protocole facilite l'adoption plus large de la technologie des CIP aneuploïdes dans ces diverses applications.
Déclarations de divulgation
Les auteurs déclarent qu'ils n'ont aucun intérêt financier concurrent. L'illustration schématique de la Figure 7A a été générée à l'aide d'outils assistés par intelligence artificielle, puis examinée et modifiée par les auteurs.
Remerciements
Ce travail a été soutenu par le programme national clé de recherche et de développement de Chine (n° de subvention 2022YFA0913300) et par le projet clinique clé de l'hôpital universitaire de troisième ordre de l'Université de Pékin (n° de subvention BYSY2022054) attribués à Jianying Guo.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Trypsine-EDTA 0,25 % | Thermo Fisher (Gibco) | 25200056 | Dissociation cellulaire pour le passage des AFC |
| Marqueur d'ADN 100 pb Plus II | TransGen Biotech | BM321-01 | Marqueur d'ADN |
| Congélateur à -80 °C | Thermo Fisher | FDE60086fv | Stockage à long terme de l'ADN plasmidique et des échantillons |
| Solution de détachement cellulaire Accutase | StemCell Technologies | 07920 | Dissociation douce des iPSC en petits agrégats |
| Acide acétique (glacial) | Sigma-Aldrich | 338826 | Composant du fixateur pour le caryotypage (MeOH:AcOH 3:1) |
| Agarose | Sigma-Aldrich | A9539 | Électrophorèse sur gel pour les produits de PCR (2 %) |
| Milieu AmnioType-1 | VivaCell BIOSCIENCES | C3620-0100 | Milieu de culture primaire pour les AFC |
| Compteur cellulaire automatisé / Hémocytomètre | Countstar | TC20 | Comptage des cellules viables par exclusion au bleu de trypan |
| Microscope à champ clair (100x à immersion) | Zeiss | Axiovert5 | Analyse des métaphases pour le caryotypage |
| Centrifugeuse (rotor à godets oscillants) | Eppendorf | 5810R | Formation du culot cellulaire à 300 x g |
| Cabinet de sécurité de classe II | ESCO | AC2-4S8-CN | Espace de travail stérile pour toutes les opérations de culture cellulaire |
| Incubateur CO2 (humidifié) | Thermo scientific | 3131 | Maintien d'un environnement à 37 °C, 5 % CO2 |
| Colcemid (10 µg/mL) | Capricorn scientific | COL-H | Arrêt en métaphase pour le caryotypage (0,1 µg/mL, 2-4 h) |
| Milieu de congélation cellulaire CryoStor CS10 | STEMCELL Technologies | 07959 | Milieu de congélation cellulaire |
| DAPI | Merck Millipore | 10236276001 | Marquage nucléaire |
| DMEM (glucose élevé) | Thermo Fisher (Gibco) | 11965092 | Milieu de base pour le milieu de culture des fibroblastes (FC) |
| DMEM/F-12 | Thermo Fisher (Gibco) | 11330032 | Solution tampon pour la dilution de Matrigel (1:200) |
| DPBS sans Ca2+/Mg2+ | Thermo Fisher (Gibco) | 14190250 | Solution de lavage |
| Plasmide épisomal (pCE-GFP) | Addgene | #41858 | Vecteur de reprogrammation non intégratif (témoin GFP) |
| Plasmide épisomal (pCXLE-hOCT3/4-shp53-F) | Addgene | #27077 | Vecteur de reprogrammation non intégratif (OCT4 + shp53) |
| Plasmide épisomal (pCXLE-hSK) | Addgene | #27078 | Vecteur de reprogrammation non intégratif (SOX2 + KLF4) |
| Plasmide épisomal (pCXLE-hUL) | Addgene | #27080 | Vecteur de reprogrammation non intégratif (L-MYC + LIN28) |
| Sérum de veau fœtal | HyClone | SH30071.03 | Complément sérique pour l'expansion des AFC (milieu FC, 15 %) |
| Microscope à fluorescence | Leica | Sp8 | Visualisation en immunofluorescence et marquage vivant TRA-1-60/81 |
| Système d'électrophorèse sur gel | Bio-Rad | 164-5056 | Analyse par gel d'agarose des produits de PCR |
| Gélatine (0,1 %) | Sigma-Aldrich | G1393 | Revêtement des récipients de culture pour l'attachement des AFC |
| Kit d'extraction d'ADN génomique | TIANGEN | 4992199 | Isolation d'ADN de qualité PCR à partir d'iPSC |
| Solution de coloration de Giemsa | Sigma-Aldrich | GS500 | Coloration G-banding des chromosomes (5 %) |
| GlutaMAX (100x) | Thermo Fisher (Gibco) | 35050061 | Complément pour le milieu FC |
| Microscope inversé à contraste de phase | Zeiss | Axiovert5 | Surveillance quotidienne de la culture et de la morphologie des colonies |
| Réservoir d'azote liquide | Thermo Scientific | CY50985 | Préservation cryogénique des cellules |
| Matrice de membrane basale Matrigel | Corning | 354230 | Revêtement des récipients de culture pour l'attachement des iPSC |
| Méthanol (anhydre) | Sigma-Aldrich | 34860 | Composant du fixateur pour le caryotypage (MeOH:AcOH 3:1) |
| Anticorps anti-NANOG (Lapin) | Abcam | ab109250 | Immunofluorescence ; marqueur nucléaire de pluripotence |
| Kit d'électroporation Neon NxT (100 µL) | Thermo Fisher (Invitrogen) | N10025 | Électroporation ; contient les tampons R, T, E et des embouts de 100 µL |
| Système d'électroporation Neon NxT | Thermo Fisher (Invitrogen) | NEON18S | Introduction des plasmides épisomaux par électroporation |
| Acides aminés non essentiels (NEAA, 100x) | Thermo Fisher (Gibco) | 11140050 | Complément pour le milieu FC |
| Anticorps anti-OCT4 (Lapin) | Abclonal | A7920 | Immunofluorescence ; marqueur nucléaire de pluripotence |
| PCR Master Mix (haute fidélité) | TIANGEN | 4992920 | Vérification de l'élimination des épisomes par PCR |
| pCXWB-EBNA1 | Addgene | #37624 | Expression épisomale non réplicative de EBNA1 |
| Anticorps PE anti-TRA-1-81 humain | BioLegend | 330708 | Marquage de pluripotence |
| Pénicilline-Streptomycine (100x) | Thermo Fisher (Gibco) | 15140122 | Complément antibiotique (non utilisé après électroporation) |
| Réactif Phalloïdine-iFluor 647 | Abcam | ab176759 | Marquage de l'actine F (filaments d'actine) |
| Chlorure de potassium (KCl) | Sigma-Aldrich | P5405 | Solution hypotonique pour le caryotypage (0,075 M) |
| Système de PCR en temps réel | Thermo Fisher Scientific | QuantStudio3 | qPCR pour la vérification des gènes marqueurs |
| Butyrate de sodium (NaB) | Sigma-Aldrich | B5887 | Inhibiteur d'HDAC ; 25-100 µM pour améliorer la reprogrammation |
| Anticorps anti-SOX2 (Souris) | R&D Systems | MAB2018 | Immunofluorescence ; marqueur nucléaire de pluripotence |
| Anticorps anti-SSEA-4 | BioLegend | 330408 | Immunofluorescence ; marqueur de surface cellulaire de pluripotence |
| Stéréomicroscope | Nikon | SMZ745 | Prélèvement mécanique des colonies sous grossissement |
| TeSR-E8 | STEMCELL Technologies | 05990 | Milieu de maintien des iPSC sans cellules nourricières |
| Anticorps anti-TRA-1-60 | Merck Millipore | MAB4360 | Marquage de pluripotence |
| Marqueur d'ADN Trans II | TransGen Biotech | BM411-01 | Marqueur d'ADN |
| Kit de détection de mycoplasmes TransDetect PCR | TransGen Biotech | FM311-01 | Test de mycoplasmes |
| Enzyme TrypLE Select (1x) | Thermo Fisher (Gibco) | 12563011 | Dissociation douce des AFC adhérentes |
| Trypsine (0,025 %) | Sigma-Aldrich | T4799 | Prétraitement pour banding G des lames (30-60 s) |
| Cycleur thermique VeritiPro 96 puits | Thermo Fisher Scientific | A48141 | PCR pour la vérification de l'élimination des épisomes |
| Bain-marie (37 °C) | Shanghai Zhixin Experimental Instrument Technology Co., Ltd. | ZX-S22 | Décongélation des milieux et réactifs |
| Y-27632 Dihydrochlorure (inhibiteur de ROCK) | Tocris | 1254 | Amélioration de la survie des iPSC après dissociation (10 µM) |
Références
- Gurdon JB. The developmental capacity of nuclei taken from intestinal epithelium cells of feeding tadpoles. Development. 1962;10(4):622-640.
- Evans MJ, Kaufman MH. Establishment in culture of pluripotential cells from mouse embryos. Nature. 1981;292(5819):154-156.
- Martin GR. Isolation of a pluripotent cell line from early mouse embryos cultured in medium conditioned by teratocarcinoma stem cells. Proc Natl Acad Sci U S A. 1981;78(12):7634-7638.
- Thomson JA, Itskovitz-Eldor J, Shapiro SS, Waknitz MA, Swiergiel J, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145-1147.
- Takahashi K, Tanabe K, Ohnuki M, Narita M, Ichisaka T, et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 2007;131(5):861-872.
- Fusaki N, Ban H, Nishiyama A, Saeki K, Hasegawa M. Efficient induction of transgene-free human pluripotent stem cells using a vector based on Sendai virus, an RNA virus that does not integrate into the host genome. Proc Jpn Acad Ser B Phys Biol Sci. 2009;85(8):348-362.
- Warren L, Manos PD, Ahfeldt T, Loh YH, Li H, et al. Highly efficient reprogramming to pluripotency and directed differentiation of human cells with synthetic modified mRNA. Cell Stem Cell. 2010;7(5):618-630.
- Yu J, Hu K, Smuga-Otto K, Tian S, Stewart R, et al. Human induced pluripotent stem cells free of vector and transgene sequences. Science. 2009;324(5928):797-801.
- Hou P, Li Y, Zhang X, Liu C, Guan J, et al. Pluripotent stem cells induced from mouse somatic cells by small-molecule compounds. Science. 2013;341(6146):651-654.
- Guan J, Wang G, Wang J, Zhang Z, Fu Y, et al. Chemical reprogramming of human somatic cells to pluripotent stem cells. Nature. 2022;605(7909):325-331.
- Liuyang S, Wang G, Wang Y, He H, Lyu Y, et al. Highly efficient and rapid generation of human pluripotent stem cells by chemical reprogramming. Cell Stem Cell. 2023;30(4):450-459.e9.
- Wang Y, Peng F, Yang Z, Cheng L, Cao J, et al. A rapid chemical reprogramming system to generate human pluripotent stem cells. Nat Chem Biol. 2025;21(7):1030-1038.
- Li C, Zhou J, Shi G, Ma Y, Yang Y, et al. Pluripotency can be rapidly and efficiently induced in human amniotic fluid-derived cells. Hum Mol Genet. 2009;18(22):4340-4349.
- Slamecka J, Salimova L, McClellan S, van Kelle M, Kehl D, et al. Non-integrating episomal plasmid-based reprogramming of human amniotic fluid stem cells into induced pluripotent stem cells in chemically defined conditions. Cell Cycle. 2016;15(2):234-249.
- Li Q, Fan Y, Sun X, Yu Y. Generation of induced pluripotent stem cells from human amniotic fluid cells by reprogramming with two factors in feeder-free conditions. J Reprod Dev. 2013;59(1):72-77.
- Crosland BA, Hedges MA, Ryan KS, D'mello RJ, Mccarty OJT, Amniotic fluid: its role in fetal development and beyond. J Perinatol. 2025 Aug;45(8):1163-1170. doi: 10.1038/s41372-025-02313-1. Epub 2025 May 8. PMID: 40341778; PMCID: PMC12354197.
- Liu L, et al. Amniotic fluid stem cells in birth defects: integrated roles in disease modeling, prenatal diagnosis, and therapy. Stem Cell Rev Rep. 2026. doi:10.1007/s12015-026-11161-1.
- Antonucci I, Provenzano M, Rodrigues M, Pantalone A, Salini V, et al. Amniotic fluid stem cells: a novel source for modeling of human genetic diseases. Int J Mol Sci. 2016;17(4):607.
- Guillot PV. Induced pluripotent stem (iPS) cells from human fetal stem cells. Best Pract Res Clin Obstet Gynaecol. 2016;31:112-120. doi:10.1016/j.bpobgyn.2015.08.007.
- Lu HE, Yang YC, Chen SM, Su HL, Huang PC, et al. Modeling neurogenesis impairment in Down syndrome with induced pluripotent stem cells from trisomy 21 amniotic fluid cells. Exp Cell Res. 2013;319(4):498-505.
- Lee CC, et al. Establishment of a human trisomy 18 induced pluripotent stem cell line from amniotic fluid cells. Stem Cell Res. 2018;29:115-119.
- D'Aurora M, et al. Modeling Klinefelter syndrome using induced pluripotent stem cells reveals impaired germ cell differentiation. Front Cell Dev Biol. 2020;8:567454.
- Mali P, Chou BK, Yen J, Ye Z, Zou J, et al. Butyrate greatly enhances derivation of human induced pluripotent stem cells by promoting epigenetic remodeling and the expression of pluripotency-associated genes. Stem Cells. 2010;28(4):713-720.
- Guo J, Lee Q, Qiu H, Wei Y, Zhu X, et al. Patient-derived neural organoids reveal developmental impairments associated with a novel GJB1 mutation in X-linked Charcot-Marie-Tooth disease. Neurobiol Dis. 2026;220:107299.
- Nanbo A, Sugden A, Sugden B. The coupling of synthesis and partitioning of EBV's plasmid replicon is revealed in live cells. EMBO J. 2007;26(19):4252-4262.
- Chou BK, Mali P, Huang X, Ye Z, Dowey SN, et al. Efficient human iPS cell derivation by a non-integrating plasmid from blood cells with unique epigenetic and gene expression signatures. Cell Res. 2011;21(3):518-529.
- Okita K, Matsumura Y, Sato Y, Okada A, Morizane A, et al. A more efficient method to generate integration-free human iPS cells. Nat Methods. 2011;8(5):409-412.
- Cheng L, Wang Y, Yang Z, Cao J, Peng F, et al. p53 safeguards chemical reprogramming of human somatic cells toward pluripotency. Cell. 2026. doi:10.1016/j.cell.2026.03.038.
- Akutsu SN, Miyamoto T, Oba D, Tomioka K, Ochiai H, et al. iPSC reprogramming-mediated aneuploidy correction in autosomal trisomy syndromes. PLoS One. 2022;17(3):e0264965.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible