Ce protocole décrit des méthodes pour générer des zebrafish transgéniques composés, imager les cellules immunitaires associées aux tumeurs chez des zebrafish larvaires et adultes, et quantifier la fréquence des cellules immunitaires au sein du microenvironnement tumoral.
Article de méthode
Imagerie et quantification des cellules immunitaires dans le microenvironnement tumoral à l'aide d'un modèle de neuroblastome chez le poisson-zèbre
* These authors contributed equally
Dans cet article
Résumé
Résumé
Le recrutement de cellules immunitaires vers le microenvironnement tumoral (MET) constitue un élément important de la régulation immunitaire et de la progression tumorale. L'étude des relations spatiales et temporelles entre les cellules immunitaires et les cellules tumorales in vivo peut fournir des informations sur les interactions au sein du MET. Toutefois, la visualisation et la quantification de ces interactions dans des organismes intacts restent difficiles à l’aide des approches classiques d’imagerie et d’histologie. Le poisson-zèbre constitue un modèle précieux pour la recherche sur le cancer en raison de sa facilité de manipulation génétique, de son développement rapide et de sa transparence optique au cours des stades précoces de développement, ce qui permet la visualisation de cellules marquées par fluorescence in vivo. Ici, nous présentons un protocole permettant de générer, d'identifier, d'imaginer et de quantifier des cellules immunitaires et tumorales marquées différemment par des marqueurs fluorescents dans un modèle de zebrafish du neuroblastome. Ce protocole comprend l'élevage et le criblage de zebrafish transgéniques doubles, l'imagerie en direct de larves, la préparation et l'imagerie de poissons adultes porteurs de tumeurs, ainsi que la quantification des cellules immunitaires entourant et infiltrant les régions tumorales. À l'aide de lignées rapporteuses transgéniques, CD4+ cellules immunitaires et MYCNdes cellules de neuroblastome peuvent être visualisées et analysées à différents stades de développement. Le flux de travail permet d'évaluer la localisation des cellules immunitaires par rapport aux tumeurs chez les poissons larvaires et adultes, et peut être utilisé pour comparer l'abondance des cellules immunitaires au cours des différents stades de la maladie. Ce protocole fournit une méthode reproductible pour l'imagerie et la quantification des cellules immunitaires au sein du microenvironnement tumoral (TME) in vivo en utilisant le poisson zèbre et pourrait faciliter l'étude des interactions entre le système immunitaire et la tumeur dans d'autres modèles de cancer.
Introduction
Le microenvironnement tumoral (TME) est un écosystème composé de cellules tumorales, immunitaires, de fibroblastes et vasculaires1. Le TME joue un rôle essentiel dans la progression du cancer, la réponse thérapeutique et l'immunité anti-tumorale. Au sein du TME, les cellules immunitaires sont des régulateurs clés du destin tumoral, participant soit aux réponses anti-tumorales, soit à l'induction d'un état d'immunosuppression2. Comprendre le recrutement, la distribution et la fonction des cellules immunitaires dans le TME est essentiel pour élucider les mécanismes par lesquels les tumeurs échappent à la surveillance immunitaire. Toutefois, les approches classiques d'étude du TME, telles que l'histologie en point final, la cytométrie en flux et le séquençage à la cellule unique, ne fournissent que des instantanés statiques et nécessitent souvent la destruction de la structure tissulaire, entraînant une perte d'informations spatiales et d'interactions entre cellules3,4,5,6,7. De plus, ces méthodes sont limitées dans leur capacité à visualiser et à quantifier les cellules immunitaires au sein du TME, en particulier durant les premiers stades du développement tumoral.
Les zebrafish (Danio rerio) constituent un modèle puissant pour la recherche sur le cancer en raison de leur faible coût, de leur développement rapide, de leur transparence relative et de leur forte conservation génétique8,9. Ces avantages offrent un système expérimental reproductible et évolutif qui permet des tailles d'échantillon importantes et un criblage microscopique efficace en un court laps de temps10. De manière importante, les zebrafish partagent une conservation immunologique significative avec les humains, incluant des composants clés des systèmes immunitaires inné et adaptatif, ce qui rend les découvertes pertinentes pour les maladies humaines11. Ces propriétés sont particulièrement utiles pour l'étude des cancers pédiatriques tels que le neuroblastome8. Par conséquent, de nombreuses lignées rapporteuses de l'immunité et modèles de cancer chez le zebrafish ont été développées11. Ainsi, le zebrafish constitue un modèle in vivo précieux pour étudier les interactions entre cellules tumorales et cellules immunitaires, offrant un aperçu de la manière dont la régulation immunitaire façonne le développement tumoral, notamment durant les stades précoces.
Les études antérieures sur le microenvironnement tumoral (TME) chez le poisson-zèbre se sont largement appuyées sur des modèles de xénogreffes tumorales combinés à une imagerie en point final pour évaluer la localisation des cellules immunitaires au sein des tumeurs12,13,14,15,16,17. Bien que ces méthodes fournissent des informations utiles, elles sont limitées par leur dépendance à l’imagerie bidimensionnelle, qui ne permet pas de rendre pleinement compte de l’organisation tridimensionnelle du TME ni des relations spatiales entre les cellules tumorales et les cellules immunitaires au cours du développement14. De plus, les modèles de xénogreffe tumorale impliquent la transplantation artificielle de cellules tumorales humaines et peuvent ne pas reproduire fidèlement l’initiation naturelle de la tumeur18. Ces modèles sont également généralement à court terme et ne permettent pas de saisir complètement la progression tumorale ni les modifications des relations spatiales entre cellules tumorales et cellules immunitaires au cours du développement14,19. En outre, cette approche offre une représentation limitée de l’organisation spatiale, du contexte développemental et de la pertinence physiologique du comportement des cellules immunitaires au sein du TME. Récemment, nous et d'autres chercheurs avons utilisé des poissons-zèbres transgéniques composés, dans lesquels les cellules tumorales et les cellules immunitaires sont marquées différemment par des marqueurs fluorescents, afin de visualiser les cellules immunitaires associées aux tumeurs20,21. Ces poissons transgéniques composés permettent d’étudier le TME tout au long du développement de l’organisme et de la tumeur, facilitant ainsi l’analyse des interactions entre le système immunitaire et la tumeur in vivo.
Ici, nous présentons une méthode qui utilise la microscopie confocale pour étudier les cellules immunitaires au sein du microenvironnement tumoral (TME) d'un modèle de neuroblastome chez le poisson zèbre. Dans cette approche, nous avons utilisé des lignées rapporteuses de poisson zèbre permettant de marquer les cellules immunitaires, ainsi qu'une lignée de poisson zèbre génétiquement modifiée surexprimant l'oncogène humain MYCN sous le promoteur de la dopamine-β-hydroxylase (dβh), ce qui conduit au développement d'un neuroblastome similaire à la maladie humaine20. Dans ce modèle transgénique double, les cellules tumorales et les cellules immunitaires sont marquées de manière différentielle par EGFP et mCherry, respectivement. Le promoteur dβh est actif dans les cellules de la lignée sympatho-surrénale et a été utilisé dans plusieurs modèles de neuroblastome chez le poisson zèbre22,23,24,25. De plus, nous avons utilisé un promoteur Cd4 dirigeant la fluorescence de mCherry afin de visualiser les cellules CD4+15. Une imagerie confocale avec acquisition en Z-stack a été appliquée pour visualiser le TME en trois dimensions à différents stades du développement tumoral, permettant d'évaluer les relations spatiales entre les cellules tumorales et immunitaires au sein d'un tissu intact. Cette méthode permet d'analyser l'organisation des cellules immunitaires par rapport aux cellules tumorales durant les différentes phases du développement tumoral.
Protocole
All animal procedures were approved by the Institutional Animal Care and Use Committee (IACUC) at Boston University Chobanian & Avedisian School of Medicine under protocol PROTO202100001. The overall workflow for generation of compound transgenic zebrafish, larval imaging, adult tissue preparation, and image analysis is summarized in Figure 1.
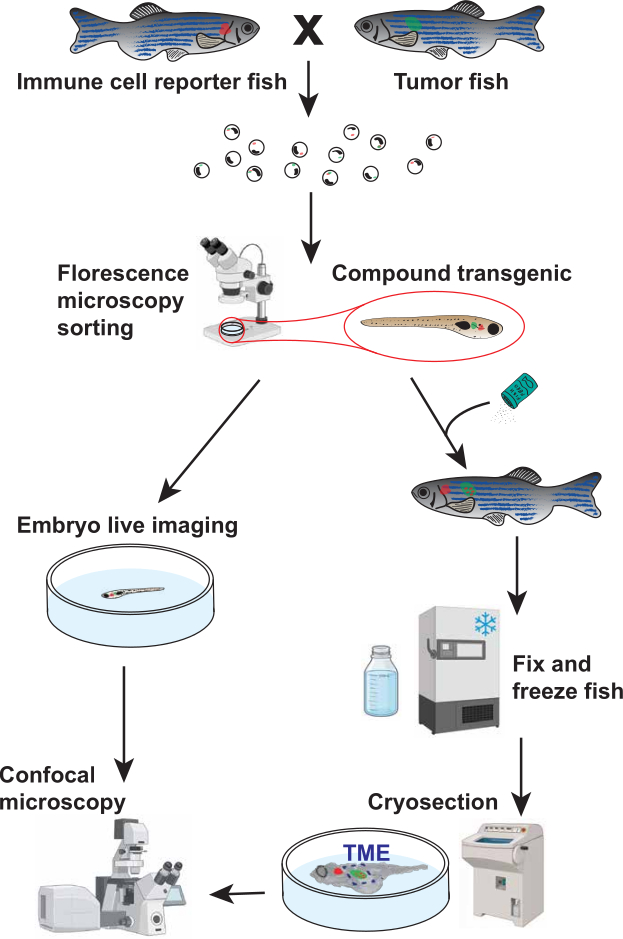
Figure 1. Workflow for visualization and quantification of immune cells within the zebrafish tumor microenvironment (TME). Schematic overview of the experimental workflow. Immune-reporter zebrafish were crossed with tumor-prone zebrafish to generate compound transgenic offspring expressing fluorescent markers in both immune cells (red) and tumor cells (green). Embryos were screened by fluorescence microscopy to identify compound transgenic fish. Selected fish were either subjected to live confocal imaging during larval development (<21 days post-fertilization [dpf]) or processed by fixation, cryosectioning, and confocal imaging for fish older than 21 dpf. This workflow enables visualization and quantification of immune cells associated with the TME across multiple developmental stages. Part of the illustration was created using BioRender. Please click here to view a larger version of this figure.
1. Generation of Compound Transgenic Zebrafish Lines Through Breeding
- Select adult immune-reporter fish and tumor fish that are at least 3 months old for natural breeding.
NOTE: For the representative results, Tg(cd4-1:mCherry) heterozygous fish were crossed with Tg(dβh:MYCN; dβh:EGFP) heterozygous fish to differentially label immune cells and tumor cells15,23. - On the evening before breeding, fill a two-chamber mating tank two-thirds full with fish water.
- Place a grated top insert into the mating chamber. Use dividers to separate one male from one or two females.
- Leave the dividers in place overnight. Add artificial plants or other enrichment items to simulate natural breeding conditions.
NOTE: A 1:2 male-to-female ratio increases the likelihood of successful spawning when breeding tumor male fish with immune-reporter fish. Do not breed two males with one female, as competition between males may occur. - On the following morning, remove the dividers after the facility lights turn on.
- Tilt the grated top chamber slightly using the divider as a wedge to create a shallow water area. Allow the fish to spawn for at least 1 h.
- Collect eggs from the bottom of the mating chamber by pouring the water through a fine-mesh net.
- Transfer the eggs to a sterile Petri dish containing fish water at a density no greater than 1 egg per 50 mm2 (approximately 200 eggs per 100 mm dish).
- Remove dead and unfertilized eggs.
NOTE: Healthy fertilized eggs are translucent and round. Remove cloudy, white, unfertilized, or deformed eggs. - Double-check the fish to avoid mixing sexes or cross-contaminating transgenic tanks.
- Return the males and females to their respective tanks.
- Place the embryos in a 28.5°C incubator overnight. Do not exceed the embryo density specified in Step 1.8.
- Bleach the embryos on the following morning to remove contaminants.
- Prepare a working bleach solution consisting of 100 µL bleach in 200 mL system water. Prepare a neutralization solution consisting of 0.5 g sodium thiosulfate in 150–200 mL system water.
- Sort and transfer viable embryos into a mesh-net well insert. Submerge the insert in the bleach solution for 5 min.
- Transfer the insert directly into the sodium thiosulfate solution. Incubate for 2 min to neutralize residual bleach.
- Rinse the embryos in a final bath of fresh system water. Use a squirt bottle to gently transfer the embryos into clean petri dishes containing fresh system water.
- Return the embryos to the incubator after bleaching.
- Transfer larvae at 5–7 days post-fertilization (dpf) or later to a larger tank containing 5 ppt rotifer water for rearing.
- Prepare 5 ppt rotifer water by mixing 1 part stock rotifer water (15 ppt) with 2 parts zebrafish system water.
- Verify that the final salinity is 5 ppt using a conductivity meter before transferring the larvae.
NOTE: Sorting EGFP+ MYCN larvae at 3–5 dpf facilitates identification of tumor-prone fish before rearing. Sorting MYCN embryos at this stage avoids false-negative identification because EGFP expression in neural crest cells may decrease later in development due to MYCN-induced apoptosis.
2. Screening Zebrafish for Fluorescent Markers
- Prepare a 0.4% (w/v) tricaine stock solution using system water.
- Transfer the fish to a clean petri dish containing only enough system water to cover the bottom.
- Add the tricaine stock solution to achieve a final concentration of approximately 0.005% (50 mg/L) for fish younger than 14 dpf or 0.012% (120 mg/L) for fish older than 14 dpf. Confirm adequate anesthesia by observing little to no voluntary movement.
- Remove excess water from the dish once the fish are anesthetized and no longer capable of swimming while maintaining visible opercular or cardiac movement.
- Screen the fish for fluorescence. Identify green or red fluorescence in the expected region (e.g., the interrenal gland region in MYCN fish).
- Separate the fish into groups using a stiff-bristled sorting tool.
NOTE: Sort tumor-prone fish as early as possible because MYCN-induced apoptosis during later developmental stages may result in false-negative identification. Sort immune-reporter fish immediately before imaging at the larval stage or between 2 and 4 months of age for adult studies. This approach minimizes handling-associated stress and maximizes survival. - Transfer positive and negative fish to separate tanks containing system water for continued rearing.
NOTE: Step 3 describes handling and imaging of larvae younger than 21 dpf. Steps 4–6 describe fixation, tissue preparation, imaging, and image analysis of older fish.
3. Larval Live-Mounting and Imaging
- Place sorted larvae in a 100 mm petri dish containing tricaine fish water (see Step 2.3 for age-appropriate concentrations).
- Transfer the sedated larvae to a glass-bottom imaging dish.
- Use only enough solution to cover the larva and maintain sedation.
- Prepare 1%–1.5% low-melting agarose in fish water. Heat the agarose solution until fully dissolved.
- Allow the agarose to cool for 1–2 min. Maintain the agarose at 30°C using a heat block to prevent solidification prior to mounting.
- Position each larva laterally in the imaging dish.
- Apply approximately 30–200 µL of agarose over the larva to immobilize it. Use larger volumes for larger larvae and smaller volumes for smaller larvae.
- Once the agarose has solidified, add approximately 100 µL of 0.005% tricaine solution over the agarose.
- Image the larvae using a confocal microscope.
- Use a standard laser-scanning confocal microscope with a resonant scanner. Use a 40× objective with a numerical aperture greater than 1.10.
- Set the pinhole to 1.0 Airy unit (AU) for all imaging channels.
- Use a 488 nm laser for EGFP excitation and a 594 nm laser for mCherry excitation. Keep laser output below 25 mW to minimize photobleaching and phototoxicity. Adjust detector gain and laser power using a range indicator lookup table (LUT) to avoid pixel saturation and black clipping. Do not exceed a detector gain of 800 V because higher voltages introduce excessive noise.
- Use a voxel size of 0.42 × 0.42 × 6.0 µm (x, y, z) at a resolution of 1024 × 1024 pixels and a Z-step interval of 6.0 µm. Acquire optical sections continuously through the full volume of interest, typically spanning 90–120 µm in total imaging depth. Use highly sensitive photodetectors operating in 16-bit acquisition mode.
- Acquire images using unidirectional line scanning at a resonant scan frequency of 33.3 kHz (approximately 1.58 µs pixel dwell time). Use 2× or 4× averaging to reduce motion artifacts while limiting laser exposure.
NOTE: Optimize tricaine exposure to maintain larval survival during imaging. After imaging, add fish water until the imaging dish is approximately half full.
- Add fresh fish water to the imaging dish immediately after imaging.
- Gently remove the larva from the agarose using a stiff-bristled stick and transfer the larva to a dish containing clean fish water for recovery.
- Return the fish to its original tank once normal swimming behavior resumes.
NOTE: For fish older than 21 dpf, the skin overlying the tumor must be removed by cryosectioning to enable high-resolution confocal imaging.
4. Fish Fixation and Cryosectioning
- Euthanize fish in accordance with approved institutional animal care guidelines.
- Make a ventral incision extending from the anal pore to the pectoral girdle to expose the abdominal cavity and facilitate fixative penetration into internal tissues.
- Transfer the fish using forceps into a 1.5 mL tube containing 4% paraformaldehyde (PFA) in phosphate-buffered saline (PBS) or a volume of fixative at least 10-fold greater than the tissue volume.
NOTE: Avoid handling the region containing the tumor to preserve tissue integrity. - Place the samples on a nutating rocker set to gentle continuous agitation (30 rpm) and incubate overnight for at least 12 h at 4°C.
CAUTION: PFA is hazardous, toxic, and potentially carcinogenic. Wear appropriate personal protective equipment, including gloves and eye protection. Perform all procedures involving PFA in a fume hood and avoid inhalation of vapors. - Remove the PFA and wash the samples at least four times with 1.5 mL of 1× PBS. Gently invert the tube two to three times during each wash.
- Transfer the fish to 30% sucrose prepared in PBS.
- Incubate the fish in a cold room overnight until the specimen sinks to the bottom of an upright tube (approximately 12 h), indicating adequate sucrose penetration.
- Remove excess sucrose solution by gently blotting the fish on a laboratory tissue.
- Transfer the fish to storage tubes.
- Store the samples at −80°C until imaging.
NOTE: Process samples within 3 months to minimize fluorescent protein degradation and signal loss. - Transport the fixed fish to the cryostat room on dry ice.
- Place the fish flat in a plastic mold with one sagittal side facing downward.
- Add Optimal Cutting Temperature (OCT) compound until the fish is fully covered.
- Freeze the mold at −20°C or in the cryostat until the OCT turns white.
NOTE: Position the fish as flat as possible before freezing to facilitate consistent sectioning. - Cryosection the zebrafish in the sagittal plane to remove the skin for subsequent whole-mount imaging.
- Cool the cryostat chuck.
- Apply room-temperature OCT to the chuck.
- Press the OCT fish block firmly into the OCT layer.
- Freeze the chuck and block until the newly applied OCT turns white.
- Mount the chuck in the cryostat.
- Cryosection the block at a thickness of 14 µm until the blade reaches the specimen.
NOTE: Specimen shifting may occur during freezing, causing the fish to sit higher in the block than expected. Entry into the specimen is indicated by the appearance of translucent tissue replacing the opaque OCT background. - Reduce the section thickness to 7 µm.
- Continue sectioning for one additional cut.
NOTE: This procedure removes the skin while preserving a uniform sagittal profile across the specimen. - Confirm the endpoint by identifying skin in the collected sections.
NOTE: Skin appearance in sections provides a more reliable indicator than eye morphology. Perform this procedure only when the skin obscures imaging of the tumor microenvironment.
- Warm the chuck gently with your hands.
- Remove the OCT block from the chuck using forceps. Avoid disturbing the cut surface of the specimen.
- Trim excess OCT surrounding the fish while the OCT remains frozen.
- Remove the fish from the OCT block using forceps once the OCT softens to a viscous consistency.
5. Mounting and Imaging of Fish with Skin Removed
- Place the fish in a glass-bottom dish with the sectioned sagittal side facing the glass surface.
NOTE: Maintain the orientation of the fish during handling. Identifying the sectioned side may become difficult after the fish is removed from the OCT block. - Prepare 1%–1.5% low-melting agarose.
- Apply approximately 30–50 µL of agarose to the dorsal and ventral sides of the fish to secure the sample.
NOTE: Avoid placing agarose beneath the fish because it can reduce image quality. Use only the minimum amount of agarose required for stabilization. - Keep the sample on ice during transport. Image the sample within 2 h of mounting.
- Transport the sample to the confocal microscopy facility.
- Image the sample using confocal microscopy.
- Use a standard laser-scanning confocal microscope with a resonant scanner. A two-photon microscope may be used when autofluorescence limits image quality. Use a corrected 20× objective lens with a numerical aperture of at least 0.80.
- Set the pinhole to 1.0 Airy unit (AU) for all imaging channels.
- Use a 488 nm laser for EGFP excitation and a 594 nm laser for mCherry excitation. Keep laser output below 25 mW. Adjust detector gain and laser power using a range indicator lookup table (LUT) to avoid pixel saturation and black clipping. Do not exceed a detector gain of 800 V because higher voltages introduce excessive noise.
- Configure image acquisition parameters as follows.
- Use a voxel size of 0.42 × 0.42 × 6.0 µm (x, y, z) at a resolution of 1024 × 1024 pixels and a Z-step interval of 6.0 µm.
- Acquire spectral image stacks through the full volume of interest, typically spanning a total Z-stack acquisition range of 90–120 µm (15–20 optical sections).
- Initiate image acquisition in the fluid space immediately above the tissue surface and continue through the full target imaging depth to ensure complete coverage of the specimen.
- Acquire images using highly sensitive photodetectors operating in 16-bit acquisition mode.
- Acquire images using unidirectional line scanning at a resonant scan frequency of 33.3 kHz (approximately 1.58 µs pixel dwell time) with 8× line averaging.
6. Image Analysis and Quantification
- Image visualization using Fiji (version 1.54p).
- Open the confocal z-stack images.
- Merge colors to see channel overlay by selecting Image > Color > Merge Channels.
- Generate a projection of the full z-range containing the imaging region by selecting Image > Stacks > Z Project. Enter the slice range of interest, as well as Max Intensity projection type. This will display the 2D projection of the image.
NOTE: For larval fish, it is feasible to capture the whole TME by confocal microscopy. Therefore, we recommend the volumetric normalization and quantification method for the TME analysis. For older fish, it is impossible to capture the whole TME by confocal microscopy; therefore, we recommend applying the area-based normalization and quantification method. Based on our analysis and quantification of the larval fish, both methods can provide reliable biological results.
- Volumetric normalization and quantification of the TME in the larval fish.
- Quantifying tumor volume using MATLAB R2022b (download the package from the Matlab website) and Bio-Formats package (download from the openmicroscopy website).
- The user runs a script that performs the following tasks:
- Prompt the user to select a .CZI file from their computer.
- Read the image and extract the data from the channel containing the tumor region.
- Identify the region for each slice that is the tumor region through a threshold of fluorescence (can be through user input or machine learning), keeping the same threshold for all analyzed images for consistency.
- Outline the tumor region and display the image with the tumor region outlined in a collage of all slices for user verification.
- Calculate the area of the tumor region per slice in pixels and convert to mm2 using the scale of the image and imaging settings.
- Multiply the area of the tumor region by the depth (stored in the file’s metadata) to get the volume of each slice.
- Sum the calculated values of each slice to obtain the total volume of the imaged tumor and its surrounding region in voxels or mm3.
- Scale both volume measurements by multiplying by 104 for tumor volume and 106 for the surrounding region. This will create a more reasonable cell number:volume ratio during normalization.
- Quantifying cell number.
- Open the confocal z-stack images.
- Merge colors to see channel overlay by selecting Image > Color > Merge Channels.
- Generate a 3D view of the full z-range containing the imaging region by selecting Image > Stacks > 3D Project. Select Brightest Point as the projection method and other settings to the desired values.
- Due to the small number of cells, manually count and tabulate the cells, separating cells located within the tumor boundary from those located outside the tumor boundary.
NOTE: Cells on the boundary of the tumor region are counted as being outside.
- Normalization.
- For infiltrating cells inside the tumor region, divide the number of cells by the scaled tumor volume. For the cells outside the tumor region, divide the number of cells outside the tumor volume by the scaled volume of the full image minus the tumor volume.
- Generate a table that includes the following headings: “fish identification”, “tumor volume”, “# of cells inside tumor region”, “# of cells outside tumor region”, “normalized cells inside”, “normalized cells outside”.
- Area-based normalization and quantification of the TME.
- Define the tumor region of interest (ROI) using the Rectangle or Freehand selection tool to outline the tumor.
- Add the ROI to the ROI Manager by pressing T or by selecting Analyze > Tools > ROI Manager > Add.
- Measure the ROI area using Analyze > Measure.
- Confirm that Area is selected under Set Measurements before recording measurements.
- Save the ROI in the ROI Manager.
- Apply the same ROI to all images using ROI Manager > More > Multi-Measure.
- Do not resize the ROI between images.
- Manually count cells within the ROI. If cells are more, count cells using the Cell Counter plugin by selecting Plugins > Analyze > Cell Counter.
- Mark each counted cell by left-clicking when its centroid falls within the ROI.
- Scroll through the z-stack to verify cell identity.
- Avoid counting the same cell more than once across multiple image planes.
- Count infiltrating cells separately if they contact or lie within the tumor boundary.
- Record infiltrating cells as a distinct category even when the cell centroid falls outside the ROI.
- Convert the ROI area from pixels to mm2.
- Obtain the pixel width, pixel height, and Z-step interval from Image > Properties.
- Calculation of normalized cell counts.
- Divide the raw cell count for each fish by the corresponding ROI area value.
- Record the resulting value as the normalized cell count.
- For absolute density measurements, calculate the physical area using the image calibration values obtained from Image > Properties.
- Divide the raw cell count by the calculated area (mm2).
- Record the result as cell density expressed as cells/mm2.
Résultats
Le déroulement expérimental global est illustré dans la Figure 1. Des zebrafish adultes Tg(cd4-1:mCherry) ont été croisés avec des zebrafish Tg(dβh:MYCN;dβh:EGFP) afin de produire une descendance transgénique double dans laquelle les cellules CD4+ et les cellules exprimant dβh étaient marquées différemment par fluorescence mCherry et EGFP, respectivement. Les embryons ont été sélectionnés selon les marqueurs fluorescents appropriés, puis analysés soit par imagerie confocale en direct au cours du développement larvaire, soit par imagerie confocale après fixation et cryosectionnement chez des poissons plus âgés (Figure 1).
Afin d'évaluer l'association des cellules CD4+ avec les lésions de neuroblastome pré-malignes au cours du développement larvaire, des poissons transgéniques doubles ont été observés à 7 et 14 jours post-fécondation (dpf). Les points temporels ont été choisis en fonction des stades de développement des lymphocytes chez le zebrafish26,27. Des images représentatives obtenues par microscopie confocale sont présentées dans la Figure 2A. À 7 dpf, les cellules CD4+ étaient rarement observées à l'intérieur ou autour de la région exprimant dβh, tant chez les poissons témoins que chez ceux exprimant MYCN (Figure 2A ; Vidéos supplémentaires 1 et 2). À 14 dpf, les poissons exprimant MYCN présentaient un nombre accru de cellules CD4+ associées à la tumeur pré-maligne d'origine de la crête neurale, comparé à la région des progéniteurs sympatho-surrénaux d'origine de la crête neurale chez les poissons témoins (Figure 2A ; Vidéos supplémentaires 3 et 4).
Afin de tenir compte des différences de taille tumorale et de la capacité de la microscopie confocale à capturer l'ensemble de la tumeur chez les poissons larvaires, nous avons comparé des méthodes de normalisation basées sur le volume et sur la surface. De manière importante, les méthodes de normalisation volumétrique et surfacique ont donné des résultats comparables chez les poissons larvaires, ce qui soutient l'utilisation de la normalisation surfacique pour les tumeurs adultes lorsque le volume tumoral complet ne peut pas être capturé par microscopie confocale. La quantification n'a révélé aucune différence significative du nombre de cellules CD4+ environnantes entre les groupes à aucun des deux temps (Figure 2B, bas ; n = 4 et 6 à 7 dpf, et n = 4 et 5 à 14 dpf pour les groupes contrôle et MYCN, respectivement). En revanche, les poissons exprimant MYCN présentaient une infiltration significativement plus importante de cellules CD4+ dans la région analysée à 14 dpf par rapport aux poissons contrôles (Figure 2B, haut ; P < 0,05 ; n = 4 et 5 pour les groupes contrôle et MYCN, respectivement). Les données sont présentées sous forme de nombre normalisé de cellules par rapport au volume tumoral (cellules/mm3) et exprimées en moyenne ± SEM.
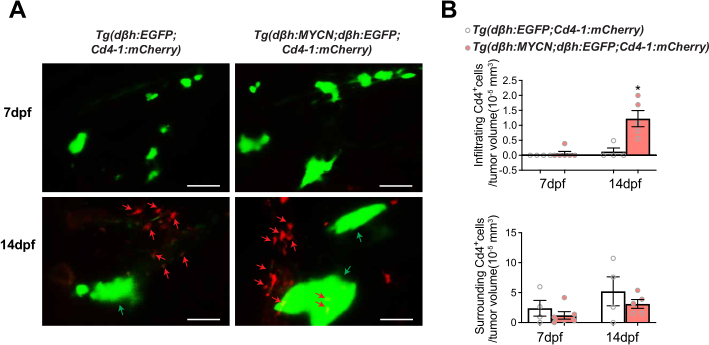
Figure 2. Association accrue des cellules CD4+ avec les lésions de neuroblastome exprimant MYCN à 14 jours post-fécondation. (A) Images confocales représentatives de poissons contrôles Tg(dβh:EGFP;Cd4-1:mCherry) et de poissons Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry) à 7 et 14 jours post-fécondation (dpf). Les cellules positives pour EGFP (vert) marquent les cellules issues de la crête neurale et exprimant dβh/les cellules de neuroblastome, et les cellules CD4+ sont marquées avec mCherry (rouge). Les flèches indiquent des cellules CD4+ représentatives associées à la région de la crête neurale/tumorale. Échelles = 50 µm. (B) Quantification des cellules CD4+ entourant (bas) et infiltrant (haut) la région de la crête neurale/tumorale chez les poissons contrôles et exprimant MYCN à 7 et 14 dpf. Le nombre de cellules a été normalisé au volume tumoral (cellules/mm3). Les données sont présentées comme moyenne ± erreur type de la moyenne (SEM). Les comparaisons statistiques ont été réalisées à l’aide de tests t non appariés bilatéraux. P < 0,05. n = 4 et 6 à 7 dpf, et n = 4 et 5 à 14 dpf respectivement pour les groupes contrôle et MYCN. Données représentatives de trois expériences indépendantes. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Afin d'examiner l'association des cellules CD4+ avec des tumeurs établies, des poissons transgéniques composés triés ont été élevés jusqu'à l'âge adulte et analysés après fixation, cryocoupes et imagerie confocale (Figure 1). Des images représentatives de neuroblastomes localisés et métastatiques provenant de poissons âgés de 4 mois sont présentées dans la Figure 3A. Les tumeurs ont été classées comme métastatiques lorsque des cellules tumorales positives pour l'EGFP ont été détectées en dehors des ganglions sympathiques périphériques. Nous avons appliqué une méthode de quantification basée sur la surface, car la microscopie confocale ne permet pas de capturer l'ensemble du volume tumoral. Notre analyse a révélé un nombre significativement plus élevé de cellules CD4+ entourant ou infiltrant les tumeurs métastatiques par rapport aux tumeurs localisées (Figure 3B ; P < 0,05 ; n = 4 par groupe). Les données sont présentées sous forme de nombres normalisés de cellules par surface tumorale (cellules/mm2) et exprimées en moyenne ± SEM.
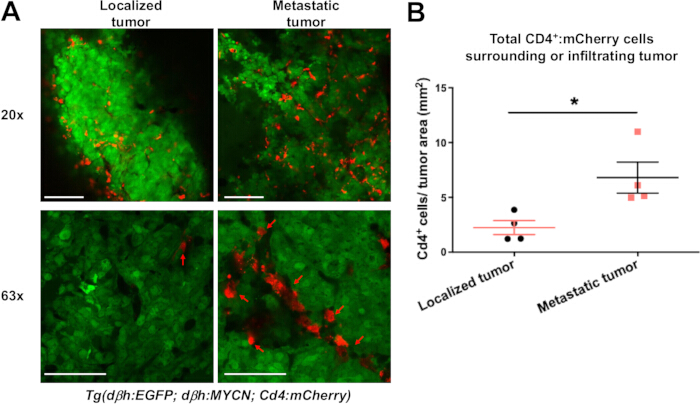
Figure 3. Le neuroblastome métastatique présente une augmentation de la CD4+ infiltration cellulaire au sein du microenvironnement tumoral (A) Images confocales représentatives de neuroblastomes localisés et métastatiques survenant chez des souris frères âgées de 4 mois Tg(dβh : MYCN ; dβh:EGFP ; Cd4-1:mCherry poisson-zèbre. Les cellules tumorales sont marquées avec EGFP (vert) et CD4+ les cellules sont marquées avec mCherry (rouge). Les flèches indiquent des cellules CD4 représentatives+ cellules associées au tissu tumoral. Images acquises à l'aide de 20× et 63× les objectifs sont représentés comme des champs de vision indépendants. Échelles = 100 µm (20×) et 50 µm (63×). (B) Quantification des CD4 totaux+ cellules entourant ou infiltrant des tumeurs localisées et métastatiques. Le nombre de cellules a été normalisé par rapport à la taille de la tumeur, comme décrit dans le protocole. Les données sont présentées sous forme de moyenne ± MEB. Des comparaisons statistiques ont été effectuées à l'aide de tests non appariés bilatéraux t-tests. P < 0,05. n = 4 par groupe. Données représentatives de trois expériences indépendantes. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Ces résultats démontrent que le protocole peut être utilisé pour visualiser et quantifier les cellules CD4+ associées aux lésions de neuroblastome à plusieurs stades du développement tumoral chez le poisson zèbre.
Vidéo supplémentaire 1. Z-stacking confocal représentatif d'un poisson-zèbre témoin à 7 jours post-fécondation. Imagerie confocale tridimensionnelle d'un poisson-zèbre témoin Tg(dβh:EGFP;Cd4-1:mCherry) à 7 jours post-fécondation (dpf). Les cellules dérivées de la crête neurale positives pour l'EGFP sont représentées en vert, et les cellules CD4+ sont représentées en rouge. Peu de cellules CD4+ sont observées à l'intérieur ou autour de la région exprimant dβh à ce stade du développement. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo supplémentaire 2. Z-stacking confocal représentatif d'un poisson zèbre exprimant MYCN à 7 jours post-fécondation. Imagerie confocale tridimensionnelle d'un poisson zèbre Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry) à 7 jours post-fécondation (dpf). Les cellules pré-malignes de neuroblastome exprimant MYCN positives pour l'EGFP sont représentées en vert, et les cellules CD4+ sont représentées en rouge. Contrairement aux poissons témoins, peu de cellules CD4+ sont observées à l'intérieur ou autour de la région tumorale à ce stade précoce du développement. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo supplémentaire 3. Z-stacks confocaux représentatifs d'un poisson-zèbre témoin à 14 jours post-fécondation. Imagerie confocale tridimensionnelle d'un poisson-zèbre témoin Tg(dβh:EGFP;Cd4-1:mCherry) à 14 jours post-fécondation (dpf). Les cellules dérivées de la crête neurale positives pour l'EGFP apparaissent en vert, et les cellules CD4+ apparaissent en rouge. Les cellules CD4+ sont faiblement distribuées et présentent une association limitée avec la région exprimant dβh. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo supplémentaire 4. Z-stacking confocal représentatif d'un poisson zèbre exprimant MYCN à 14 jours post-fécondation. Imagerie confocale tridimensionnelle d'un poisson zèbre Tg(dβh:MYCN;dβh:EGFP;Cd4-1:mCherry) à 14 jours post-fécondation (dpf). Les cellules pré-malignes de neuroblastome exprimant MYCN positives pour l'EGFP sont représentées en vert, et les cellules CD4+ en rouge. Une accumulation et une infiltrations accrues de cellules CD4+ sont observées en association avec la région tumorale agrandie par rapport aux poissons contrôles appariés par âge, ce qui est conforme à la quantification présentée dans la Figure 2B. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Le protocole décrit ici utilise le poisson zèbre comme modèle in vivo pour visualiser et quantifier les cellules immunitaires au sein du microenvironnement tumoral (TME). Plusieurs facteurs sont essentiels à la mise en œuvre réussie de cette approche. Premièrement, le choix et la validation adéquats de lignées transgéniques de poissons zèbres composées sont indispensables. Les larves doivent être analysées pour détecter les profils d'expression fluorescente attendus et, si nécessaire, confirmées par génotypage. L'expression des capteurs immunitaires et des oncogènes doit être vérifiée avant l'expérimentation afin de garantir une attribution correcte des groupes expérimentaux et témoins. Deuxièmement, l'identification précise de la région d'intérêt est cruciale lors de l'imagerie confocale. L'imagerie en champ clair peut être utilisée pour identifier des repères anatomiques et faciliter la localisation du tissu cible. Par exemple, lors de l'imagerie de tumeurs dans la région antérieure du corps, l'œil peut servir de repère pour aider à la localisation. Troisièmement, un positionnement adéquat du poisson est essentiel pour assurer une exposition suffisante de la zone d'imagerie. Un alignement incorrect peut réduire la qualité de l'image ou masquer le tissu d'intérêt. Enfin, un montage et une immobilisation appropriés sont nécessaires pour minimiser les artefacts de mouvement pendant l'imagerie vivante. La concentration de tricaïne et la durée d'imagerie doivent être optimisées afin de maintenir la viabilité des larves tout en préservant la qualité des images.
La phototoxicité peut être minimisée en réduisant l'intensité du laser et la durée d'exposition pendant l'imagerie en temps réel. Pour les échantillons adultes, les tissus doivent être maintenus sur de la glace pendant la manipulation et la préparation à l'imagerie, car des décongélations répétées pourraient altérer l'intégrité tissulaire. Une manipulation soigneuse des échantillons est particulièrement importante après la cryoséctionnement et le retrait du bloc OCT.
L'interprétation des résultats d'imagerie nécessite de tenir compte de la spécificité du marqueur. Plusieurs lignées de marqueurs immunitaires marquent plusieurs populations de cellules immunitaires. Par exemple, l'expression de CD4 a été observée dans des populations cellulaires autres que les lymphocytes T conventionnels, notamment les macrophages28. En outre, outre les macrophages, l'expression de mpeg est également détectée dans les lymphocytes B29. Lysc peut marquer à la fois les neutrophiles et les macrophages30. Par conséquent, l'expression d'un marqueur fluorescent seul peut ne pas suffire à déterminer de manière définitive l'identité cellulaire. Des approches supplémentaires de validation, telles que la technique RNAscope, la cytométrie en flux, la réaction de polymérisation en chaîne par transcription inverse quantitative ou le séquençage de l'ARN au niveau monocellulaire, peuvent compléter les observations basées sur l'imagerie et fournir une caractérisation moléculaire plus poussée des populations cellulaires marquées.
Cette méthode présente plusieurs limites. Elle repose sur l'expression d'un marqueur fluorescent et ne permet donc pas de confirmer indépendamment l'identité ou l'état fonctionnel des cellules immunitaires. De plus, l'analyse d'image dans le flux de travail actuel pour les poissons adultes est basée sur des jeux de données confocales projetés en couches limitées et peut ne pas rendre pleinement compte des relations cellulaires tridimensionnelles complexes au sein du microenvironnement tumoral (TME). Enfin, la méthode nécessite également la création et l'entretien de lignées de poissons-zèbre transgéniques doubles, ce qui peut limiter l'accessibilité pour certains laboratoires.
Malgré ces limitations, le protocole offre une approche pratique pour visualiser les cellules immunitaires associées aux lésions de neuroblastome chez le poisson zèbre. Par rapport à l'histologie classique en point final, cette méthode préserve l'architecture tissulaire et permet l'imagerie de cellules marquées par fluorescence au sein de tissus intacts20,21. Le flux opératoire peut être appliqué à plusieurs stades de développement et peut être adapté à d'autres lignées rapporteuses fluorescentes. Outre le neuroblastome, de nombreuses études ont réalisé l'imagerie du microenvironnement tumoral (TME) afin d'analyser l'interaction entre le mélanome et les cellules immunitaires, notamment les cellules CD4+, les macrophages et les cellules CD8+15,21,31,32. Collectivement, ces caractéristiques font de ce protocole une plateforme utile pour l'étude de la localisation des cellules immunitaires au sein du TME du poisson zèbre.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun intérêt concurrent.
Remerciements
Nous reconnaissons le soutien des National Institutes of Health (NIH ; 1UL1TR001430, CA215059 et NS140967), de l'American Cancer Society (RSG-17-204-01-TBG), de la National Science Foundation (1911253) et de la fondation Alex’s Lemonade Stand attribués à H.F. ; ainsi qu'une bourse Warren Alpert Distinguished Scholars attribuée à X.Q. Y.W. a bénéficié du programme de recherche pour étudiants de premier cycle de l'Université de Boston (UROP) et du programme de bourses d'été St. Baldrick’s. M.V. a été soutenu par le programme de bourses d'été St. Baldrick’s. Le contenu de cet article relève uniquement de la responsabilité des auteurs et ne représente pas nécessairement les points de vue officiels du NIH.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 200 µL Gel Loading Tip | MilliporeSigma | 1022-0600 | Utilisé pour la manipulation des larves |
| Plantes artificielles | The Hidden Reef | 62874200000000000 | Enrichissement optionnel pour la reproduction |
| Eau de Javel | Fisher Scientific | 50371500 | Utilisée pour la décontamination des embryons |
| Plugin Cell Counter | National Institutes of Health (NIH) | N/A | Plugin Fiji utilisé pour la quantification cellulaire |
| Ordinateur et écran | HP | 2TB68A8#ABA | Utilisé pour l'acquisition et l'analyse d'images |
| Microscope confocal | Zeiss | LSM 710 | Utilisé pour l'imagerie des larves et des adultes |
| Moule cryogénique en plastique | Epredia | 22-050-160 | Utilisé pour l'encapsulation dans le milieu OCT |
| Cryostat | Thermo Fisher Scientific | 95-664-0EC70 | Utilisé pour la cryocoupe |
| Glace sèche | Fisher Scientific | N/A | Utilisée pour le transport des échantillons |
| Logiciel Fiji | National Institutes of Health (NIH) | Version 1.54p | Logiciel d'analyse d'images |
| Filet fin en maille | Carolina Biological | 651345 | Utilisé pour la collecte des embryons |
| Incubateur pour poissons | VWR | 35960-056 | Maintenu à 28,5°C |
| Pinces | Fisher Scientific | 10-316B | Utilisées pour la manipulation des échantillons |
| Plaque à fond en verre | IBIDI | 81218-200 | Utilisée pour l'imagerie |
| Agarose à bas point de fusion | Prolab Supply | 9012-36-6 | Utilisée pour le montage des larves et des adultes |
| Éclosionneur (réservoir principal, séparateur, section grillagée) | Carolina Biological | 161937 | Utilisé pour la reproduction du poisson zèbre |
| Agitateur rotatif | Midsci | R2D-30 | Utilisé pour la fixation pendant l'incubation nocturne |
| Composé OCT | Tissue-Tek | 4583 | Milieu d'encapsulation pour la cryocoupe |
| Paraformaldéhyde (PFA) | Sigma Aldrich | 158127-500G | Fixateur |
| Boîte de Pétri en plastique | MilliporeSigma | BR452000 | Utilisée pour la manipulation des embryons et des larves |
| Solution saline tamponnée au phosphate (PBS) | Gibco | 14080-055 | Utilisée pour les lavages et les procédures de fixation |
| Pipette Pasteur en plastique | Fisher Scientific | 50-998-100 | Utilisée pour le transfert des embryons et des larves |
| Lame de rasoir | Fisher Scientific | 12-640 | Utilisée lors de la préparation des échantillons |
| Conductimètre | YSI | EC300ACC-04 | Utilisé pour vérifier la salinité de l'eau des rotifères |
| Rotifères | The Hidden Reef | 116151603 | Utilisés pour l'élevage des larves |
| Thiosulfate de sodium | Thermo Fisher Scientific | AAA1762936 | Utilisé pour la neutralisation de l'eau de Javel |
| Saccharose | Fisher Scientific | S25590A | Réactif de cryoprotection |
| Méthanesulfonate de tricaine | Western Chemical | NC0872873 | Anesthésique ; vendu par Fisher Scientific |
| Pincettes | Fisher Scientific | 12-000-122 | Utilisées pour la manipulation des échantillons |
| Microscope à fluorescence droit | Leica | M165 | Utilisé pour le criblage en fluorescence |
Références
- Anderson NM, Simon MC. The tumor microenvironment. Curr Biol. 2020;30(16):R921-R925.
- Kumagai S, Momoi Y, Nishikawa H. Immunogenomic cancer evolution: A framework to understand cancer immunosuppression. Sci Immunol. 2025;10(105):eabo5570.
- Keren L, et al. A structured tumor-immune microenvironment in triple negative breast cancer revealed by multiplexed ion beam imaging. Cell. 2018;174(6):1373-1387.e19.
- Gerner MY, et al. Histo-cytometry: A method for highly multiplex quantitative tissue imaging analysis applied to dendritic cell subset microanatomy in lymph nodes. Immunity. 2012;37(2):364-376.
- Pittet MJ, Weissleder R. Intravital imaging. Cell. 2011;147(5):983-991.
- Wienke J, et al. The immune landscape of neuroblastoma: Challenges and opportunities for novel therapeutic strategies in pediatric oncology. Eur J Cancer. 2021;144:123-150.
- Spitzer MH, Nolan GP. Mass cytometry: Single cells, many features. Cell. 2016;165(4):780-791.
- Roy D, et al. Zebrafish—A suitable model for rapid translation of effective therapies for pediatric cancers. Cancers (Basel). 2024;16(7):1361.
- White RM, et al. Transparent adult zebrafish as a tool for in vivo transplantation analysis. Cell Stem Cell. 2008;2(2):183-189.
- MacRae CA, Peterson RT. Zebrafish as tools for drug discovery. Nat Rev Drug Discov. 2015;14(10):721-731.
- Miao KZ, et al. Tipping the scales with zebrafish to understand adaptive tumor immunity. Front Cell Dev Biol. 2021;9:660969.
- Povoa V, et al. Innate immune evasion revealed in a colorectal zebrafish xenograft model. Nat Commun. 2021;12(1):1156.
- Wang J, et al. Novel mechanism of macrophage-mediated metastasis revealed in a zebrafish model of tumor development. Cancer Res. 2015;75(2):306-315.
- Loveless R, Shay C, Teng Y. Unveiling tumor microenvironment interactions using zebrafish models. Front Mol Biosci. 2020;7:611847.
- Dee CT, et al. CD4-transgenic zebrafish reveal tissue-resident Th2- and regulatory T cell-like populations and diverse mononuclear phagocytes. J Immunol. 2016;197(9):3520-3530.
- Murali Shankar N, et al. Preclinical assessment of CAR-NK cell-mediated killing efficacy and pharmacokinetics in a rapid zebrafish xenograft model of metastatic breast cancer. Front Immunol. 2023;14:1254821.
- Tan KE, et al. LMO1 expression in neuroblastoma cells reprograms tumor-associated macrophages to promote metastasis. iScience. 2026;29(3):115144.
- Fior R, et al. Single-cell functional and chemosensitive profiling of combinatorial colorectal therapy in zebrafish xenografts. Proc Natl Acad Sci U S A. 2017;114(39):E8234-E8243.
- Fazio M, et al. Zebrafish patient avatars in cancer biology and precision cancer therapy. Nat Rev Cancer. 2020;20(5):263-273.
- Qin X, et al. CKLF instigates a “cold” microenvironment to promote MYCN-mediated tumor aggressiveness. Sci Adv. 2024;10(11):eadh9547.
- Ludin A, et al. CRATER tumor niches facilitate CD8+ T cell engagement and correspond with immunotherapy success. Cell. 2025;188(24):6720-6736.e26.
- Zhu S, et al. LMO1 synergizes with MYCN to promote neuroblastoma initiation and metastasis. Cancer Cell. 2017;32(3):310-323.e5.
- Tao T, et al. The pre-rRNA processing factor DEF is rate limiting for the pathogenesis of MYCN-driven neuroblastoma. Oncogene. 2017;36(27):3852-3867.
- Zimmerman MW, et al. MYC drives a subset of high-risk pediatric neuroblastomas and is activated through mechanisms including enhancer hijacking and focal enhancer amplification. Cancer Discov. 2018;8(3):320-335.
- Dankert EN, Look AT, Zhu S. Unraveling neuroblastoma pathogenesis with the zebrafish. Cell Cycle. 2018;17(4):395-396.
- Langenau DM, et al. In vivo tracking of T cell development, ablation, and engraftment in transgenic zebrafish. Proc Natl Acad Sci U S A. 2004;101(19):7369-7374.
- Lam SH, et al. Development and maturation of the immune system in zebrafish, Danio rerio: A gene expression profiling, in situ hybridization and immunological study. Dev Comp Immunol. 2004;28(1):9-28.
- Zhen A, et al. CD4 ligation on human blood monocytes triggers macrophage differentiation and enhances HIV infection. J Virol. 2014;88(17):9934-9946.
- Ferrero G, et al. The macrophage-expressed gene (mpeg)1 identifies a subpopulation of B cells in the adult zebrafish. J Leukoc Biol. 2020;107(3):431-443.
- Hall C, et al. The zebrafish lysozyme C promoter drives myeloid-specific expression in transgenic fish. BMC Dev Biol. 2007;7:42.
- Lorenzini F, et al. Melanoma innervation, noradrenaline and cancer progression in zebrafish xenograft model. Cell Death Discov. 2025;11(1):260.
- Ramakrishnan G, et al. Real-time imaging reveals a role for macrophage protrusive motility in melanoma invasion. J Cell Biol. 2025;224(2):e202403096.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible