Nous développons un modèle primaire d'astrocytes de rat qui fournit un système physiologiquement pertinent pour l'étude de la maladie d'Alexander (AxD), permettant l'investigation de l'agrégation de la GFAP, des modifications pathologiques et du dysfonctionnement des astrocytes. Ce système fait le lien entre les études in vitro et in vivo, offrant une plateforme robuste pour explorer la pathologie de l'AxD et identifier des cibles thérapeutiques pour les maladies neurodégénératives.
Article de méthode
Modèles cellulaires pour l'étude de la maladie d'Alexander : analyse fonctionnelle d'astrocytes primaires de rat
Dans cet article
Résumé
Résumé
Les astrocytes jouent un rôle essentiel dans le maintien de l'homéostasie du système nerveux central, dans le soutien de la fonction neuronale et dans la réponse aux lésions ou aux maladies. Les troubles de l'activité astrocytaire sont de plus en plus reconnus comme des facteurs clés dans les maladies neurodégénératives, notamment la maladie d'Alexander (AxD), une affection rare et fatale provoquée par des mutations du protéine acide fibrillaire glial (GFAP). Ces mutations entraînent l'agrégation de la GFAP, la formation de fibres de Rosenthal et une dysfonction progressive des astrocytes. Bien que les modèles animaux in vivo offrent un environnement cellulaire complexe, les modèles in vitro et in vivo actuels présentent des limites quant à la reproduction fidèle du contexte cellulaire complexe et des fonctions des astrocytes. Pour remédier à cela, nous avons mis au point un modèle cellulaire utilisant des astrocytes primaires de rats issus de rats de type sauvage (WT) et de rats modèles d'AxD afin d'étudier les effets fonctionnels des mutations de la GFAP. Ce système physiologiquement pertinent permet une analyse détaillée des mécanismes propres aux astrocytes, notamment l'agrégation de la GFAP, les réponses au stress oxydatif et les modifications pathologiques. Pour les chercheurs qui n'ont pas accès à des rats modèles d'AxD, la transduction lentivirale offre une méthode alternative pour introduire des mutations de la GFAP associées à l'AxD dans des astrocytes provenant de rats normaux, élargissant ainsi l'applicabilité de cette approche. Par rapport aux lignées cellulaires d'astrocytes immortalisées ou aux études in vitro utilisant des protéines recombinantes, les astrocytes primaires conservent mieux l'architecture cellulaire native et les profils moléculaires, offrant une plateforme solide pour étudier la dynamique et la solubilité de la GFAP, ainsi que les réponses astrocytaires aux stress tels que les dommages oxydatifs et les modifications pathologiques. Ce modèle cellulaire comble le fossé entre les études moléculaires et systémiques, en fournissant un cadre expérimental contrôlé pour explorer la dysfonction astrocytaire dans l'AxD. En complément des méthodologies existantes, les cultures d'astrocytes primaires améliorent notre compréhension de la pathologie de l'AxD et constituent un outil précieux pour identifier des cibles thérapeutiques potentielles dans les maladies neurodégénératives.
Introduction
Les astrocytes sont des cellules gliales spécialisées qui s'étendent dans tout le système nerveux central (SNC), jouant des rôles essentiels dans le maintien de l'homéostasie cérébrale, la régulation de l'activité neuronale et la réponse aux lésions ou maladies1. Leurs fonctions comprennent l'élimination et le recyclage des neurotransmetteurs, l'homéostasie des ions et de l'eau extracellulaires, ainsi que le soutien du fonctionnement des circuits neuronaux. Les molécules sécrétées par les astrocytes sont essentielles au développement des synapses et à la plasticité synaptique dans le cerveau adulte2. En réponse à une lésion ou une maladie du SNC, les astrocytes subissent des modifications réactives pouvant transmettre des signaux pro- ou anti-inflammatoires, assurant ainsi des fonctions neuroprotectrices, mais pouvant potentiellement contribuer à des pathologies du SNC selon le contexte3. Le dysfonctionnement des astrocytes est de plus en plus reconnu comme un facteur clé dans la santé et les maladies du SNC4,5.
La protéine acide fibrillaire gliale (GFAP), une protéine du filament intermédiaire de type III (IF), est un composant majeur du cytosquelette des astrocytes, exprimée par la majorité, mais pas la totalité, des astrocytes. La GFAP est surexprimée en réponse à une lésion du système nerveux central, servant ainsi de marqueur de la gravité des dommages tissulaires6. Bien que la GFAP soit traditionnellement associée à des rôles structurels7, ses implications fonctionnelles restent insuffisamment explorées. Des mutations dans le gène GFAP provoquent la maladie d'Alexander (AxD)8, une affection neurodégénérative rare caractérisée par l'agrégation de la GFAP, la formation de fibres de Rosenthal et une dysfonction progressive des astrocytes. Bien que des études biochimiques in vitro9,10,11 et des modèles animaux in vivo12,13 aient permis d'acquérir des connaissances sur la pathologie de la maladie d'Alexander, ils ne parviennent pas à reproduire le contexte cellulaire complexe de la fonction astrocytaire14.
Pour surmonter ces limitations, nous avons mis au point un modèle cellulaire utilisant des astrocytes primaires de rats issus de rats de type sauvage (WT) et de rats modèles de la maladie d'Alexander (AxD)13. Ce système préserve l'architecture cellulaire native et les profils moléculaires des astrocytes, permettant l'étude de l'agrégation de la GFAP, des réponses au stress oxydatif et des modifications pathologiques associées à la maladie d'Alexander. Pour les chercheurs n'ayant pas accès à des rats modèles de la maladie d'Alexander, la transduction lentivirale offre une méthode alternative pour introduire des mutations de la GFAP associées à la maladie d'Alexander dans des astrocytes provenant de rats normaux10.
Par rapport aux lignées cellulaires immortalisées, les astrocytes primaires conservent l'hétérogénéité et la complexité des populations d'astrocytes in vivo, offrant ainsi une plateforme physiologiquement pertinente pour l'étude des mécanismes spécifiques aux astrocytes15. Contrairement aux études in vitro utilisant des protéines recombinantes9, les astrocytes primaires expriment naturellement la GFAP et d'autres marqueurs spécifiques aux astrocytes, permettant d'analyser les variants associés aux maladies dans un environnement cellulaire natif10,16,17. De plus, les astrocytes primaires facilitent l'investigation des réponses fonctionnelles à des stimuli de stress, tels que les dommages oxydatifs18 et l'inflammation19, phénomènes difficiles à reproduire dans des systèmes in vitro simplifiés.
Dans la recherche sur les AxD, les astrocytes primaires complètent les approches biochimiques et in vivo en comblant l'écart entre les études moléculaires et systémiques. Alors que les tests biochimiques se concentrent sur les propriétés moléculaires des mutations du GFAP, ils manquent de complexité cellulaire, tandis que les modèles in vivo capturent les effets systémiques mais sont moins adaptés aux études cellulaires mécanistiques. Les astrocytes primaires offrent un système intermédiaire doté de complexité cellulaire et d'un contrôle expérimental, s'inscrivant ainsi dans les tendances actuelles de la recherche sur les maladies neurodégénératives, qui privilégient les modèles cellulaires pour comprendre les mécanismes de la maladie et identifier des cibles thérapeutiques20.
Ce manuscrit présente le développement et l'application d'astrocytes primaires de rat comme modèle cellulaire pour la recherche sur la maladie d’Alexander (AxD). En permettant une comparaison directe entre les astrocytes de type sauvage (WT) et ceux atteints d’AxD, cette approche surmonte des limitations importantes des techniques alternatives et améliore l’accessibilité grâce à la transduction lentivirale. Ces résultats contribuent à une compréhension approfondie du dysfonctionnement des astrocytes dans la maladie d’Alexander et offrent un outil précieux pour faire progresser les découvertes thérapeutiques dans les maladies neurodégénératives.
Protocole
Les animaux utilisés dans ce protocole ont été approuvés par le Comité institutionnel de soins aux animaux et d'utilisation de ceux-ci du Collège des sciences de la vie et de médecine de l'Université nationale Tsing Hua (NTHU IACUC, numéro d'approbation 109088 et 111060) et conformément aux lignes directrices du Guide de l'agriculture pour les soins et l'utilisation des animaux de laboratoire.
1. Préparation des milieux, des lamelles, des boîtes et des plaques
- Avant de commencer, s'assurer que les solutions suivantes (Tableau 1) sont préparées et prêtes à l'emploi.
- Stériliser les ciseaux et les pinces par autoclavage avant utilisation afin de garantir leur stérilité.
- Préparer la solution de poly-L-lysine (PLL) à 0,02 mg/mL dans un tampon d'acide borique.
- Ajouter suffisamment de solution de PLL pour recouvrir entièrement la surface du coverslip ou le fond de la boîte ou de la plaque de culture. Veiller à obtenir un revêtement uniforme.
- Laisser les coverslips et boîtes recouverts de PLL incuber toute la nuit à température ambiante dans une hotte à flux laminaire.
- Le lendemain, retirer soigneusement la solution de PLL. Rincer les coverslips ou la boîte/plaque recouverts trois fois avec de l'eau stérile fraîche afin d'éliminer tout résidu de PLL.
REMARQUE : Il est essentiel de rincer soigneusement le flacon/la plaque recouvert de PLL, ou les coverslips, afin d'éliminer tout résidu de PLL susceptible d'affecter négativement la viabilité cellulaire.
2. Préparation d'une culture primaire d'astrocytes
REMARQUE : Un aperçu schématique est présenté dans la Figure 1.
- Après avoir induit l'hypothermie en plaçant les ratons sur de la glace, décapitez le raton âgé de 1 à 3 jours et séparez la tête du corps.
- Placez la tête dans une boîte de 60 mm et fixez les côtés avec des pinces. À l’aide de ciseaux fins, disséquez délicatement la peau située au sommet de la tête.
- Pratiquez une incision au sommet de la tête à l’aide de ciseaux fins pour ouvrir soigneusement le crâne. Séparez et retirez délicatement les deux moitiés du crâne.
- À l’aide de pinces, pincez le cerveau à la base et transférez-le dans une boîte de 60 mm contenant du milieu de dissection.
- Placez chaque hémisphère avec la surface médiale vers le haut afin d’exposer les structures médianes.
- Sous un microscope stéréoscopique, retirez délicatement les tissus du mésencéphale et du tronc cérébral, en laissant intacts les hémisphères contenant le cortex et l’hippocampe.
- Utilisez des pinces fines pour détacher soigneusement les méninges, de préférence en un seul morceau. Vérifiez attentivement la présence de méninges résiduelles cachées dans les sillons et retirez-les complètement.
- Transférez le tissu cérébral disséqué sous une hotte à flux laminaire. Aspirez le milieu de dissection à l’aide d’une pipette de 1 mL et ajoutez du milieu de dissection frais.
- Hachez finement le tissu à l’aide d’une lame de scalpel stérile.
- Transférez le tissu haché dans 5 mL de milieu de dissociation dans un tube de 15 mL. Incubez le tube dans un bain-marie à 37 °C pendant 15 min, en agitant doucement le tube toutes les 5 min pour assurer une interaction adéquate entre l’enzyme et le tissu.
- Après l’incubation, laissez le tissu se déposer au fond du tube. Aspirez le surnageant et ajoutez 5 mL de milieu de dissection.
- Retournez le tube 5 fois pour laver le tissu. Laissez reposer le tube pendant 3 min pour permettre au tissu de se déposer, puis répétez le lavage trois fois en utilisant du milieu de dissection frais.
- Après le dernier lavage, retirez le surnageant et ajoutez 2,5 mL de milieu de dissection et 2,5 mL de milieu de maintien.
- Triturez le tissu en faisant passer la solution de haut en bas 10 à 15 fois à l’aide d’une pipette de 10 mL.
- Laissez le tube reposer pendant 3 min pour permettre au tissu de se déposer. Transférez le surnageant (contenant les cellules) dans un nouveau tube conique de 50 mL.
- Ajoutez 5 mL de milieu MEM dans le tube d’origine contenant le tissu déposé. Triturez à nouveau 10 à 15 fois avec une pipette de 10 mL jusqu’à ce que la plupart des morceaux disparaissent.
- Faites passer la suspension cellulaire à travers un tamis cellulaire stérile de 40 µm dans un tube conique propre de 50 mL contenant 5 mL de milieu de maintien.
- Centrifugez la suspension cellulaire filtrée à 200 × g pendant 5 min à température ambiante.
- Retirez le surnageant, puis desserrez délicatement le culot cellulaire en tapotant le tube.
- Ajoutez 5 mL de milieu MEM et pipetez de haut en bas 10 fois pour resuspendre le culot. Conservez la suspension cellulaire dans un bain-marie à 37 °C pendant le comptage cellulaire.
- Diluez 10 µL de la suspension cellulaire avec 90 µL de milieu MEM. Mélangez bien à l’aide d’une pointe de pipette de 200 µL.
- Ajoutez 20 µL de suspension cellulaire diluée à 20 µL de bleu de trypan. Comptez les cellules à l’aide d’un hématimètre.
- Ensemencez les cellules dans des récipients de culture selon les proportions suivantes : pour une plaque de 24 puits, ensemencez 2 × 10⁵ cellules par puits ; pour une plaque de 6 puits, ensemencez 5 × 10⁵ cellules par puits ; pour une boîte de 6 cm, ensemencez 1 × 10⁶ cellules par boîte.
- Placez les plaques ou boîtes dans une incubateur de culture cellulaire. Évitez de laisser les cellules à température ambiante pendant de longues périodes.
- Examinez les cellules au microscope pour vous assurer qu’elles se sont fixées au substrat 4 h après l’ensemencement.
- À 24 h après l’ensemencement, remplacez le milieu de culture par du milieu de maintien frais.
- Alimentez la culture tous les 2 à 3 jours en remplaçant la moitié du milieu par du milieu de maintien frais.
- Après 7 jours, les cellules devraient atteindre environ 80 % de confluence et seront prêtes pour les expériences.
REMARQUE : Pour garantir des conditions optimales de culture des astrocytes, effectuez toutes les étapes dans un environnement stérile, de préférence sous une hotte à flux laminaire, afin d’éviter toute contamination. En outre, assurez-vous que tous les réactifs sont préalablement réchauffés à 37 °C lorsque cela est nécessaire. Soyez méticuleux lors du retrait des méninges, car tout tissu méningé résiduel peut interférer avec les cultures. En outre, évitez de laisser les cellules à température ambiante pendant de longues périodes pendant l’ensemencement et le comptage afin de préserver leur viabilité et leur intégrité.
3. Production de particules lentivirales et transduction
REMARQUE : Un aperçu schématique est présenté dans la Figure 2.
- Ensemencer des cellules HEK293T dans une boîte de Pétri de 10 cm2 contenant du milieu de culture frais (Tableau 1).
- Faire croître les cellules toute la nuit dans un incubateur à 37 °C afin d’atteindre une confluence de 50 % à 60 %.
- Dans 1 mL d’Opti-MEM, ajouter 20 µg de plasmide lentiviral codant pour GFAP ou ses variants, 5,6 µg de vecteur d’emballage et 1,8 µg de vecteur d’enveloppe.
- Ajouter 45 µL de réactif de transfection à la solution contenant l’ADN.
- Mélanger délicatement et incuber 15 min à température ambiante.
- Ajouter directement la solution de transfection aux cellules HEK293T et incuber 4 h dans un incubateur de culture cellulaire à 37 °C.
- Aspirer la solution de transfection et la remplacer par du milieu de culture frais.
- Poursuivre la culture des cellules pendant 2 jours.
- Recueillir le surnageant de culture cellulaire et le remplacer par du milieu de culture frais.
- Le jour suivant, recueillir à nouveau le surnageant de culture cellulaire et le remplacer par du milieu de culture frais.
- Le jour suivant, recueillir le surnageant final de culture cellulaire.
- Rassembler les surnageants des étapes 3.9 à 3.11 dans un tube conique de 50 mL.
- Filtrer le surnageant combiné à travers un filtre de 0,45 µm à l’aide d’une seringue de 60 mL pour éliminer les débris.
- Centrifuger le surnageant filtré à 1 400 × g pendant 5 min à température ambiante pour éliminer les cellules mortes.
- Transférer le surnageant clarifié dans des tubes d’ultracentrifugation.
- Centrifuger à 100 000 × g pendant 70 min à 4 °C pour former un culot de particules lentivirales.
- Retirer soigneusement le surnageant sans perturber le culot au fond du tube.
- Resuspendre le culot dans 600 µL de milieu Opti-MEM en pipetant doucement plusieurs fois.
- Répartir les particules lentivirales resuspendues en aliquots de 50 µL et les conserver à -80 °C jusqu’à utilisation.
- Ensemencer des astrocytes primaires dans une plaque de 6 puits et les laisser atteindre une confluence de 50 % à 70 % (section 2).
- Dégeler les quantités nécessaires de particules lentivirales sur de la glace.
- Ajouter 50 µL de particules lentivirales à chaque puits, complétés avec 8 µg/mL de Polybrene.
- Agiter doucement la plaque pour assurer une répartition uniforme du virus et du Polybrene. Incuber les cellules dans un incubateur de culture cellulaire à 37 °C pendant 4 à 8 h.
- Aspirer soigneusement le milieu contenant le virus sans perturber les cellules.
- Remplacer le milieu par du milieu de culture frais et poursuivre la culture pendant 2 à 3 jours.
- Réaliser des analyses ultérieures sur les cellules transduites par microscopie d’immunofluorescence pour visualiser la formation du réseau de filaments intermédiaires, ou par immunotransfert pour évaluer l’expression de GFAP.
NOTE : Lors de la manipulation de particules lentivirales, il est essentiel d’utiliser des équipements de protection individuelle (EPI) appropriés pour garantir la sécurité. En outre, afin de préserver l’intégrité des particules virales, éviter les cycles répétés de congélation-décongélation.
4. Microscopie en immunofluorescence
- Aspirez délicatement le milieu de culture des puits contenant les lamelles avec les cellules ensemencées. Évitez de perturber les cellules.
- Fixer les cellules en ajoutant l'une des solutions fixatrices suivantes : pour les astrocytes primaires, utiliser du paraformaldéhyde à 3,2 % (p/v) ; pour les cultures d'astrocytes-neurones, utiliser du paraformaldéhyde à 3,2 % (p/v) et du saccharose à 4 % (p/v).
- Incuber les lamelles dans le fixateur pendant 15 min à température ambiante. Sauf indication contraire, réaliser toutes les étapes suivantes à température ambiante.
- Rincer les cellules fixées trois fois avec du tampon salin phosphate (PBS) pour éliminer l'agent de fixation.
- Perméabiliser les cellules en les incubant pendant 15 min dans du Triton X-100 à 0,2 % (vol/vol) préparé dans un tampon de blocage (sérum de chèvre normal à 5 % (vol/vol) dans du PBS).
- Rincer les cellules perméabilisées trois fois avec du PBS.
- Préparer la solution d'anticorps primaire en diluant l'anticorps dans du tampon de blocage selon la concentration recommandée par le fabricant.
- Incuber les lamelles dans la solution d'anticorps primaire pendant au moins 1 h à température ambiante.
- Rincer les lamelles trois fois au PBS pour éliminer l'anticorps primaire non lié.
- Préparer la solution d'anticorps secondaire en diluant les anticorps secondaires marqués au fluorochrome anti-souris et anti-lapin provenant de chèvre dans le tampon de blocage à une dilution de 1:500.
- Incuber les lamelles dans la solution d'anticorps secondaire pendant 1 h à température ambiante.
- Rincer les lamelles trois fois au PBS pour éliminer l'anticorps secondaire non lié.
- Transférez délicatement les lamelles sur des porte-objets en utilisant des pinces.
- Montez les lamelles avec un milieu de montage pour préserver la fluorescence.
- Fermer délicatement les bords du couvre-objet avec du vernis incolore afin d'éviter tout déplacement et toute évaporation.
- Laisser le vernis à ongles sécher complètement avant de procéder à l'imagerie.
- Les lames préparées sont prêtes à être observées au microscope à fluorescence ou au microscope confocal.
REMARQUE : Pour garantir la réussite des expériences, préparez tous les réactifs, tels que le PBS, le tampon de blocage et les anticorps, frais et maintenez une stérilité rigoureuse. Manipulez les lamelles avec précaution afin d'éviter d'endommager les cellules ou de rayer la surface en verre. Protégez les échantillons de la lumière pendant l'incubation avec les anticorps et après la monture afin d'empêcher la photodégradation des signaux fluorescents. En outre, optimisez les concentrations en anticorps et les durées d'incubation en fonction du dispositif expérimental spécifique.
5. Immunotransfert
- Rincer les astrocytes deux fois avec du PBS pour éliminer le milieu résiduel et les débris.
- Placer la plaque ou la boîte sur de la glace afin de minimiser la dégradation des protéines. En travaillant un puits à la fois, aspirer complètement le PBS.
- Ajouter du tampon de lyse RIPA (radioimmunoprecipitation assay) glacé contenant des inhibiteurs de protéases et de phosphatases. Pour une plaque 6 puits, ajouter 250 µL par puits ; pour une boîte de 6 cm, ajouter 500 µL par boîte.
- Utiliser un racloir à cellules pour détacher complètement tous les astrocytes dans le tampon RIPA (50 mM Tris, pH 8,0, 150 mM NaCl, 1 % (p/v) de NP-40, 5 mM d'acide éthylènediaminotétraacétique (EDTA), 0,5 % (p/v) de désoxycholate de sodium et 0,1 % (p/v) de SDS, 1 mM de phénylméthylsulfonylfluorure [PMSF]).
- Transférer les cellules raclées dans un homogénéisateur Dounce de 1 mL placé sur de la glace. Homogénéiser les cellules en les broyant doucement avec le piston.
- Incuber les lysats cellulaires homogénéisés sur de la glace pendant 10 min afin d'assurer une lyse complète. Conserver 20 µL des lysats totaux pour déterminer la concentration en protéines par dosage à l'acide bicinchoninique (BCA).
- Centrifuger les lysats cellulaires à 13 500 × g à 4 °C pendant 10 min afin de former un culot de protéines insolubles.
- Transférer soigneusement le surnageant dans un tube propre. Conserver 20 µL du surnageant pour déterminer la concentration en protéines par dosage BCA.
- Concentrer le surnageant par précipitation au méthanol/chloroforme.
- Resuspendre le précipité obtenu dans 0,1 mL de tampon d'échantillonnage de Laemmli (25 mM Tris-HCl (pH 6,8), 1 % (p/v) de SDS, 12,5 % (v/v) de glycérol, 0,01 % (p/v) de bleu de bromophénol, 355 mM de β-mercaptoéthanol).
- Resuspendre le culot dans le tampon d'échantillonnage de Laemmli et le disperser par sonication.
- Effectuer trois cycles de sonication avec des impulsions de 0,5 s à 10 % de puissance. Garder la sonde au fond du tube pour éviter la formation d'écume.
- Effectuer un dosage protéique à l'acide bicinchoninique (BCA) sur le surnageant RIPA et sur les lysats cellulaires totaux.
- Déposer les échantillons protéiques sur un gel d'électrophorèse SDS-PAGE (dodécylsulfate de sodium polyacrylamide) à 12 % ou 15 %. Faire migrer le gel à une tension constante de 200 V pendant 45 min.
- Transférer les protéines du gel vers une membrane de nitrocellulose à l’aide d’un système de transfert humide. Suivre les instructions du fabricant et transférer à 100 V pendant 70 min.
- Placer la membrane dans une solution de 5 % (p/v) d'albumine sérique bovine (BSA) dissoute dans du tampon salin tamponné au Tris contenant 0,1 % (p/v) de Tween-20 (TBST). Bloquer pendant au moins 1 h à température ambiante sous agitation douce.
- Diluer les anticorps primaires dans le TBST selon les instructions du fabricant. Incuber la membrane dans la solution d'anticorps primaires toute la nuit à 4 °C sous agitation douce.
- Rincer la membrane trois fois avec du TBST, chaque lavage durant 5 min.
- Diluer les anticorps secondaires conjugués à un fluorophore ou à la peroxydase de raifort (HRP) dans le TBST à une dilution de 1:500 (ou selon les spécifications du fabricant).
- Incuber la membrane dans la solution d'anticorps secondaires pendant 1 h à température ambiante sous agitation douce.
- Rincer la membrane trois fois avec du TBST, chaque lavage durant 5 min.
- Développer la membrane par fluorescence ou chimiluminescence amplifiée (ECL) selon les instructions du fabricant.
- Visualiser les bandes protéiques à l’aide d’un système d’imagerie.
REMARQUE : Pour éviter la dégradation des protéines, effectuer toutes les étapes sur de la glace ou à 4 °C, sauf les étapes d’incubation et de blocage avec les anticorps. S’assurer que tous les tampons, réactifs et équipements sont prérefroidis avant utilisation afin de maintenir une température basse tout au long du processus. Éviter la surcharge du gel pour prévenir les traînées, et optimiser les concentrations en anticorps ainsi que les durées d’incubation en fonction de l’expérience spécifique.
6. Préparation de neurones primaires pour un cocultures
- Pratiquer l'euthanasie du rat enceinte à l'aide de dioxyde de carbone utilisé comme anesthésique inhalé. Dissecter l'utérus et le placer dans une boîte de Pétri stérile.
- Retirer les cerveaux des fœtus et les placer dans une boîte de 6 cm contenant la solution de dissection. Veiller à ce que le tissu reste toujours immergé dans la solution afin d'éviter tout dessèchement.
- Dissecter les corticales et retirer les méninges comme décrit (étape 2.7).
- Transférer le tissu disséqué sous hotte à flux laminaire.
- Aspirer la solution de dissection à l’aide d’une pipette de 1 mL et ajouter une solution de dissection fraîche dans la boîte.
- Hacher le tissu cérébral en petits morceaux à l’aide d’une lame de scalpel stérile.
- Transférer le tissu haché dans 5 mL de milieu de dissociation neuronale (tableau 1), préalablement réchauffé à 37 ºC, dans un tube de 15 mL.
- Incuber le tube dans un bain-marie à 37 ºC pendant 30 min, en agitant doucement le tube toutes les 5 min pour assurer une interaction adéquate entre l’enzyme et le tissu.
- Retirer le tube du bain-marie et laisser le tissu se déposer au fond du tube. Aspirer soigneusement le surnageant à l’aide d’une pipette de 1 mL sans perturber le tissu.
- Ajouter 5 mL de solution de dissection préalablement réchauffée dans le tube et l’inverser 5 fois pour rincer le tissu. Laisser reposer le tube pendant 3 min afin que le tissu se sédimente, puis répéter le lavage trois fois, en utilisant à chaque fois une solution de dissection fraîche.
- Après le dernier lavage, retirer le surnageant et ajouter 2,5 mL de solution de dissection et 2,5 mL de milieu de culture.
- Trirurer le tissu en aspirant et expulsant la solution 10 à 15 fois à l’aide d’une pipette de 10 mL.
- Laisser reposer le tube pendant 3 min pour permettre au tissu de se déposer. Transférer le surnageant (contenant les cellules) dans un nouveau tube conique de 50 mL.
- Ajouter 5 mL de milieu de culture dans le tube d’origine contenant le tissu sédimenté.
- Trirurer à nouveau le tissu 10 à 15 fois à l’aide d’une pipette de 10 mL jusqu’à ce que la majorité des morceaux disparaissent.
- Faire passer la suspension cellulaire à travers un filtre stérile de 40 µm dans un tube conique propre de 50 mL contenant 5 mL de milieu de culture.
- Centrifuger la suspension cellulaire filtrée à 200 × g pendant 5 min à température ambiante.
- Retirer le surnageant, puis desserrer délicatement le culot cellulaire en tapotant le tube. Ajouter 5 mL de milieu de culture préalablement réchauffé et aspirer et expulser 10 fois à l’aide d’une pipette pour resuspendre le culot.
- Compter les cellules comme décrit précédemment (étapes 2.21 et 2.22). Garder la suspension cellulaire dans un bain-marie à 37 °C pendant le comptage.
- Ensemencer directement les neurones sur les astrocytes primaires présents dans les récipients de culture selon les proportions suivantes : pour une plaque de 24 puits, ensemencer 1,45 × 10⁵ cellules par puits ; pour une plaque de 6 puits, ensemencer 5 × 10⁵ cellules par puits ; pour une boîte de 6 cm, ensemencer 1 × 10⁶ cellules par boîte.
- Placer les plaques ou boîtes dans un incubateur de culture cellulaire réglé à 37 °C avec 5 % de CO₂. Éviter de laisser les cellules à température ambiante pendant de longues périodes afin de préserver leur viabilité.
- Remplacer le milieu de culture par le milieu de maintenance neuronale 4 h après l’ensemencement.
- Remplacer la moitié du milieu par du milieu de maintenance neuronale frais tous les 3 à 4 jours.
NOTE : Les neurones en coculture seront prêts pour les expériences à 7–10 jours in vitro (DIV).
Résultats
Une vue d'ensemble morphologique des cultures primaires d'astrocytes à différents moments après l'isolement est présentée dans la Figure 3. Après la mise en culture de la suspension cellulaire corticale, certains astrocytes adhèrent à la surface de la boîte de culture dans les 24 premières heures (Figure 3A). Pendant les 3 à 5 premiers jours, les cultures contiennent des débris cellulaires et des neurones en voie de mort (Figure 3B), car le milieu de culture est optimisé pour favoriser la survie et la croissance des astrocytes. À 7 jours après la mise en culture, une monocouche d'astrocytes commence à se former, indiquant l'établissement réussi de la culture (Figure 3C). Les neurones dissociés maintenus en culture traversent des stades distincts de différenciation, développant finalement des neurites bien définis (Figure 3D–F). Ces neurones peuvent être cultivés en monocouche sur des lamelles de verre ou mis en culture au-dessus d'astrocytes primaires pour des expériences de co-culture, offrant ainsi une plateforme polyvalente pour l'étude des interactions astrocyte-neurone.
À l'aide d'astrocytes primaires préparés à partir de rats normaux selon ce protocole, nous avons examiné les effets des mutations du GFAP associées à la maladie d’Alexander (AxD) sur la formation du réseau de filaments intermédiaires. Pour faciliter cette étude, le GFAP de type sauvage (WT) (Figure 4A) et diverses formes mutantes du GFAP, incluant E373K (Figure 4B), R376W (Figure 4C), D395Y (Figure 4D), D417A (Figure 4E) et Q426L (Figure 4F), ont été générés par mutagenèse dirigée en utilisant le GFAP WT inséré dans le vecteur lentiviral pLEX-MCS comme matrice (Supplementary File 1 et Supplementary Figure 1). Par la suite, les constructions d'expression du GFAP ont été transduites dans des astrocytes primaires par infection lentivirale. Ce processus d'infection consistait à incuber les cellules avec des lentivirus à une multiplicité d'infection (MOI) de 10, en présence de 8 μg/mL de polybrene. Dans ces conditions, la microscopie en immunofluorescence a révélé qu'environ 70 % à 80 % des astrocytes ont été infectés avec succès. La distribution du GFAP transduit par rapport au GFAP endogène du rat a été analysée par microscopie en immunofluorescence double marquage. Un anticorps monoclonal anti-GFAP humain a été utilisé pour détecter le GFAP humain transduit (Figure 4A–F, canal vert), tandis qu'un anticorps polyclonal anti-panGFAP, reconnaissant à la fois le GFAP du rat et le GFAP humain transduit, a permis de visualiser la distribution globale du GFAP (Figure 4A–F, canal rouge). Dans les astrocytes exprimant le GFAP de type sauvage, des réseaux filamenteux étaient répartis dans tout le cytoplasme (Figure 4A). En revanche, les mutants du GFAP (Figure 4B–F, canal vert) formaient principalement des agrégats cytoplasmiques, perturbant souvent et faisant s'effondrer les réseaux de filaments intermédiaires endogènes (Figure 4B–F, canal rouge). Les niveaux relatifs d'expression du GFAP de type sauvage et des mutants ont été déterminés par immunotransfert sur des lysats cellulaires totaux (Figure 4G). La transduction du GFAP de type sauvage (Figure 4G, piste 2) ou des mutants (Figure 4G, pistes 3–7) a produit des protéines de la taille attendue à des niveaux comparables. Afin d'évaluer si les agrégats cytoplasmiques formés par le GFAP mutant présentaient des propriétés de solubilité modifiées par rapport à la protéine de type sauvage, les astrocytes transduits ont été extraits à l'aide d'un tampon RIPA (radioimmunoprecipitation assay)16. L'analyse immunoblot des fractions de surnageant (Figure 4H) et de culot (Figure 4I) a révélé des différences marquées en termes de solubilité. Dans les cellules exprimant le GFAP de type sauvage, la majeure partie de la protéine était facilement extraite dans le surnageant (Figure 4H, piste 2). En revanche, les GFAP mutants présentaient une résistance accrue à l'extraction, la majorité de la protéine restant dans la fraction de culot (Figure 4I, pistes 3–7). Ces résultats suggèrent que les mutations du GFAP associées à la maladie d’Alexander favorisent la formation d'agrégats insolubles, modifiant ainsi les propriétés de solubilité du GFAP dans les astrocytes primaires.
Pour comprendre comment la mutation R237H de la GFAP et sa surexpression affectent l'organisation des filaments et la formation du réseau de filaments intermédiaires (IF), nous avons analysé la capacité de formation de réseau de la GFAP dans des astrocytes primaires issus soit de rats WT, soit de rats modèles de la maladie d'Alexander (AxD)13 porteurs d'une mutation R237H homozygote introduite par recombinaison homologue. La microscopie confocale en immunofluorescence a révélé que, dans les astrocytes WT, la GFAP formait des réseaux filamentaires bien organisés répartis dans tout le cytoplasme, qui colocalisaient avec les IF de la vimentine (Figure 5A). En revanche, environ 70 % des cellules positives pour la GFAP présentaient d'importants agrégats cytoplasmiques dans les astrocytes mutants homozygotes (Figure 5B). Ces agrégats perturbaient fréquemment les réseaux de filaments intermédiaires de la vimentine, provoquant leur effondrement en de grands agrégats péri-nucléaires. La quantification des cellules positives pour la GFAP contenant des agrégats est présentée dans la Figure 5C. Afin d'évaluer l'expression de la GFAP au niveau protéique, des lysats cellulaires totaux ont été préparés à partir d'astrocytes WT et mutants homozygotes. Un immunoblot réalisé à l'aide d'un anticorps anti-GFAP pan a révélé une légère augmentation de la GFAP totale dans les astrocytes mutants homozygotes (Figure 5D, piste 2), correspondant à une augmentation de 1,3 fois (Figure 5E) par rapport aux astrocytes WT (Figure 5D, piste 1). Afin de déterminer si la surexpression de la GFAP mutante modifie l'équilibre dynamique entre les pools soluble et insoluble, les fractions de surnageant et de culot ont été séparées et analysées par immunoblot (Figure 5F). La quantification de la répartition de la GFAP entre les fractions de surnageant et de culot est présentée dans la Figure 5G. Chez les astrocytes WT (Figure 5F, pistes 1 et 2), la GFAP était répartie approximativement de manière équitable entre les fractions de surnageant et de culot. En revanche, les astrocytes mutants homozygotes présentaient une augmentation des niveaux de GFAP dans la fraction de culot (Figure 5F, piste 4), indiquant un piégeage accru de la GFAP dans des agrégats cytoplasmiques. Notamment, l'accumulation d'agrégats de GFAP dans les astrocytes mutants homozygotes était également corrélée à la détection d'espèces de GFAP ubiquitinées dans la fraction de culot (Figure 5F, piste 4), renforçant davantage la présence de GFAP modifiée de manière pathologique dans les agrégats cytoplasmiques de ces cellules.
Les astrocytes jouent un rôle essentiel dans le soutien de la santé et de la fonction neuronales. Afin de déterminer si l'accumulation du mutant R237H de la GFAP dans les astrocytes affecte les neurones par des mécanismes non autonomes cellulaires, nous avons utilisé des cocultures d'astrocytes et de neurones. Des neurones primaires issus de rats au jour embryonnaire 18 (E18) ont été semés sur des astrocytes primaires cultivés pendant 10 à 12 jours in vitro (DIV) et ont été laissés à mûrir pendant 10 jours supplémentaires. Les cocultures ont ensuite été fixées et immunomarquées à l'aide d'anticorps dirigés contre la tubuline βIII afin d'évaluer la morphologie neuronale. Les neurones (Figure 6A) en coculture avec des astrocytes de type sauvage (WT) (Figure 6B) présentaient une croissance des prolongements neuronaux significativement plus longue (Figure 6C) par rapport aux neurones (Figure 6D) en coculture avec des astrocytes mutants homozygotes (Figure 6E). Une analyse quantitative a révélé que les longueurs des neurites des neurones en coculture avec des astrocytes mutants homozygotes étaient réduites de 76 % par rapport à celles des neurones en coculture avec des astrocytes WT (Figure 6G). Ces résultats indiquent que l'accumulation de la GFAP mutante dans les astrocytes altère gravement leur capacité à soutenir le développement neuronal normal et la morphologie neuronale. Cette perturbation pourrait contribuer au phénotype neurodégénératif caractéristique de la maladie d'Alexander (AxD).
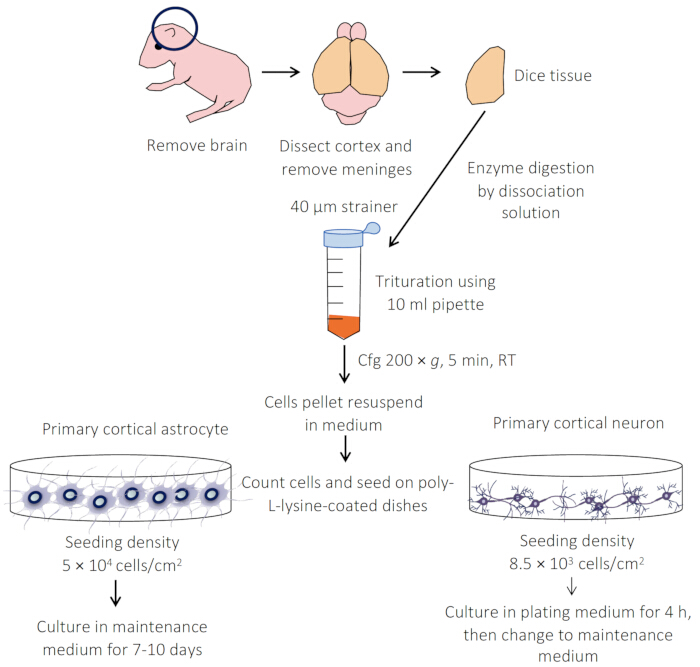
Figure 1 : Aperçu des protocoles pour la préparation de cultures primaires d'astrocytes et de neurones. Les cortices sont soigneusement disséqués, puis les tissus sont digérés enzymatiquement à l'aide de trypsine ou de papaine. Les cellules dissociées sont ensuite ensemencées sur des lamelles, des boîtes ou des plaques préparées. Les astrocytes et les neurones sont cultivés dans un milieu d'entretien et peuvent être maintenus jusqu'à 28 jours. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
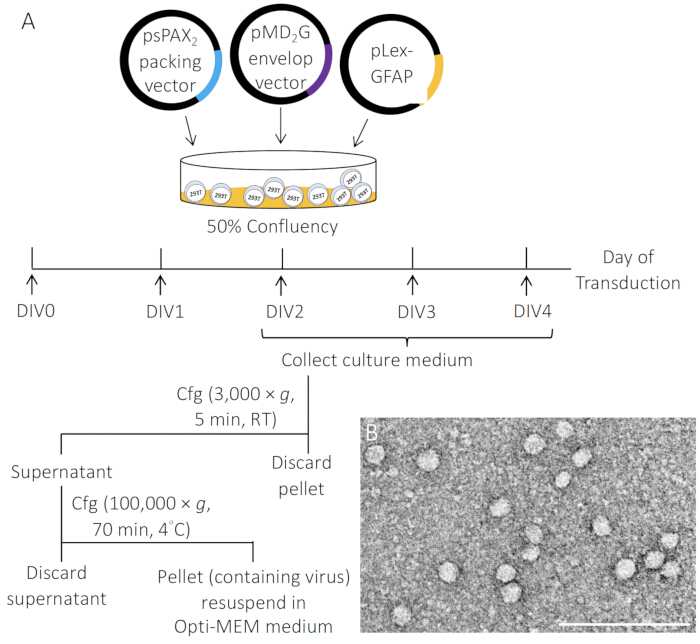
Figure 2 : Représentation schématique de la production de particules lentivirales. (A) Les lentivirus ont été générés par une codansfection transitoire de cellules 293T avec le vecteur pLEX-MCS–GFAP, le vecteur d’emballage psPAX2 et le vecteur d’enveloppe pMD2.G selon un rapport de 4:3:1, à l’aide d’un réactif de transfection. Les surnageants de culture contenant les particules lentivirales ont été récoltés entre 2 et 4 jours in vitro (DIV), filtrés à travers un filtre de 0,45 μm pour éliminer les débris, puis concentrés par centrifugation à grande vitesse. (B) Micrographie électronique de particules lentivirales. Échelle, 500 nm. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
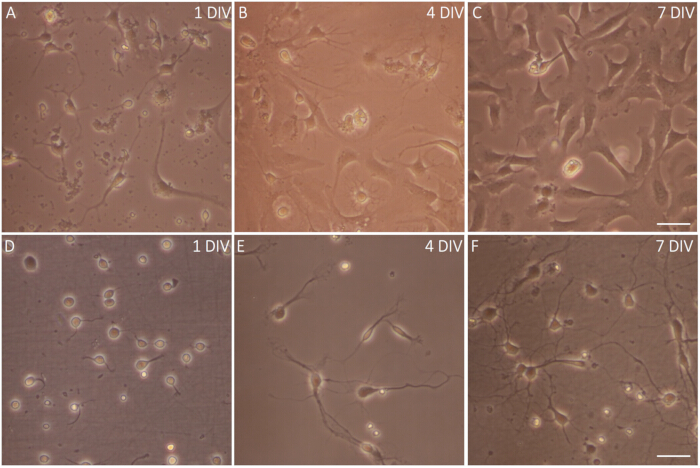
Figure 3: Images en contraste de phase d'astrocytes et de neurones primaires. (A–CAperçu morphologique de cultures primaires d'astrocytes à différents temps suivant leur isolement.AUn jour après le semis, une partie des astrocytes se sont fixées au fond du flacon.BQuatre jours après le semis, une couche d'astrocytes commence à se former.C) Sept jours après le seeding, la couche d'astrocytes a presque atteint la confluence. Noter que les neurones sont presque totalement absents dans ces conditions de culture. (D–F) Peu de temps après la mise en culture, (D) les neurones corticaux commencent à étendre une structure lamellaire entourant le corps cellulaire. (E) Au cours des jours suivants en culture, (F) la différenciation neuronale progresse, et certains neurones développent des prolongements ramifiés, indiquant la formation d'un réseau neuronal plus complexe. Échelle, 20 μm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
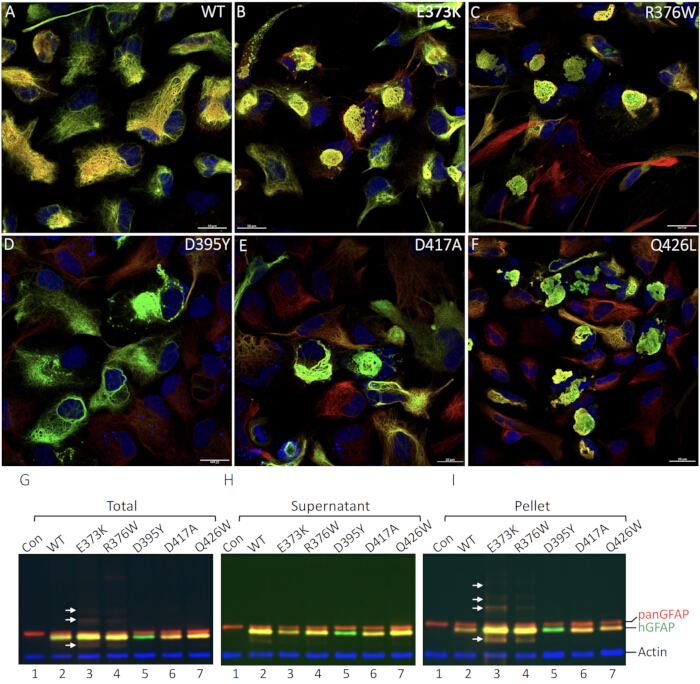
Figure 4 : Organisation et propriétés de solubilité des filaments de la GFAP de type sauvage et mutée dans des astrocytes primaires. (A–F) Des astrocytes primaires de rat ont été transduits soit avec la GFAP de type sauvage (A), soit avec des mutants associés à la leuco-encéphalopathie mégalencéphalique avec kystes pontins (AxD), notamment E373K (B), R376W (C), D395Y (D), D417A (E) et Q426L (F). Les cellules ont été fixées et immunomarquées à l’aide d’anticorps anti-GFAP humaine (canaux vert) et anti-panGFAP (canaux rouge). Les images fusionnées sont présentées, les noyaux étant visualisés par coloration au DAPI (canaux bleu). Alors que la GFAP de type sauvage s’assemble principalement en réseaux filamenteux (A), les protéines de GFAP mutées forment des agrégats cytoplasmiques dans la majorité des cellules transduites (B–F). Échelle, 20 µm. (G–I) Analyse des niveaux d’expression et des propriétés de solubilité de la GFAP mutée. Des astrocytes primaires ont été soit laissés non transduits (G–I, piste 1), soit transduits avec les constructions de GFAP indiquées (G–I, pistes 2–7). Soixante-douze heures après la transduction, les cellules ont été lysées dans un tampon d’extraction RIPA (radioimmunoprecipitation assay), et les lysats totaux obtenus (G), ainsi que les fractions de surnageant (H) et de culot (I), ont été analysés par immunoblot en utilisant des anticorps anti-GFAP humaine (canaux vert) et anti-panGFAP (canaux rouge). Les transferts révélés avec un anticorps anti-actine (canaux bleu) ont été utilisés comme témoin de chargement. Les positions de la GFAP humaine (hGFAP), de la GFAP totale (panGFAP) et de l’actine sont indiquées à droite. À noter que les astrocytes transduits avec la mutation D395Y de la GFAP n’ont montré aucune coloration dans le canal rouge avec l’anticorps anti-panGFAP, probablement en raison de la perturbation de l’épitope cible par la mutation. Lorsque les astrocytes ont été transduits avec la GFAP E373K, l’analyse par immunoblot a révélé des bandes immunoréactives supplémentaires (flèches) situées au-dessus et en dessous de la bande monomérique de la GFAP. Les bandes inférieures sont probablement des produits de dégradation, tandis que les bandes supérieures correspondent à la GFAP modifiée par ubiquitination. Veuillez cliquer ici pour afficher une version agrandie de cette figure.
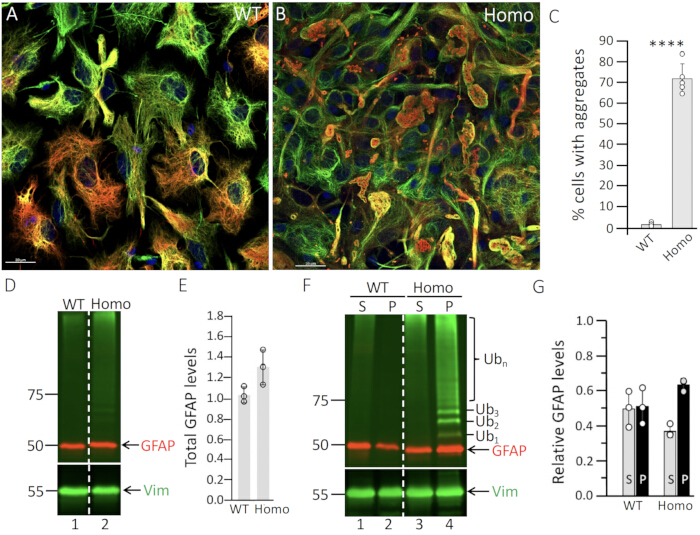
Figure 5 : Agrégation de GFAP dans des astrocytes dérivés de rats mutants homozygotes. Des astrocytes primaires issus soit de rats (A) WT, soit de rats (B) mutants homozygotes ont été cultivés pendant 14 DIV, puis soumis à une microscopie de double marquage par immunofluorescence à l’aide d’anticorps dirigés contre GFAP (canaux rouges) et la vimentine (canaux verts). Les images fusionnées sont présentées, les noyaux étant visualisés par coloration au DAPI (canaux bleus). Échelle, 20 μm. Chez les astrocytes WT (A), GFAP formait des réseaux de filaments intermédiaires qui colocalisaient avec la vimentine. En revanche, la majorité des astrocytes mutants homozygotes présentaient des agrégats de GFAP doublement positifs pour GFAP et la vimentine (B). (C) Quantification des cellules contenant des agrégats chez les astrocytes WT et mutants homozygotes. Les données représentent la moyenne ± erreur standard (ES) de trois expériences indépendantes, présentées sous forme de diagrammes en barres. Une analyse statistique a été réalisée à l’aide d’un test t bilatéral ; ****p < 0,0001. (D–G) Niveaux d’expression et propriétés de solubilité de GFAP chez les astrocytes WT et mutants homozygotes. Les astrocytes primaires ont été extraits avec un tampon RIPA à 14 DIV. Les lysats cellulaires totaux (D), ainsi que les fractions de surnageant (S) et de culot (P) (F), ont été analysés par immunoblotting à l’aide d’anticorps dirigés contre GFAP (canaux rouges), l’ubiquitine (canaux verts) et la vimentine (canaux verts). Les marqueurs de masse moléculaire (en kDa) sont indiqués à gauche, tandis que les positions de GFAP, de la vimentine (Vim) et de l’ubiquitine (Ub) sont indiquées à droite. Ub1–3 représentent les espèces de GFAP mono-, di- et tri-ubiquitinées, tandis que Ubn indique les espèces de GFAP polyubiquitinées. La ligne pointillée dans (D et F) indique que les pistes ont été courues sur le même gel mais n’étaient pas contiguës. Remarquez que les espèces de GFAP ubiquitinées ont été détectées exclusivement dans la fraction de culot des astrocytes mutants homozygotes (F, piste 4). La quantification des niveaux de GFAP est présentée dans (E,G). Chaque point blanc représente un prélèvement biologique (n = 3). Les données sont présentées comme moyenne ± écart-type. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
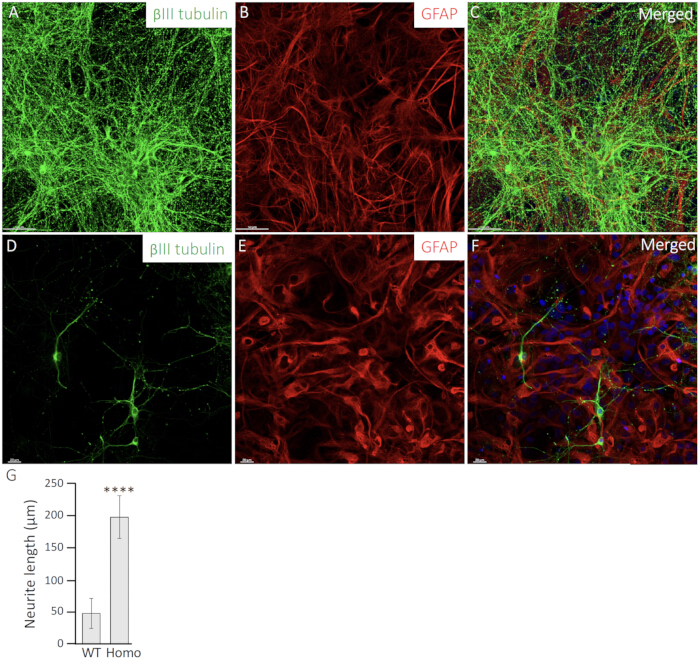
Figure 6 : L'expression de GFAP muté dans les astrocytes homozygotes mutés modifie la morphologie des neurites. Des neurones primaires (A,D) ont été cultivés en coculture avec des astrocytes WT (B) ou des astrocytes mutés homozygotes (E). Les neurones ont été marqués par immunofluorescence à l'aide d'anticorps dirigés contre la βIII tubuline (canaux vert) afin de visualiser la morphologie neuronale (A,D), tandis que les astrocytes (B,E) ont été marqués par des anticorps dirigés contre GFAP (canaux rouge). Des images fusionnées sont présentées (C,F), les noyaux étant colorés avec le DAPI (canaux bleu). Échelle : 20 μm. (G) La longueur des neurites des neurones en coculture avec des astrocytes WT ou des astrocytes Homo a été quantifiée et représentée sous forme de diagrammes en barres. Les données sont exprimées en moyenne ± écart-type. La significativité statistique a été évaluée à l'aide d'un test t bilatéral, une différence significative entre les astrocytes WT et R237H étant indiquée par ****P < 0,0001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Composant | Concentration finale | |
| Milieu de dissection | 10× HBSS | 10% |
| 1 M HEPES , pH 7.4 | 10 mM | |
| 100× pénicilline-streptomycine | 1× | |
| Milieu de dissociation | 2,5 % de trypsine | 0,25 % |
| 1 M HEPES , pH 7.4 | 10 mM | |
| 150 mM CaCl2 | 1,5 mM | |
| DNase I (15 000 U) | 80 U | |
| 10× HBSS | 10% | |
| Milieu de maintien | Sérum de veau fœtal | 10 % |
| 100× pénicilline-streptomycine | 1× | |
| MEM | 97 % | |
| Milieu de dissociation neuronal | 100 mM pyruvate de sodium | 1 mM |
| 10 % de glucose | 0,10 % | |
| 1 M HEPES, pH 7,4 | 10 mM | |
| 0,5 M EDTA | 5 mM | |
| 2 mg/mL de cystéine | 0,2 mg | |
| Papaïne | 67 U | |
| 150 mM CaCl2 | 1,5 mM | |
| DNase I (15 000 U) | 80 U | |
| Milieu d'ensemencement neuronal | Sérum de veau fœtal | 5 % |
| GlutaMax-1 | 1 % | |
| 10 % de glucose | 0,06 % | |
| 100× pénicilline-streptomycine | 1× | |
| Milieu de maintien neuronal | Milieu Neurobasal | 97 % |
| B27 | 1/50 | |
| GlutaMax-1 | 0,5 mM | |
| 100× pénicilline-streptomycine | 1 % | |
| Milieu de culture des cellules 293T | DMEM avec 10 % | 90 % |
| Sérum de veau fœtal | 10 % | |
| Glutamine | 2 mM | |
| 100× pénicilline-streptomycine | 1 % |
Tableau 1 : Composition des milieux.
Fichier supplémentaire 1 : Vecteurs viraux lentiviraux mutants de la GFAP. Les mutations de la GFAP ont été générées par mutagenèse dirigée. Veuillez cliquer ici pour télécharger ce fichier.
Figure suplémentaire 1 : Schéma des mutations de GFAP générées par mutagénèse dirigée.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Les cultures primaires d'astrocytes ont considérablement fait progresser notre compréhension du rôle des astrocytes dans la santé et la maladie. S'appuyant sur les travaux fondateurs de McCarthy et de Vellis21, ces cultures sont essentielles à l'étude de la maladie d'Alexander (AxD), car elles permettent d'explorer en détail les processus propres aux astrocytes, notamment les effets des mutations liées à l'AxD sur l'assemblage de la GFAP et la formation d'agrégats.
L'isolement et la culture réussis d'astrocytes primaires dépendent de plusieurs étapes clés influant sur la viabilité, la pureté et la reproductibilité des cellules. Une dissection rapide et précise du tissu cérébral, associée à une optimisation minutieuse de la concentration en trypsine et de la durée de digestion, est essentielle pour prévenir la dégradation du tissu et assurer une dissociation complète en une suspension monocellulaire. Une trituration douce et l'utilisation d'un tamis stérile pour cellules améliorent davantage la pureté cellulaire en éliminant les débris et les agrégats. Ces étapes, suivies d'une centrifugation à basse vitesse et d'une resuspension soigneuse dans un milieu de culture frais, permettent de maintenir une forte viabilité et une bonne croissance cellulaire, tout en minimisant les variations et les contaminations. Une fois isolées, le choix du revêtement de surface est crucial pour assurer un bon ancrage des cellules et atteindre les objectifs expérimentaux. Le poly-L-lysine (PLL) est souvent utilisé pour son rapport coût-efficacité et sa capacité à favoriser une forte adhérence cellulaire, mais d'autres revêtements comme la laminine22,23 et le collagène24 peuvent mieux imiter les conditions in vivo ou faciliter des études cellulaires spécifiques. Comprendre ces effets permet aux chercheurs de concevoir des expériences produisant des résultats pertinents et reproductibles.
Malgré ses difficultés techniques, ce protocole reste indispensable, offrant un modèle physiologiquement pertinent, supérieur aux lignées cellulaires immortalisées. Toutefois, il est important de reconnaître plusieurs limites : 1) Le processus d'isolement et de culture est technique et exige des compétences spécialisées ainsi que du matériel spécifique. Comparé aux lignées cellulaires établies, cette méthode est plus longue et sujette à des variations, ce qui peut affecter la reproductibilité expérimentale. 2) Les astrocytes présentent une hétérogénéité régionale importante in vivo25,26, avec des populations distinctes présentes dans différentes régions du SNC. Les cultures primaires d'astrocytes sont généralement obtenues à partir de régions cérébrales spécifiques, telles que le cortex ou l'hippocampe, et peuvent ne pas refléter pleinement la diversité des populations d'astrocytes à travers le SNC. 3) Le processus d'isolement et de culture induit souvent un état réactif chez les astrocytes en raison du traumatisme subi, de la digestion enzymatique et de l'exposition à des conditions de culture artificielles. Bien que cet état réactif soit utile pour étudier l'astrogliose réactive, il peut ne pas représenter fidèlement les réponses physiologiques des astrocytes aux lésions ou aux maladies in vivo. Cela peut entraîner des artéfacts non physiologiques susceptibles de fausser les résultats expérimentaux. 4) Les cultures primaires d'astrocytes ne reproduisent pas le microenvironnement cérébral complexe présent in vivo, incluant les interactions avec les neurones, les microglies, les cellules endothéliales et les composants de la matrice extracellulaire. Ces interactions sont essentielles pour la fonction des astrocytes et leur réponse aux stress, et leur absence limite la capacité à reproduire fidèlement le comportement in vivo. 5) Les astrocytes primaires issus de rongeurs, tels que les rats ou les souris, peuvent présenter des différences marquées dans leurs caractéristiques moléculaires et fonctionnelles par rapport aux astrocytes humains27,28. Ces facteurs peuvent introduire des artéfacts non physiologiques, soulignant la nécessité d'une conception et d'une interprétation expérimentales rigoureuses. Pour surmonter ces difficultés, des étapes supplémentaires de purification, telles que le tri cellulaire magnétique29 ou l'isolement par cytométrie en flux (FACS)30, pourraient permettre d'obtenir des populations d'astrocytes plus pures. Bien que ces méthodes augmentent la complexité du protocole, elles permettent des études plus précises des fonctions spécifiques aux astrocytes.
Contrairement à certains de ces protocoles avancés, la méthode décrite ici repose sur des matériaux de culture cellulaire couramment disponibles et évite le recours à un équipement coûteux. De plus, ce protocole simplifie la préparation des cultures primaires en plaquant directement les cellules après leur isolement, sans agitation supplémentaire ni passage en sous-culture31. Cette approche pourrait mieux préserver l'expression de la GFAP et les états réactifs des astrocytes. Facile à mettre en œuvre, reproductible et applicable à des cellules provenant de n'importe quelle région du SNC, elle constitue un outil polyvalent pour les chercheurs. Les astrocytes primaires enrichis par ce protocole conservent leur architecture cellulaire native, leurs voies de signalisation et leurs propriétés fonctionnelles, ce qui les rend adaptés à un large éventail d'études en biologie cellulaire et en biochimie16,17,32. Avec une compétence technique modérée et une manipulation soigneuse, ces cultures peuvent être maintenues avec une viabilité élevée et fournir des informations précieuses sur la morphologie, la fonction et le comportement des astrocytes. Bien que le protocole soit spécifiquement conçu pour isoler des astrocytes à partir des cortices de rats postnataux, il peut facilement être adapté pour isoler des astrocytes de souris ou d'autres régions cérébrales, telles que l'hippocampe ou la moelle épinière. Cette souplesse rend la méthode particulièrement polyvalente pour répondre à diverses questions de recherche en neurosciences. Pour la modélisation des maladies, les astrocytes dérivés de rats modèles de la maladie d'Alexander (AxD) peuvent reproduire les mutations de la GFAP associées à la maladie, la formation de fibres de Rosenthal et les réponses pathologiques au stress33, offrant ainsi une plateforme puissante pour l'étude des mécanismes de l'AxD.
Des astrocytes primaires provenant de rats normaux peuvent être modifiés génétiquement par transduction lentivirale afin d'explorer les effets des mutations de la maladie d'Alexander (AxD) sur l'assemblage de la GFAP et la formation d'agrégats9,33. Une étape cruciale de ce processus consiste à choisir un tampon d'extraction approprié, car cela influence fortement l'évaluation des propriétés de solubilité de la GFAP mutante dans les astrocytes transduits34. Le tampon d'analyse par immunoprécipitation radio-immunologique (RIPA), grâce à son mélange de détergents ioniques et non ioniques, solubilise efficacement les filaments de GFAP tout en préservant les agrégats10, facilitant ainsi des analyses biochimiques complètes, essentielles aux objectifs de recherche de cette étude.
Dans l'ensemble, les cultures primaires d'astrocytes offrent une plateforme polyvalente et puissante pour l'étude de la biologie des astrocytes et des mécanismes des maladies, en particulier dans la maladie d'Alexander (AxD). En optimisant les protocoles et en tenant compte de leurs limites, les chercheurs peuvent améliorer la reproductibilité et la fiabilité, ce qui rend cette méthode essentielle pour faire progresser notre compréhension de la fonction des astrocytes et identifier des cibles thérapeutiques pour les astrocytopathies liées à la GFAP.
Déclarations de divulgation
Les auteurs n'ont rien à divulguer.
Remerciements
Nous remercions le Dr Tracy Hagemann (Waisman Center, Université du Wisconsin-Madison) d'avoir fourni les rats transgéniques R237H. Ce travail a été soutenu par des subventions du Conseil national des sciences et technologies (111-2320-B-007-008 et 112-2320-B-007-006 attribuées à N.-H. L. et M.-D.P.). Les auteurs remercient chaleureusement la plateforme d'imagerie confocale de l'Université nationale Tsing Hua de Taïwan, soutenue par le Conseil national des sciences et technologies (NSTC-114-2740-M-007-001). Nous remercions également la plateforme d'instrumentation de l'Université nationale Tsing Hua pour l'accès au microscope électronique.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 1 M HEPES, pH 7,4 | Gibco | 15630-080 | |
| 100× pénicilline-streptomycine | Gibco | 15140-122 | |
| 10× Solution saline équilibrée de Hank (HBSS) | Gibco | 14180-046 | |
| 2,5 % de trypsine | Gibco | 15090046 | |
| Solution d'acrylamide/bis à 30 %, rapport 37,5:1 | Biorad | 1610158 | |
| anticorps anti-GFAP | Cell Signaling Technology | 12389 | |
| anticorps anti-GFAP humain | Biolegend | 837202 | Clone SMI21 |
| anticorps anti-panGFAP | Agilent | GA524 | |
| anticorps anti-ubiquitine | Millipore | ST 1200 | Cloner FK2 |
| anticorps anti-vimentine | Sigma-Aldrich | V6389 | Clone V9 |
| anti-β anticorps anti-III tubuline | Biolegend | 801201 | |
| supplément B27 | Gibco | 17504044 | |
| Chlorure de calcium (CaCl2) | Arcos | 34961 | |
| Réactifs liés à la culture cellulaire | |||
| Système d'imagerie ChemiDoc | BioRad | NA | |
| Colorant bleu de Coomassie | USB | 32826 | |
| Cystéine | Sigma-Aldrich | C1276 | |
| Dithiothréitol (DTT) | UR | DTT | |
| DNase I | Sigma-Aldrich | D5025 | |
| homogénéisateur Dounce | Wheaton | ||
| Dulbecco's modified Eagle Medium (DMEM) | Corning | 10-013-CM | |
| Kit de préparation d'ADN plasmidique sans endotoxine | Qiagen | 12943 | |
| Réactif chimiluminescent amélioré (ECL) | PerkinElmer | NEL 105001 | |
| Acide éthylènediaminotétraacétique (EDTA) | USB | 15699 | |
| sérum de veau fœtal | Gibco | A5209401 | |
| Glucose | Sigma-Aldrich | G8270 | |
| GlutaMax | Gibco | 35050-061 | |
| Milieu minimal essentiel (MEM) | Corning | 10-010-CVR | |
| NaCl | Honeywell | 31434S | |
| Milieu Neurobasal | Gibco | 21103049 | |
| Optima XE-90 ultracentrifugeuse | Beckman | NA | |
| Papaine | Worthington | LS003126 | |
| Phénylméthylsulfonylfluorure (PMSF) | ACROS ORGANICS | 215740050 | |
| Polyéthylèneimine | Sigma-Aldrich | P3143 | |
| Poly-L-lysine | Sigma-Aldrich | P6516 | |
| Chlorure de potassium (KCl) | Honeywell | 12636 | |
| anticorps anti-actine marqué à la rhodamine | BioRad | 12004164 | |
| Dodécylsulfate de sodium (SDS) | USB | 75819 | |
| pyruvate de sodium | Gibco | 11360070 | |
| StarBright Blue 520 anti-souris IgG caprin | Biorad | 12005867 | |
| StarBright Blue 700 anti-IgG de chèvre dirigé contre le lapin | BioRad | 12004161 | |
| Saccharose | Sigma-Aldrich | S5391 | |
| Rotor SW-28 | Beckman | NA | |
| Réactif de transfection TansIT-LT1 | Mirus | MR-MIR-2300 | |
| TEMED | USB | 76320 | |
| Tris(hydroxyméthyl)aminométhane (Tris) | USB | 75825 | |
| Triton X-100 | Sigma-Aldrich | T9284 | |
| β-mercaptoéthanol | Sigma-Aldrich | M3148 |
Références
- Verkhratsky A, Nedergaard M. Physiology of astroglia. Physiol Rev. 2018;98(1):239-389.
- Eroglu C, Barres BA. Regulation of synaptic connectivity by glia. Nature. 2010;468(7321):223-31.
- Sofroniew MV. Astrogliosis. Cold Spring Harb Perspect Biol. 2014;7(2):a020420.
- Sofroniew MV, Vinters HV. Astrocytes: biology and pathology. Acta Neuropathol. 2010;119(1):7-35.
- Brandebura AN, Paumier A, Onur TS, Allen NJ. Astrocyte contribution to dysfunction, risk and progression in neurodegenerative disorders. Nat Rev Neurosci. 2023;24(1):23-39.
- Sofroniew MV. Molecular dissection of reactive astrogliosis and glial scar formation. Trends Neurosci. 2009;32(12):638-47.
- Hol EM, Pekny M. Glial fibrillary acidic protein (GFAP) and the astrocyte intermediate filament system in diseases of the central nervous system. Curr Opin Cell Biol. 2015;32:121-30.
- Brenner M, et al. Mutations in GFAP, encoding glial fibrillary acidic protein, are associated with Alexander disease. Nat Genet. 2001;27(1):117-20.
- Lin NH, Jian WS, Perng MD. Deletions in glial fibrillary acidic protein leading to alterations in intermediate filament assembly and network formation. Int J Mol Sci. 2025;26(5):1913.
- Yang AW, et al. Effects of Alexander disease-associated mutations on the assembly and organization of GFAP intermediate filaments. Mol Biol Cell. 2022;33(8):ar69.
- Lin NH, Perng MD. Experimental approaches for biochemical analysis of glial fibrillary acidic protein and its disease-associated variants. J Vis Exp. 2025;(225).
- Hagemann TL, Connor JX, Messing A. Alexander disease-associated glial fibrillary acidic protein mutations in mice induce Rosenthal fiber formation and a white matter stress response. J Neurosci. 2006;26(43):11162-73.
- Hagemann TL, et al. Antisense therapy in a rat model of Alexander disease reverses GFAP pathology, white matter deficits, and motor impairment. Sci Transl Med. 2021;13(620):eabg4711.
- Hagemann TL. Alexander disease: models, mechanisms, and medicine. Curr Opin Neurobiol. 2022;72:140-7.
- Lange SC, et al. Primary cultures of astrocytes: their value in understanding astrocytes in health and disease. Neurochem Res. 2012;37(11):2569-88.
- Lin NH, Yang AW, Chang CH, Perng MD. Elevated GFAP isoform expression promotes protein aggregation and compromises astrocyte function. FASEB J. 2021;35(5):e21614.
- Lin NH, Jian WS, Snider N, Perng MD. Glial fibrillary acidic protein is pathologically modified in Alexander disease. J Biol Chem. 2024;300(7):107402.
- Goya-Iglesias N, et al. Alexander disease mutations differentially sensitize glial fibrillary acidic protein (GFAP) to posttranslational modifications and network disruption by oxidants. Redox Biol. 2026;92:104103.
- Olabarria M, Putilina M, Riemer EC, Goldman JE. Astrocyte pathology in Alexander disease causes a marked inflammatory environment. Acta Neuropathol. 2015;130(4):469-86.
- Lee HG, Wheeler MA, Quintana FJ. Function and therapeutic value of astrocytes in neurological diseases. Nat Rev Drug Discov. 2022;21(5):339-58.
- McCarthy KD, de Vellis J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 1980;85(3):890-902.
- Olsen ML, et al. Functional expression of Kir4.1 channels in spinal cord astrocytes. Glia. 2006;53(5):516-28.
- Strack A, et al. Chemokines are differentially expressed by astrocytes, microglia and inflammatory leukocytes in Toxoplasma encephalitis and critically regulated by interferon-gamma. Acta Neuropathol. 2002;103(5):458-68.
- East E, Golding JP, Phillips JB. A versatile 3D culture model facilitates monitoring of astrocytes undergoing reactive gliosis. J Tissue Eng Regen Med. 2009;3(8):634-46.
- Zhang Y, Barres BA. Astrocyte heterogeneity: an underappreciated topic in neurobiology. Curr Opin Neurobiol. 2010;20(5):588-94.
- Oberheim NA, Goldman SA, Nedergaard M. Heterogeneity of astrocytic form and function. Methods Mol Biol. 2012;814:23-45.
- Vasile F, Dossi E, Rouach N. Human astrocytes: structure and functions in the healthy brain. Brain Struct Funct. 2017;222(5):2017-29.
- Oberheim NA, et al. Uniquely hominid features of adult human astrocytes. J Neurosci. 2009;29(10):3276-87.
- Peterson IL, et al. Isolation and monoculture of functional primary astrocytes from the adult mouse spinal cord. Front Neurosci. 2024;18:1367473.
- Agalave NM, et al. Isolation, culture, and downstream characterization of primary microglia and astrocytes from adult rodent brain and spinal cord. J Neurosci Methods. 2020;340:108742.
- Du F, et al. Purity, cell viability, expression of GFAP and bystin in astrocytes cultured by different procedures. J Cell Biochem. 2010;109(1):30-7.
- Lin NH, et al. The role of gigaxonin in the degradation of the glial-specific intermediate filament protein GFAP. Mol Biol Cell. 2016;27(25):3980-90.
- Lin NH, Perng MD. Synergistic effects of glial fibrillary acidic protein mutation and overexpression in the pathogenesis of Alexander disease. Int J Mol Sci. 2026;27(10).
- Perng M, et al. The Alexander disease-causing glial fibrillary acidic protein mutant, R416W, accumulates into Rosenthal fibers by a pathway that involves filament aggregation and the association of alpha B-crystallin and HSP27. Am J Hum Genet. 2006;79(2):197-213.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible