Questo video dimostra l'amplificazione iniziatore-dipendente di un plasmide suicida in E. coli. Il plasmide, che trasporta un gene di resistenza agli antibiotici, si replica solo in presenza di una proteina iniziatrice codificata dall'ospite. Dopo l'elettroporazione e l'incubazione in terreno di recupero, la miscela viene impiattata su agar contenente antibiotici. I batteri con un plasmide sopravvivono, poiché la sua proteina iniziatrice consente l'espressione del gene resistente agli antibiotici del plasmide.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Amplificazione di un plasmide suicida in un ospite batterico
756 visualizzazioni
⸱
26 settembre 2025
In questo articolo
Abstract
Protocollo
1. Generazione di mutanti nulli nei geni dell'isola di glicosilazione dei flagelli
NOTA: Questo metodo di mutagenesi si basa sullo scambio allelico di prodotti di delezione in-frame della reazione a catena della polimerasi (PCR) utilizzando il vettore suicida pDM428 (GenBank: KC795686.1). La replicazione del vettore pDM4 è lambda pir dipendente e lo scambio allelico completo è forzato utilizzando il gene sacB situato sul vettore.
- Costruzione di prodotti per la delezione in-frame PCR.
- Progettare due coppie di primer che amplificano le regioni del DNA a monte (primer A e B) e a valle (primer C e D) del gene o della regione selezionata da eliminare (Figura 1B).
- Assicurarsi che i primer A e D abbiano più di 600 bp a monte dall'inizio e a valle dall'arresto, rispettivamente, del gene o dei geni da eliminare. Questi due primer devono includere un sito di restrizione all'estremità 5' per un'endonucleasi che consenta la clonazione in pDM4.
NOTA: Il sito di restrizione incluso all'estremità 5' degli inneschi A e D non dovrebbe essere lo stesso dei siti all'interno degli ampliconi AB o CD. - Assicurarsi che i primer B e C si trovino all'interno del gene da eliminare o all'interno del primo e dell'ultimo gene, rispettivamente, della regione da eliminare. Assicurati che entrambi i primer (B e C) siano inseriti nel frame e si trovino tra 5-6 codoni all'interno del gene. Inoltre, assicurarsi che entrambi i primer includano all'estremità 5' una sequenza complementare di 21 bp (Tabella 1) che permetta di unire gli ampliconi di DNA AB e CD.
- Coltivare il ceppo selezionato di Aeromonas in 5 ml di brodo di soia triptico (TSB) per una notte (O/N) a 30 °C. Utilizzare un kit disponibile in commercio per la purificazione del DNA genomico e seguire le istruzioni del produttore (Tabella dei materiali). Quantificare 2 μL di DNA purificato utilizzando uno spettrofotometro.
NOTA: Utilizzare acqua bidistillata come bianco, con lo strumento impostato per registrare l'assorbanza a 260 nm. Registrare l'assorbanza con 2 μL di DNA purificato 3-5 volte e calcolare una lettura media dell'assorbanza. Utilizzare la legge di Beer-Lambert per calcolare la concentrazione di DNA, dove A = Ɛ.c.l. In cui "A" è l'assorbanza, "Ɛ" è il coefficiente di estinzione medio molare per il DNA, "c" è la concentrazione di DNA e "l" è la lunghezza del percorso (fare riferimento alle istruzioni del produttore per la lunghezza del percorso di ciascuno strumento). - Utilizzare 100 ng di DNA cromosomico purificato come modello in due serie di PCR asimmetriche con primer A-B e C-D (Tabella dei materiali). Utilizzare un rapporto molare 10:1 delle coppie di primer A:B e D:C.
NOTA: Le PCR asimmetriche consentono l'amplificazione preferenziale di un filamento del modello rispetto all'altro. - Analizzare i prodotti della PCR mediante elettroforesi in un gel di agarosio all'1%. Utilizzare TAE (40 mM di tris-acetato, 1 mM di acido etilendiamminotetraacetico (EDTA)) come tampone per l'esecuzione del gel e un'impostazione di potenza di 8 V/cm. Per visualizzare il DNA, aggiungere bromuro di etidio (0,5 μg/mL) al gel e visualizzare i prodotti PCR utilizzando una stazione di bio-imaging (Tabella dei materiali).
- Asportare gli ampliconi dal gel utilizzando un bisturi, purificarli seguendo il protocollo del produttore (Tabella dei materiali) e quantificarli.
- Unire gli ampliconi AB e CD con le loro sequenze sovrapposte di 21 bp all'estremità 3' dei prodotti PCR (Figura 2). Mescolare 100 ng di ciascun amplicone (AB e CD) in una provetta PCR con reagenti PCR (PCR pre-AD), ma senza primer, ed estendere utilizzando il programma termociclatore. Quindi, aggiungere 100 μM di primer A e D alla reazione (AD PCR) e amplificare come un singolo frammento.
- Analizzare il prodotto PCR (amplicone AD) mediante elettroforesi in un gel di agarosio all'1% utilizzando le condizioni descritte al passaggio 1.1.6, asportare l'amplicone dal gel, purificarlo seguendo il protocollo del produttore e quantificare l'amplicone (Tabella dei materiali).
- Costruzione del plasmide ricombinante pDM4 con la delezione in-frame.
- Coltivare una coltura O/N di Escherichia coli cc18λ pir contenente pDM4 in brodo di Luria-Bertani (LB) Miller (10 mL) con cloramfenicolo (25 μg/mL) a 30 °C.
- Centrifugare la coltura a 5.000 x g a 4 °C e sospendere il pellet in 600 μl di acqua distillata sterile. Eseguire l'estrazione e la purificazione del plasmide pDM4 utilizzando un kit di purificazione del plasmide disponibile in commercio, seguendo le istruzioni del fornitore (Tabella dei materiali).
- Digerire 1 μg di pDM4 e 400 ng di AD amplicon per 2 ore con un'endonucleasi in grado di digerire entrambe le estremità dell'AD amplicon e il sito di clonazione di pDM4 (Figura 2). Seguire il protocollo del produttore dell'enzima per le condizioni di reazione (Tabella dei materiali).
- Pulire il plasmide digerito e l'amplicone utilizzando un kit di purificazione del DNA e quantificarli seguendo le istruzioni del produttore (Tabella dei materiali).
- Per prevenire la legatura del pDM4 linearizzato, rimuovere il gruppo fosfato da entrambe le estremità 5' utilizzando l'enzima fosfatasi alcalina seguendo le istruzioni del produttore (Tabella dei materiali). Quindi, ripulire il plasmide trattato e quantificarlo utilizzando uno spettrofotometro come descritto nel passaggio 1.1.4 (Tabella dei materiali).
- Combinare 150 ng di pDM4 digerito e trattato con fosfatasi alcalina con 95-100 ng di amplicone AD digerito a un rapporto vettore:inserto molare di 1:4. Preparare la reazione di legatura in un volume di 15 μl, seguendo le istruzioni del produttore (Tabella dei materiali).
- Incubare O/N a 20 °C o durante il fine settimana a 4 °C. Dopo l'incubazione, inattivare la ligasi T4 a 70 °C per 20 minuti.
- Utilizzare la legatura per introdurre il plasmide nel ceppoλpir di Escherichia coli MC1061 mediante elettroporazione. Utilizzare batteri elettrocompetenti e cuvette per elettroporazione con gap di 2 mm.
- Preparazione di E. coli elettrocompetente ed elettroporazione di plasmide ricombinante pDM4
- Inoculare una singola colonia di Ceppo di E. coli MC1061λpir nel brodo di Luria-Bertani (LB) Miller e far crescere O/N a 30 °C con agitazione a 200 giri/min.
- Diluire 2 mL di coltura batterica in 18 mL di brodo LB e incubare a 30 °C agitando (200 giri/min) fino a raggiungere una densità ottica (OD600) compresa tra 0,4 e 0,6.
- Pellettare la coltura batterica mediante centrifugazione a 5.000 x g e 4 °C per 15 min. Scartare il surnatante e sospendere il pellet in 40 mL di H2O distillato refrigerato.
- Ripetere questo passaggio di pulizia altre due volte per rimuovere tutti i sali di coltura. Infine, sospendere il pellet in 4 mL di H2O distillato refrigerato e trasferire 1 mL di sospensione in ciascuna delle quattro provette coniche per microfuge da 1,5 mL.
- Pellettare la coltura batterica mediante centrifugazione a 14.000 x g e 4 °C per 5 min. Rimuovere il surnatante senza disturbare il pellet e sospendere ogni pellet in 100 μl di H2O distillato refrigerato.
- Aggiungere 3-3,5 μl della miscela di legatura in ciascuna provetta e incubare su ghiaccio per 5 minuti. Quindi, trasferire il contenuto di ciascuna provetta in una cuvetta di elettroporazione raffreddata con interasse di 2 mm e applicare 2 kV, 129 Ω e una costante di tempo di circa 5 ms.
NOTA: Pre-raffreddare le cuvette di elettroporazione con ghiaccio. Mantenere i batteri sul ghiaccio durante l'intera procedura. - Dopo l'elettroporazione, aggiungere 250 μL di terreno SOC (Super Optimal broth with Catabolite repression) a ciascuna delle quattro cuvette per recuperarne il contenuto, trasferirle in una provetta di coltura (circa 1 mL) e incubare per 1 ora a 30 °C agitando (200 rpm).
- Piastra le cellule trasformate su piastre di agar Luria-Bertani (LB) integrate con cloramfenicolo (25 μg/mL) per garantire che tutte le colonie che crescono sulla piastra abbiano la spina dorsale plasmidica.
Tabella 1: Primer utilizzati per la costruzione di mutanti nulli. Le regioni sovrapposte nei primer B e C sono sottolineate. Il sito di BamHI è in grassetto nei primer A e D.
| Nome del primer | Sequenza in direzione da 5' a 3' | Utilizzato per |
| A. piscicola AH-3 | ||
| A-FLGI1 | CGCGGATCCGACTGTACCCGTTTCAATCA | mutante fgi |
| B-FLGI1 | CCCATCCACTAAACTTAAACAGATCACCTCGAACTCGAAA | |
| C-FLGI12 | TGTTTAAGTTTAGTGGATGGGGGAACCTTAAATGCCATGA | |
| D-FLGI12 | CGCGGATCCCAGTCTTCAGCTTCCATCC | |
| E-FLGI1 | ACCCGCTTCATTCGCTAT | |
| F-FLGI12 | TCCGATTTTCTGACTCAGGG | |
| A-FGI4 | CGCGGATCCGATGCGTACGCTAATATGAA | mutante fgi-4 |
| B-FGI4 | CCCATCCACTAAACTTAAACACATATTATCTTGCCCCTGAT | |
| C-FGI4 | TGTTTAAGTTTAGTGGATGGGATGGAGCTAATCACTCGTTT | |
| D-FGI4 | CGCGGATCCACATATCAACCCCCAAC | |
| E-FGI4 | ATTTCCCTGCCAAATACG | |
| F-FGI4 | CCTGCCAACAGGATGTAAG | |
| vettore pDM4 | ||
| pDM4per | AGTGATCTTCCGTCACAGG | Inserzioni nel vettore pDM4 |
| pDM4rev | AAGGTTTAACGG TTGTGGA | |
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
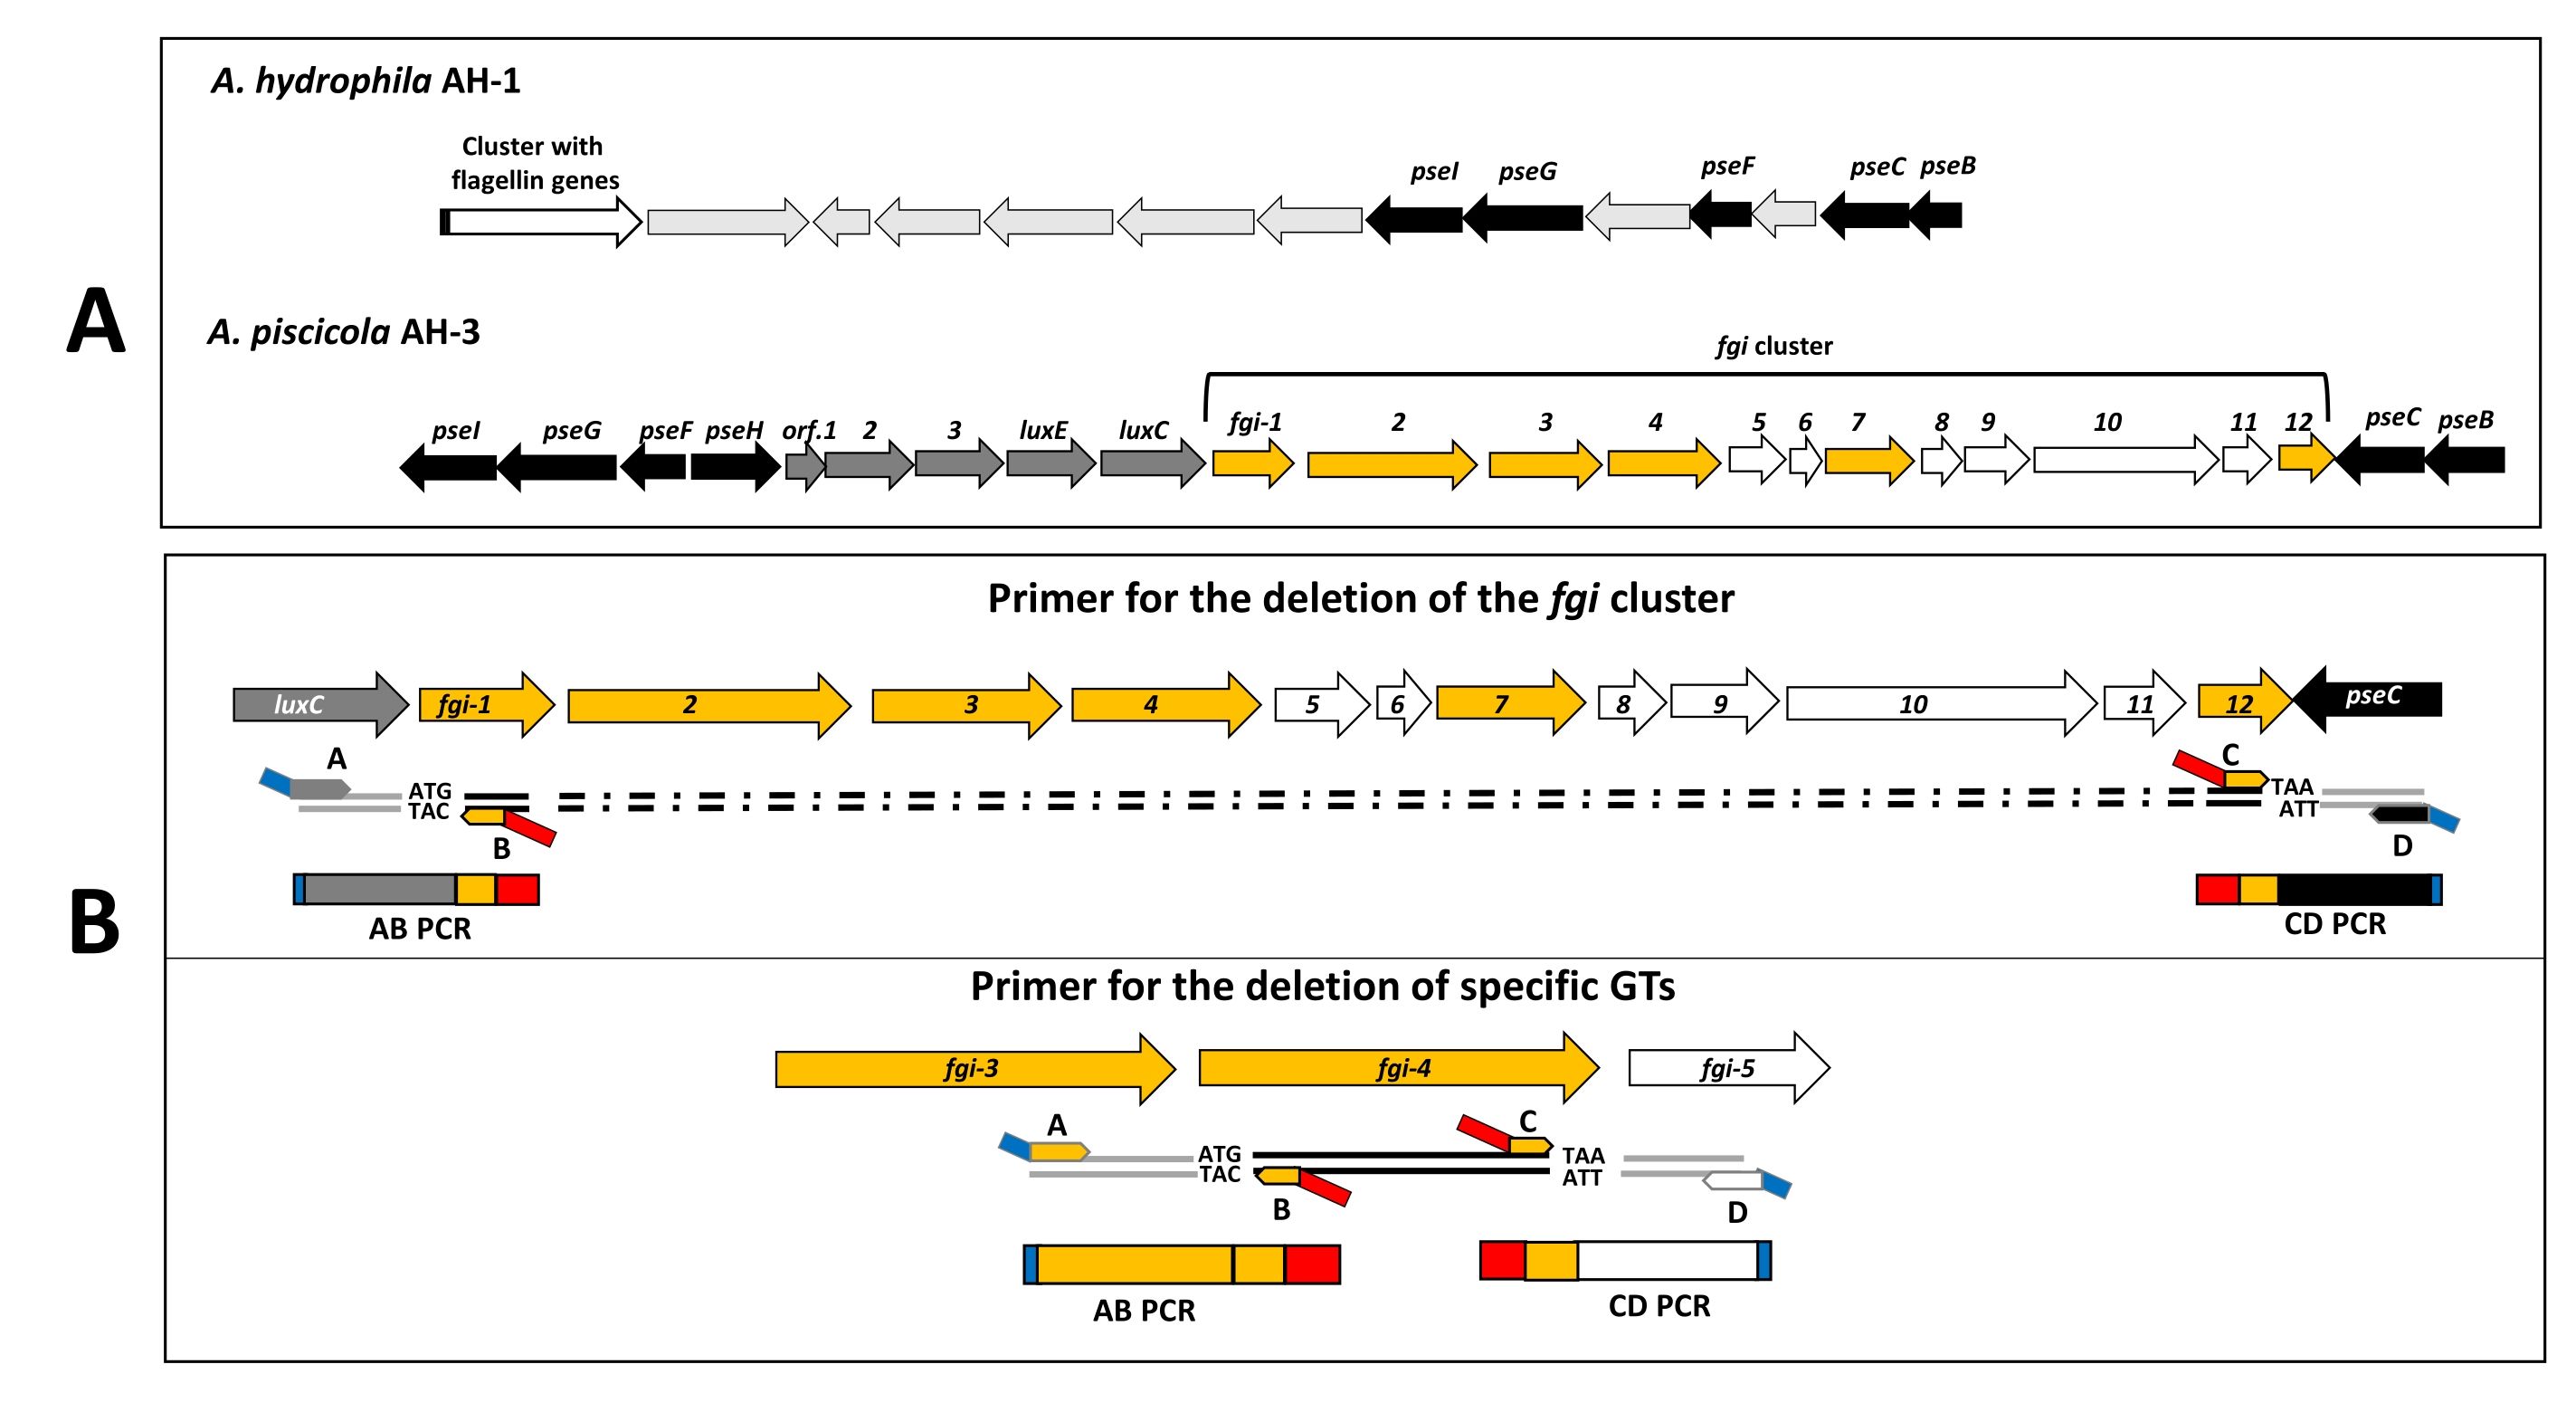
Figura 1: Rilevamento bioinformatico di regioni cromosomiche e progettazione di primer. (A) Schema delle regioni cromosomiche identificate in A. hydrophila AH-1 e A. piscicola AH-3. L'isola di glicosilazione dei flagelli A. hydrophila AH-1 è...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| ABI PRISM Big Dye Terminator v. Kit di reazione pronto per il sequenziamento del ciclo 3.1 | Biosistemi Applicati | 4337455 | Utilizzato per il sequenziamento |
| AccuPrime Taq DNA polimerasi, alta fedeltà | Invitrogen | 12346-086 | Utilizzato per l'amplificazione di frammenti AB, CD e AD |
| Agarosio | Conda-Pronadise | 8008 | Utilizzato per l'elettroforesi del DNA |
| Fosfatasi alcalina intestinale del vitello (CIAP) | Promega | Motore M1821 | Utilizzato per rimuovere il fosfato all'estremità 5' |
| Bacto agar | Becton Dickinson | 214010 | Utilizzo per l'analisi della motilità |
| BamHI | Promega | R6021 | Utilizzato per la restrizione dell'endonucleasi |
| BglII | Promega | R6081 | Utilizzato per la restrizione dell'endonucleasi |
| Sistema BioDoc-It Imagin | UVP | Stazione di bio-imaging utilizzata per la visualizzazione del DNA | |
| Biotaq polimerasi | Bioline | BIO-21040 | Utilizzato per lo screening delle colonie |
| Cytiva illustra GFX PCR DNA e kit di purificazione con banda in gel | Citivia | 28-9034-71 | Utilizzato per la purificazione di ampliconi PCR e frammenti di DNA. |
| EDTA | Applichem | 131026.1211 | Utilizzato per l'elettroforesi del DNA |
| Cuvette per elettroporazione 2 mm di distanza | VWR | 732-1133 | Utilizzato per la trasformazione |
| Luria-Bertani (LB) Miller agar | Condalab | 996 | Utilizzato per la coltura di Escherichia coli |
| Luria-Bertani (LB) Brodo mugnaio | Condalab | 1551 | Utilizzato per la coltura di Escherichia coli |
| Nanodrop ND-1000 | Tecnologie NanoDrop Inc | Spettrofotometro utilizzato per la quantificazione del DNA | |
| Rifampicina | Applichem | A2220,0005 | Utilizzato per l'accoppiamento triparentale |
| SOC Medio | Invitrogen | 15544034 | Utilizzato per il recupero dell'elettroporazione |
| T4 DNA ligasi | Invitrogen | 15224017 | Utilizzato per la reazione di legatura |
| Veriti Termociclatore a 96 pozzetti | Biosistemi Applicati | Utilizzato per le reazioni di PCR |
