Il video mostra un metodo per generare mutanti marcati con antibiotici nei cianobatteri. Il protocollo inizia con la coltura dei cianobatteri, seguita dalle fasi di centrifugazione e lavaggio che preservano i pili superficiali. Viene quindi introdotto un plasmide che trasporta un gene di resistenza agli antibiotici affiancato da sequenze omologhe. Durante l'incubazione, il plasmide viene internalizzato tramite pili e sostituisce il gene bersaglio attraverso la ricombinazione omologa. La selezione e il riposo degli antibiotici vengono utilizzati per isolare e purificare il ceppo mutante.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Generazione di mutanti marcati con antibiotici nei cianobatteri tramite ricombinazione omologa
682 visualizzazioni
⸱
30 ottobre 2025
In questo articolo
Abstract
Protocollo
- Preparazione dei terreni di coltura
- Preparare il terreno blu-verde 11 (BG11 medio) secondo Castenholz (1988).
- Preparare soluzioni madre di 100x BG11, oligoelementi e stock di ferro (Tabella 1).
- Preparare soluzioni separate di fosfato, carbonato di sodio (Na₂CO₃), tampone di acido N-[Tris(idrossimetil)metil]-2-amminoetanosolfonico (TES) e bicarbonato di sodio (NaHCO₃) (Tabella 1).
- Autoclavare in autoclave le scorte di fosfato e NaCO₃. Filtrare-sterilizzare il tampone TES e NaHCO₃ con filtri da 0,2 μm.
- Preparare BG11 combinando 976 ml di acqua, 10 ml di 100x BG11, 1 ml di oligoelementi e 1 ml di stock di ferro e sterilizzare in autoclave la soluzione. Dopo che questa soluzione si è raffreddata a temperatura ambiente, aggiungere 1 ml di brodo di fosfato, 1 ml di brodo di Na₂CO₃ e 10 ml di NaHCO₃.
- Per il terreno solido BG11, aggiungere 15 g di agar e 700 ml di acqua in un pallone. Al secondo pallone, aggiungere 3 g di tiosolfato di sodio (Na₂S₂O₃), 226 ml di acqua, 10 ml di 100x BG11, 1 ml di oligoelementi e 1 ml di brodo di ferro. Autoclave entrambe le soluzioni. Dopo che queste soluzioni si sono raffreddate a temperatura ambiente, combinarle e aggiungere 1 ml di brodo di fosfato, 1 ml di brodo di Na₂CO₃, 10 ml di tampone TES e 10 ml di NaHCO₃.
NOTA: Le soluzioni vengono preparate separatamente per evitare la precipitazione di alcuni sali.
- Preparare il terreno blu-verde 11 (BG11 medio) secondo Castenholz (1988).
- Per la selezione del saccarosio, preparare una soluzione di saccarosio al 50% (p/v). Filtrare: sterilizzare la soluzione con filtri da 0,2 μm e aggiungere a BG11 (100 ml di saccarosio al 50% a 900 ml di BG11) per produrre piastre di saccarosio BG11/5%.
NOTA: Non aggiungere NaHCO₃ alle piastre di agar saccarosio BG11/5%. Aggiungere Na₂CO₃ come di consueto. - Per la coltura del Synechococcus, aggiungere 10 ml di acido 1 M 4-(2-idrossietil)piperazina-1-etansolfonico, N-(2-idrossietil)piperazina-N'-(acido 2-etansolfonico) (HEPES) e 1 ml di vitamina B12 (Tabella 1) a 1 L di terreno BG11.
NOTA: La trasformazione dei ceppi coltivati in terreni BG11 disponibili in commercio è significativamente meno efficiente rispetto alle ricette di terreni BG11 qui descritte e, pertanto, non è raccomandata.
Tabella 1: Soluzioni utilizzate in questo studio.
| Ricette di soluzioni di brodo | |
| Chimico | Quantità (g) |
| 100x BG11 (per L) | |
| NaNO₃ | 149.6 |
| MgSO₄·7H₂O | 7.49 |
| CaCl₂·2H₂O | 3.6 |
| Acido citrico | 0.6 |
| Aggiungere 1,12 ml di Na₂EDTA 0,25 M, pH 8,0 | |
| 0,25 M Na₂EDTA, pH 8,0 (per 100 ml) | |
| Na₂EDTA | 9.3 |
| Oligoelementi (per 100 ml) | |
| H₃BO₃ | 0.286 |
| MnCl₂·4H₂O | 0.181 |
| ZnSO₄·7H₂O | 0.022 |
| Na₂MoO₄·2H₂O | 0.039 |
| CuSO₄·5H₂O | 0.008 |
| Co(NO₃)₂·6H₂O | 0.005 |
| Brodo di ferro (per 100 ml) | |
| Citrato ferrico di ammonio | 1.11 |
| Brodo di fosfati (per 100 ml) | |
| K₂HPO₄ | 3.05 |
| Na2CO3 (per 100 ml) | |
| Na₂CO₃ | 2 |
| Tampone TES, pH 8,2 (per 100 ml) | |
| TES | 22.9 |
| Brodo NaHCO3 (per 100 ml) | |
| NaHCO₃ | 8.4 |
| HEPES, pH 8,2 (per 500 ml) | |
| HEPES | 119.15 |
| Vitamina B₁₂ (Per 50 ml) | |
| Cianocobalamina | 0.02 |
| Luria Bertani media (Per 500 ml) | |
| Brodo Luria Bertani | 12.5 |
| 1 M di MgCl₂ (per 100 ml) | |
| MgCl₂·6H₂O | 20.33 |
| Soluzione A (per 200 ml) | |
| MnCl₂·4H₂O | 0.395 |
| CaCl₂·2H₂O | 1.47 |
| Acido 2-(N-Morpholino)etansolfonico idrato, Acido 4-Morfolinotetansolfonico (MES) | 0.4265 |
| Soluzione A + glicerolo | |
| 10 ml di soluzione A | |
| 1,5 ml di glicerolo |
2. Crescita di ceppi cianobatterici
- Filtrare in matracci conici da 100 ml con un volume massimo di 50 ml e agitare a 120 giri al minuto (rpm). Sigillare le piastre BG11 con Parafilm e praticare tre piccoli fori sul lato della piastra per consentire lo scambio di gas. Incubare tutti i ceppi a 30 °C sotto lampadine fluorescenti in un fotobioreattore a un'intensità luminosa compresa tra 20-40 μmol di fotoni m-2 sec-1.
- Utilizzare le migliori tecniche sterili. Gestire tutti i ceppi cianobatterici in una cappa a flusso laminare.
NOTA: Ciò è particolarmente importante quando i ceppi vengono coltivati con terreni contenenti saccarosio, che possono essere facilmente contaminati.
3. Generazione di costrutti plasmidici
- Progettazione di set di primer, inclusi i siti enzimatici di restrizione richiesti, utilizzando software di progettazione di primer come Primer3 (http://frodo.wi.mit.edu/primer3/), per amplificare due regioni 5' e 3' di ~1 kb del gene di interesse. Consultare la sequenza del genoma della specie cianobatterica tramite Cyanobase (http://genome.kazusa.or.jp/cyanobase). Vedere la Tabella 2 per tutti i primer utilizzati qui. Quando si progettano i primer, considerare i seguenti fattori:
- Assicurarsi che le regioni amplificate includano le regioni 5' e 3' del gene che verrà mutato, ad es. Figura 1.
- Non mutare le regioni intergeniche per evitare mutazioni involontarie di RNA antisenso e non codificanti.
- Quando si scelgono le regioni fiancheggianti, non includere l'intero frame di lettura aperto dei geni adiacenti, poiché l'espressione di questi geni in Escherichia coli può interferire con la clonazione.
- Amplifica i prodotti mediante reazione a catena della polimerasi (PCR) utilizzando DNA polimerasi ad alta fedeltà secondo le istruzioni del produttore.
NOTA: Nella nostra esperienza, questo enzima produce pochi errori.- Impostare reazioni PCR da 50 μl contenenti tampone ad alta fedeltà (tampone HF) e 0, 1,5 o 3 μl di dimetilsolfossido (DMSO). Utilizzare 100 ng di DNA genomico per reazione. Utilizzare un programma composto da una fase iniziale di denaturazione di 98 °C per 30 secondi, 35 cicli di 98 °C per 10 secondi, 67 °C per 30 secondi, 72 °C per 30 secondi, seguiti da una fase di estensione finale di 72 °C per 5 minuti. Questo in genere fornisce prodotti coerenti.
- Verificare i prodotti PCR e i campioni digeriti con enzimi endonucleasi per verificarne la dimensione corretta tramite elettroforesi su gel. Eseguire gel di agarosio all'1% (p/v) contenenti lo 0,02% (v/v) di bromuro di etidio per 45 minuti a 100 V.ATTENZIONE: Il bromuro di etidio è un potenziale mutageno e deve essere maneggiato con una protezione adeguata.
- Purificare i prodotti PCR utilizzando un kit di purificazione del DNA secondo le istruzioni del produttore. Inoltre, utilizzare questo kit per la purificazione di frammenti di plasmidi, compresi i pezzi tagliati da gel di agarosio. Eluire il DNA purificato in 14 μl di acqua.
- Per le fasi di clonazione, incubare le miscele di reazione endonucleasica di restrizione a 37 °C per >1 ore in un volume totale di 30 μl secondo le istruzioni del produttore.
- Per le fasi di legatura, legare frammenti di DNA a temperatura ambiente per >1 ora in un volume totale di 20 μl, contenenti 5 μl di plasmide digerito purificato, 12 μl di inserto digerito purificato, 2 μl di tampone e 1 μl di ligasi.
- Preparare le cellule trasformanti DH5α di Escherichia coli secondo il seguente metodo.
- Coltiva una coltura notturna di E. coli in terreni di coltura Luria Bertani (LB) da 10 ml.
- Inoculare 400 ml di LB in un pallone conico da 1 L contenente 6 ml di 1 M di MgCl2 (Tabella 1) con 1 ml di coltura notturna.
- Far crescere la coltura a 37 °C a 220 giri/min per circa 4 ore o fino a quando OD₆₀₀nm raggiunge 0,4-0,6.
- Mettere le cellule sul ghiaccio per 1 ora.
- Centrifugare a 2.800 × g per 10 minuti fino a pellettare le celle a 4 °C.
- Rimuovere il surnatante e risospendere in 160 ml di soluzione A (Tabella 1) e incubare su ghiaccio per 20 minuti.
- Centrifugare a 2.800 × g per 10 minuti fino a pellettare le celle a 4 °C.
- Rimuovere il surnatante e risospendere in 4 ml di soluzione A + glicerolo (Tabella 1).
- Preparare aliquote da 50 μl, congelare nel liquido N2 e conservare a -80 °C.
- Mescolare 5 μl di miscela di legatura con 50 μl di cellule competenti e incubare per 1 ora su ghiaccio.
- Shock termico delle celle a 42 °C per 90 sec, quindi incubazione su ghiaccio per 2 min.
- Aggiungere 950 μl di terreno LB (Tabella 1) e incubare a 37 °C per 1 ora.
- Aliquotare 50 e 200 μl su piastre con l'antibiotico appropriato, ampicillina (100 μg/ml) e/o kanamicina (30 μg/ml).
CAUTELA: Sia la kanamicina che l'ampicillina sono tossiche e devono essere maneggiate con una protezione adeguata. - Prelevare e incubare singole colonie in 2 ml di terreno LB inoculato con l'antibiotico appropriato.
- Purificare tutti i plasmidi utilizzando un kit di purificazione dei plasmidi miniprep secondo le istruzioni del produttore.
- Generare plasmidi, in questo esempio specifico per eliminare i geni cpcC1C2 , secondo i seguenti passaggi.
- Amplificare le 1.012 coppie di basi (bp) 5' della regione fiancheggiante (frammento sinistro) utilizzando i primer cpcC1C2leftfor e cpcC1C2leftrev (vedere il passaggio 3.2, Tabella 2). Rimuovere una piccola quantità della reazione PCR e confermare se il prodotto della dimensione corretta è stato amplificato tramite elettroforesi su gel (passaggio 3.3). Digerire questo frammento e pUC19 con XbaI e BamHI (passaggio 3.5).
- Purificare entrambe le preparazioni (fase 3.4), legare (fase 3.6), trasformare (fase 3.7) e impostare quattro colture liquide da 2 ml di libbra con ampicillina (100 μg/ml) da colonie separate per la purificazione dei plasmidi tramite miniprep (fase 3.8).
- Verificare l'inserimento del frammento in pUC19 tramite digestione XbaI/BamHI ed elettroforesi su gel (passaggio 3.3). Bande di 2.660 bp e 1.012 bp indicano la corretta introduzione dell'inserto nel plasmide.
- Amplificare la regione fiancheggiante di 1.016 bp 3' (frammento destro) utilizzando i primer cpcC1C2rightfor e cpcC1C2rightrev (vedere il passaggio 3.2, Tabella 2). Rimuovere una piccola quantità della reazione PCR e confermare se il prodotto della dimensione corretta è stato amplificato tramite elettroforesi su gel (passaggio 3.3). Digerire questo frammento e pUC19 con SacI ed EcoRI (passaggio 3.5).
- Purificare entrambe le preparazioni (fase 3.4), legare (fase 3.6), trasformare (fase 3.7) e impostare quattro colture liquide da 2 ml di libbra con ampicillina (100 μg/ml) da colonie separate per la purificazione dei plasmidi tramite miniprep (fase 3.8).
- Verificare l'inserimento del frammento in pUC19 tramite digestione SacI/EcoRI (fase 3.5) ed elettroforesi su gel (fase 3.3). Bande di 2.660 bp e 1.016 bp indicano la corretta introduzione dell'inserto nel plasmide. NOTA: Ove possibile, vengono utilizzati i siti XbaI/BamHI per la clonazione della regione 5' e SacI/EcoRI per la clonazione della regione 3' in pUC19. Se possibile, includere sempre un sito BamHI sul primer inverso per la regione 5' o sul primer in avanti per la regione 3' per garantire che le fasi successive di clonazione siano più facili da eseguire.
- Sequenziare entrambi gli inserti per determinare se la sequenza è corretta utilizzando primer che coprono il sito di inserimento , ad esempio M13 in avanti e M13 in avanti (Tabella 2). La sequenza deve essere corretta per garantire che non vengano introdotti errori nelle regioni di fiancheggiamento.
- Asportare il frammento sinistro da pUC19 tramite digestione XbaI/BamHI. Digerire il frammento pUC19 + destro con XbaI/BamHI (passaggio 3.5).
- Purificare il frammento sinistro da 1.012 bp e il frammento pUC19 + destro da 3.676 bp da un gel di agarosio (passaggio 3.3) mediante escissione del DNA utilizzando una lama di bisturi.
- Purificare entrambe le preparazioni (fase 3.4), legare (fase 3.6), trasformare (fase 3.7) e impostare quattro colture liquide da 2 ml di LB con ampicillina (100 μg/ml) da colonie separate per la purificazione dei plasmidi tramite miniprep (fase 3.8).
- Verificare l'inserimento del frammento in pUC19 + frammento destro tramite digestione XbaI/BamHI (passaggio 3.5) ed elettroforesi su gel (passaggio 3.3). Bande di 3.676 bp e 1.012 bp indicano il corretto inserimento dell'inserto nel plasmide (a questo si fa riferimento come plasmide B).
- Asportare la cassetta della neomicina fosfotransferasi/levansucrasi (npt1/sacB) da pUM24cm19 tramite digestione BamHI. Digerire il plasmide B con BamHI (passaggio 3.5).
NOTA: La cassetta npt1/sacB non deve essere purificata da gel di agarosio poiché pUM24cm codifica una proteina che conferisce resistenza al cloramfenicolo. Pertanto, se le colonie vengono coltivate su piastre di agar LB/ampicillina/kanamicina, l'unica combinazione possibile che porterà a colonie resistenti è l'incorporazione della cassetta npt1/sacB nel plasmide B. - Purificare entrambe le preparazioni (fase 3.4), legare (fase 3.6), trasformare (fase 3.7) e impostare quattro colture liquide da 2 ml di LB con ampicillina (100 μg/ml) e kanamicina (30 μg/ml) da colonie separate per la purificazione dei plasmidi tramite minipreps (fase 3.8).
- Verificare l'inserimento della cassetta npt1/sacB nel plasmidico B tramite digestione BamHI (fase 3.5) ed elettroforesi su gel (fase 3.3). Bande di 4.688 bp e 3.894 bp indicano il corretto inserimento dell'inserto nel plasmide (a questo si fa riferimento a questo come plasmide A).
Tabella 2: Primer utilizzati in questo studio. Vengono sottolineati i siti di restrizione delle endonucleasi.
| Abbecedario | Sequenza |
| cpcC1C2leftfor | GTACTCTAGAGCGGCTAAATGCTACGAC |
| cpcC1C2leftrev | GATCGGATCCGCGGTAATTGTTCCCTTTGA |
| cpcC1C2rightfor | GATCGAGCTGCACTGGTCAGTCGTTC |
| cpcC1C2rightrev | GACTGAATTCATCGTTGCTTGAACGGTCTC |
| M13 in avanti | TGTAAAACGACGGCCAGT |
| M13 retromarcia | CAGGAAACAGCTATGAC |
| cpcC1C2per | GTTTTCATTGGCATCGGTCT |
| cpcC1C2rev | ATGTCCCAGGAACGACTGAC |
| A1173per | AGCAAACCGTTTTTGTGACC |
| A1173rev | TGCAAGGTGGCGAACTGTAT |
4. Generazione di mutanti marcati di Synechocystis e Synechococcus
- Impostare una coltura fresca inoculando un anello pieno di cellule in 30-50 ml di terreno BG11. Coltiva la coltura per 2-3 giorni fino a una densità ottica di 750 nanometri, o OD₇₅₀nm = da 0,2 a 0,6.
NOTA: In genere, le singole colonie sono troppo piccole per essere utilizzate per l'inoculazione e l'esposizione delle singole cellule anche a bassi livelli di luce comporterà la fotoinibizione e la selezione per mutanti resistenti alla luce. - Centrifugare 1-2 ml di coltura a 2.300 × g per 5 minuti e scartare il surnatante. Non centrifugare colture cianobatteriche a >2.300 × g, poiché ciò potrebbe danneggiare le cellule. Lavare il pellet una volta con il mezzo BG11.
NOTA: Non risospendere le cellule con il vortex, poiché ciò potrebbe causare la perdita di pili, che sono essenziali per l'assorbimento del DNA. Risospendere le cellule mediante pipettaggio delicato. - Aggiungere il terreno BG11 fino a un volume finale di 100 μl. Trasferire le cellule in una provetta a fondo tondo da 14 ml.
- Aggiungere 1 μg di plasmide A alle cellule e mescolare picchiettando delicatamente. Aggiungere <10 μl di plasmide.
NOTA: Preferibilmente, il plasmide dovrebbe essere a una concentrazione di >100 ng/μl, ma concentrazioni inferiori a questa sono adeguate per una trasformazione di successo. - Appoggiare i tubi orizzontalmente nell'incubatrice. Incubare le colture per 4-6 ore.
NOTA: Le celle possono essere mescolate brevemente toccando ogni 1-2 ore, ma questo non è essenziale. I campioni possono essere collocati in un incubatore a scuotimento, anche se ciò non migliora significativamente l'efficienza. - Spargere aliquote della miscela di coltura cellulare/DNA plasmidico su piastre di agar BG11 senza antibiotici. Tipicamente, aliquote da 20 μl e 80 μl sono distribuite su piastre separate.
- ~24 ore dopo, aggiungere 2,5-3 ml di una soluzione di agar allo 0,6% in acqua contenente kanamicina (per 20 ml: 0,12 g di agar, 100 μl di 100 mg/ml di kanamicina) alla piastra di agar. Raffreddare questa soluzione a ~42 °C e aggiungerla al bordo della piastra di agar. Inclinare la piastra in modo che la soluzione formi uno strato uniforme di "agar superiore" sulla superficie.
- Incubare le piastre di agar per un ulteriore periodo di tempo. Le colonie dovrebbero essere visibili dopo circa 7 giorni.
NOTA: Le piastre di agar possono essere impilate a 3 in un'incubatrice. In genere, si ottengono centinaia di colonie per trasformazione. - Striare singole colonie su piastre di agar BG11 + kanamicina (30 μg/ml). Dividi la piastra di agar in 6 settori e usa uno stuzzicadenti smussato per striare le colonie su ogni settore. Ottenere singole colonie non è importante; solo la crescita dei trasformanti lo è.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
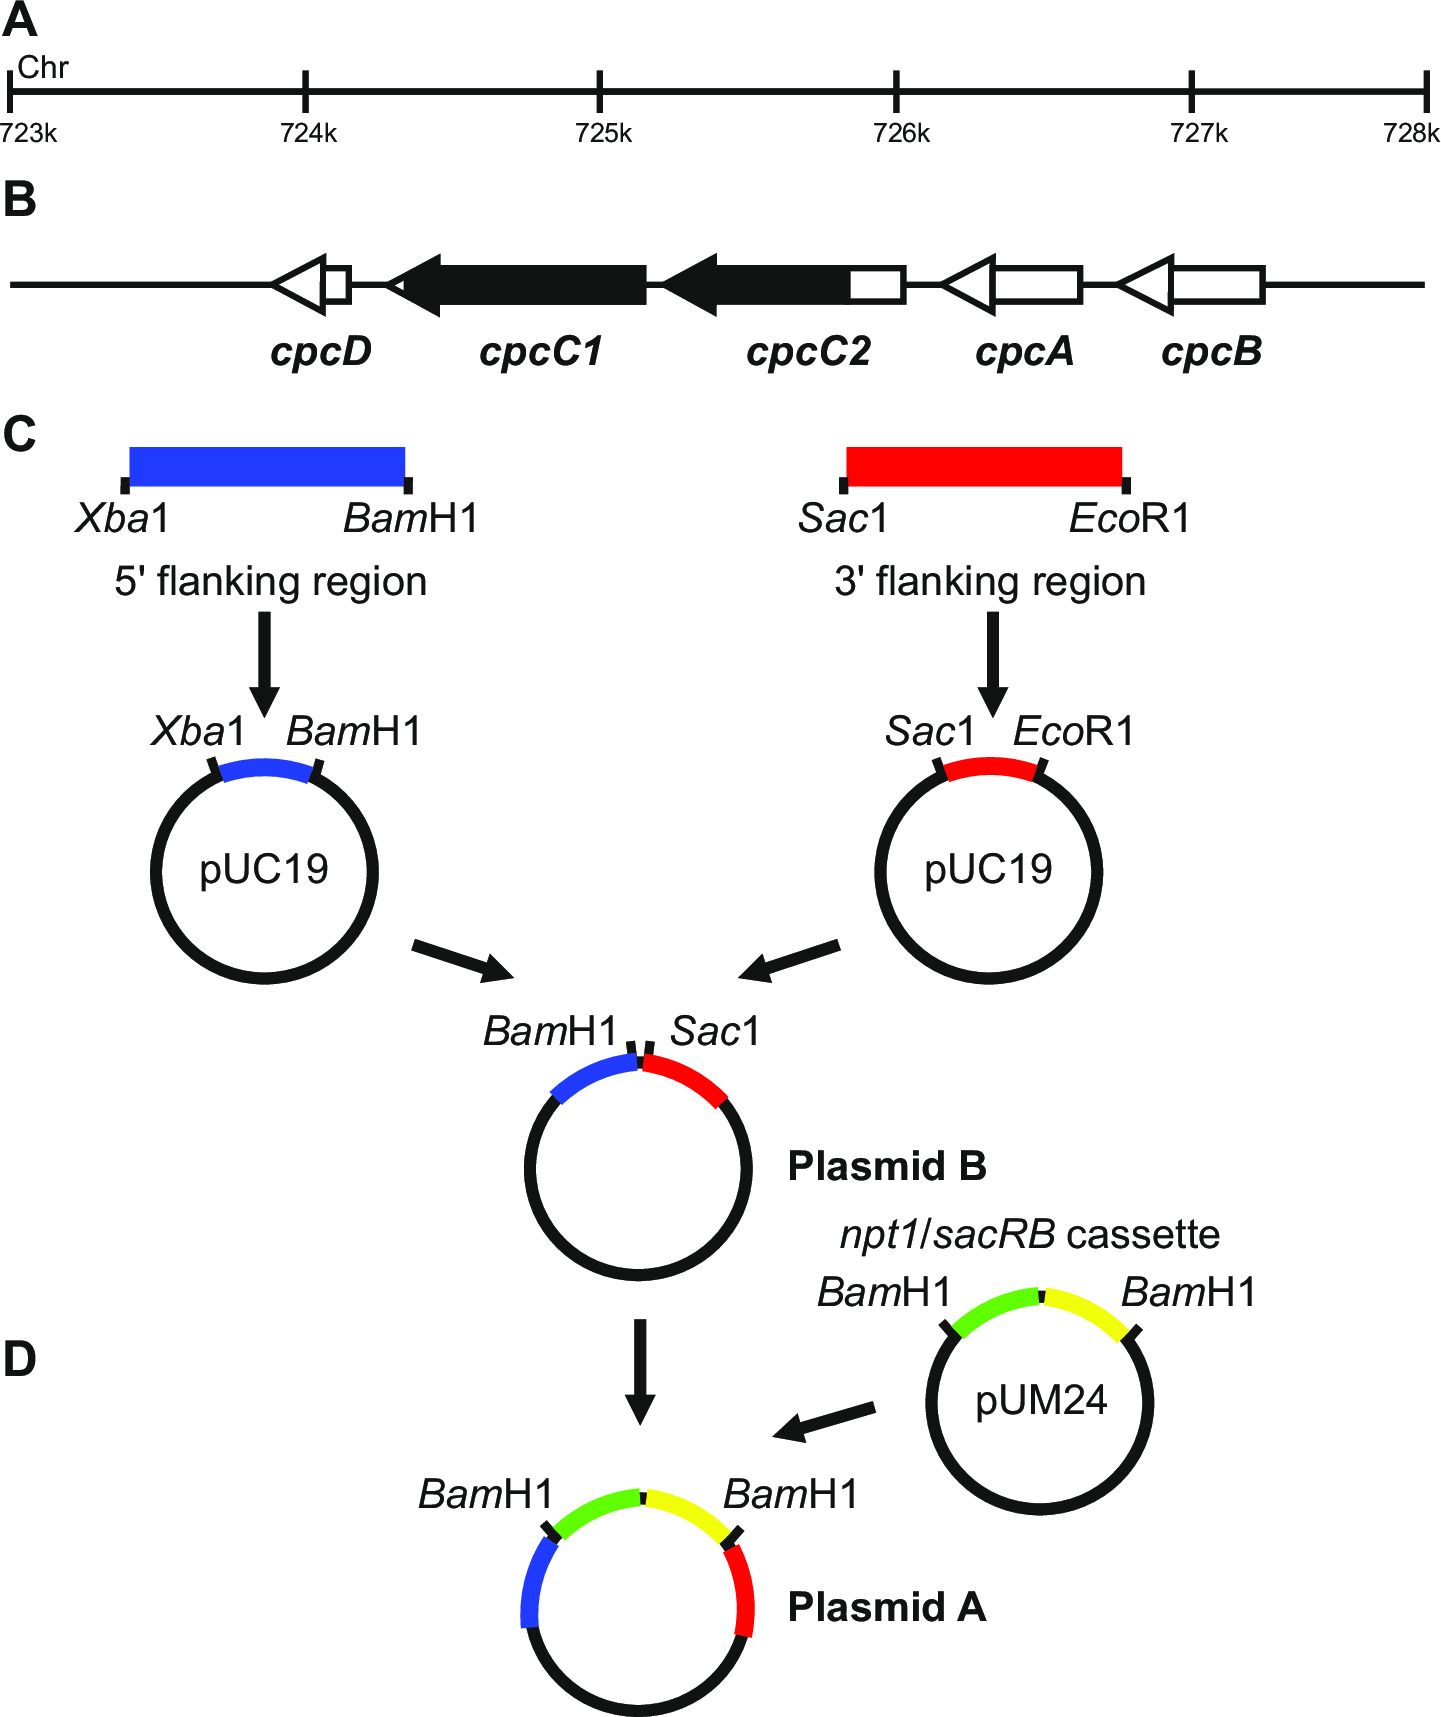
Figura 1: Costruzione di plasmidi per la generazione di knockout marcati e non marcati, ad esempio cpcC1 e cpcC2 in
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| NaNO₃ | Sigma | S5506 | |
| MgSO₄·7H₂O | Sigma | 230391 | |
| CaCl₂ | Sigma | Visualizzazione del materiale C1016 | |
| Acido citrico | Sigma | Codice: C0759 | |
| Na₂EDTA | Pescatore | EDT002 | |
| H₃BO₃ | Sigma | 339067 | |
| MnCl₂·4H₂O | Sigma | Codice: M3634 | |
| ZnSO₄·7H₂O | Sigma | Z4750 | |
| Na₂MoO₄·2H₂O | Sigma | 331058 | |
| CuSO₄·5H₂O | Sigma | 209198 | |
| Co(NO₃)₂·6H₂O | Sigma | 239267 | |
| Citrato ferrico di ammonio | Sigma | F5879 | |
| K₂HPO₄ | Sigma | P3786 | |
| Na₂CO₃ | Pescatore | SODC001 | |
| TES | Sigma | T1375 | |
| NaHCO₃ | Pescatore | SODH001 | |
| HEPES | Sigma | H3375 | |
| Cianocobalamina | Sigma | 47869 | |
| Na₂S₂O₃ | Sigma | 72049 | |
| Bacto agar | BD | 214010 | |
| Saccarosio | Pescatore | SUC001 | |
| Piastra Petri 90 mm a triplo sfiato | Greiner | 633185 | |
| Filtri da 0,2 μm | Sartorius | 16534 | |
| Palloni conici da 100 ml | Pirex | CON004 | |
| Parafilm M 100 mm x 38 m | Bemis | FIL003 | |
| Phusion DNA polimerasi ad alta fedeltà | Fusione | F-530 | |
| Agarosio | Melford | MB1200 | |
| Kit di purificazione del DNA | MoBio | 12100-300 | |
| Endonucleasi di restrizione | NEB | ||
| T4 ligasi | Termo Scientifico | EL0011 | |
| Brodo Luria Bertani | Invitrogen | 12795-027 | |
| MES | Sigma | Visualizzazione del materiale M8250 | |
| Kanamicina solfato | Sigma | 60615 | |
| Ampicillina | Sigma | Codice: A9518 | |
| Kit di miniprep per plasmidi GeneJET | Termo Scientifico | K0503 | |
| Tubo a fondo tondo da 14 ml | Falco BD | 352059 | |
| Glicerolo | Sigma | G5516 | |
| DMSO | Sigma | D8418 |
