Questo video illustra l'isolamento di complessi proteina-DNA virale da nuclei cellulari mediante chimica click e purificazione con microsferette magnetiche. Il protocollo prevede l'etichettatura dei genomi virali con nucleotidi modificati con alchino, la biotinilazione tramite reazione click e il legame a microsferette magnetiche rivestite con streptavidina. Dopo lavaggi ed eluizione termica, i complessi purificati vengono raccolti, congelati rapidamente e conservati per analisi successive.
Articolo metodologico
Isolamento di proteine da complessi DNA virale-proteina
60 visualizzazioni
⸱
31 agosto 2026
In questo articolo
Abstract
Protocollo
1. Purificazione del vDNA e delle proteine associate
NOTA: Tutti i tamponi e i reagenti devono essere raffreddati su ghiaccio prima dell'uso, e tutti i passaggi devono essere eseguiti su ghiaccio, salvo diversa indicazione.
- Isolamento dei nuclei.NOTA: Prima dell'isolamento dei nuclei, si può utilizzare formaldeide per cross-linkare le proteine al DNA. In seguito, si possono applicare condizioni di lavaggio più stringenti durante la purificazione del DNA su microsferette magnetiche rivestite di streptavidina.
- Sostituire il mezzo di crescita con 20 mL di buffer di estrazione dei nuclei (NEB) e incubare per 20 min a 4 °C con agitazione occasionale. I nuclei diventeranno visibili al microscopio.
- Staccare i nuclei dalla piastra utilizzando una spatola per cellule e trasferirli in un tubo conico da 50 mL. Centrifugare per 10 min a 2.500 x g a 4 °C per ottenere il pellet di nuclei, quindi eliminare il soprannatante.
NOTA: La colorazione con blu di tripano può essere utilizzata per verificare l'isolamento dei nuclei dalle cellule. - Risospendere delicatamente il pellet nucleare in 10 mL di soluzione salina tamponata al fosfato (PBS), trasferire in un tubo conico da 15 mL e pellettare centrifugando per 10 min a 2.500 x g a 4 °C. Rimuovere completamente il PBS.
NOTA: I nuclei possono essere congelati e il protocollo può essere interrotto in questo punto. Per farlo, risospendere delicatamente il pellet nucleare in 500 µL di buffer di congelamento e incubare il tubo in un bagno di etanolo/gelo secco. Conservare i nuclei congelati a -80 °C. Prima dell'uso, scongelare i nuclei a temperatura ambiente, trasferirli rapidamente sul ghiaccio, aggiungere 10 mL di PBS, agitare delicatamente per mescolare, pellettare per centrifugazione per 10 min a 2.500 x g a 4 °C ed eliminare completamente il PBS. Il congelamento dei nuclei potrebbe comportare una resa ridotta.
- Coniugare covalentemente biotina-azide al DNA virale marcato con 5-etinil-2′-desossicitidina (EdC) o vDNA.
- Risospendere il pellet nucleare in 10 mL di mix per reazione "click" [vedere Tabella dei Materiali] pipettando delicatamente su e giù 5 volte con una pipetta da 10 mL.
NOTA: È importante che i reagenti inclusi nel mix per la reazione "click" siano aggiunti nell'ordine indicato. - Ruotare per 1 h a 4 °C. Durante la rotazione, preparare e raffreddare i buffer B1, B2 e B3 [vedere Tabella dei Materiali].
- Pellettare i nuclei centrifugando per 10 min a 2.500 x g a 4 °C. Rimuovere completamente il mix della reazione "click" e lavare il pellet risospendendolo delicatamente in 10 mL di PBS e centrifugando per 10 min a 2.500 x g a 4 °C.
- Risospendere delicatamente il pellet nucleare in 1 mL di PBS e trasferirlo in un tubo microcentrifuga da 1,5 mL utilizzando una punta pipetta a grande apertura. Pellettare i nuclei centrifugando per 10 min a 2.500 x g a 4 °C. Rimuovere completamente il PBS e congelare rapidamente in azoto liquido.
NOTA: Il protocollo può essere interrotto in questo punto e i nuclei congelati possono essere conservati a -80 °C. Il congelamento-scongelamento facilita la successiva lisi, quindi si raccomanda di congelare rapidamente i nuclei anche se si prosegue al passaggio 1.3 nello stesso giorno.
- Risospendere il pellet nucleare in 10 mL di mix per reazione "click" [vedere Tabella dei Materiali] pipettando delicatamente su e giù 5 volte con una pipetta da 10 mL.
- Lisare i nuclei e frammentare il DNA.
- Scongelare i nuclei sul ghiaccio e risosperderli in 500 µL di buffer B1 pipettando su e giù. Incubare sul ghiaccio per 45 min.
- Sottoporre i campioni a sonica per 6 volte, ciascuna per 30 s, con ampiezza al 40% utilizzando una sonda microtip da 3 mm. Posizionare i campioni sul ghiaccio per 30 s tra un impulso e l'altro. Dopo la sonica, i campioni dovrebbero apparire chiari, non torbidi.
NOTA: Le condizioni di sonica devono essere ottimizzate per ogni sonicator. - Pellettare i detriti cellulari centrifugando a 14.000 x g per 10 min a 4 °C. Le dimensioni del pellet dovrebbero ridursi notevolmente. Filtrare il soprannatante attraverso un filtro cellulare da 100 µM e conservare il flusso passante.
- Aggiungere 500 µL di buffer B2 al soprannatante filtrato. 900 µL di questo campione verranno utilizzati al passaggio 1.4.2.
- Prelevare un'aliquote di ogni condizione per l'isolamento del DNA (50 µL o 1/20 del volume) e aggiungere 50 µL di soluzione 2x di sodio dodecilsolfato (SDS)-bicarbonato [vedere Tabella dei Materiali]. Procedere con il protocollo di isolamento del DNA.
- Prelevare un'aliquote di ogni condizione per la proteina in input (50 µL o 1/20 del volume) e aggiungere 50 µL di buffer campione 2x Laemmli, congelare in azoto liquido e conservare a -80 °C.
- Legare il DNA biotinilato alle microsferette rivestite di streptavidina.
- Preparare le microsferette magnetiche Streptavidin T1 trasferendo 300 µL di sospensione di microsferette in un tubo microcentrifuga da 1,5 mL. Preparare un tubo di microsferette per ogni campione. Lavare le microsferette 3 volte con 1 mL di buffer B2 agitando con vortex per risospendere, applicando un magnete per separare le microsferette e aspirando il buffer di lavaggio.
NOTA: Condizioni di legame ottimizzate portano a resa massima e legame di fondo minimo. È stato determinato sperimentalmente che le microsferette magnetiche Streptavidin T1 hanno una capacità di legame significativamente maggiore rispetto alle microsferette di agarosio e ad altre microsferette di streptavidina, nonché un legame di fondo inferiore rispetto alle microsferette Streptavidin C1 (Figura 1A). - Aggiungere 900 µL del campione del passaggio 1.3.4. alle microsferette lavate e ruotare tutta la notte a 4 °C.
Nota: Non agitare con vortex le microsferette una volta aggiunto il campione.
NOTA: Se vengono isolati quantitativi significativi di DNA o proteina nel controllo negativo non marcato, questo passaggio può essere ridotto da tutta la notte a 4 h per ridurre il legame di fondo.
- Preparare le microsferette magnetiche Streptavidin T1 trasferendo 300 µL di sospensione di microsferette in un tubo microcentrifuga da 1,5 mL. Preparare un tubo di microsferette per ogni campione. Lavare le microsferette 3 volte con 1 mL di buffer B2 agitando con vortex per risospendere, applicando un magnete per separare le microsferette e aspirando il buffer di lavaggio.
- Lavare le microsferette ed eluire il vDNA e le proteine associate.
NOTA: Si raccomanda di utilizzare punte filtranti per i passaggi rimanenti.- Posizionare i campioni in un supporto magnetico per tubi microcentrifuga, rimuovere il soprannatante, risospendere delicatamente in 1 mL di buffer B2 e ruotare a 4 °C per 5 min.
- Ripetere il passaggio 1.5.1 per tre volte.
- Posizionare i campioni in un supporto magnetico per tubi microcentrifuga, rimuovere il soprannatante, risospendere delicatamente in 1 mL di buffer B3 e ruotare a 4 °C per 5 min.
- Trasferire 100 µL della miscela di microsferette (1/10 del volume) in un nuovo tubo per l'isolamento del DNA legato. Applicare il tubo al magnete, rimuovere il soprannatante, risospendere le microsferette in 100 µL di soluzione 1x di sodio dodecilsolfato o soluzione SDS-bicarbonato e procedere con il protocollo di isolamento del DNA.
- Applicare al magnete il tubo contenente i restanti 900 µL della miscela di microsferette del passaggio 1.5.3., rimuovere il soprannatante e risospendere le microsferette in 50 µL di buffer campione 2x Laemmli per eluire proteine e complessi DNA-proteina.
- Portare a ebollizione i campioni a 95 °C per 15 min, agitare con vortex, centrifugare brevemente nel microcentrifuga e applicare il magnete. Trasferire l'eluato in un nuovo tubo, congelare rapidamente e conservare a -80 °C.
NOTA: Utilizzare i tappi con chiusura a vite per assicurarsi che i tubi non si aprano durante l'ebollizione.
NOTA: Il protocollo può essere interrotto in questo punto e i campioni possono essere conservati a -80 °C per diverse settimane. - Analizzare i campioni proteici mediante colorazione con Coomassio Blu, immunoblotting o spettrometria di massa seguendo procedure standard. I risultati rappresentativi sono mostrati nelle Figure 1 e 2.
NOTA: Per determinare se la resa proteica è sufficiente per la spettrometria di massa, 7,5 µL di ogni campione vengono utilizzati per l'analisi mediante colorazione con Coomassio Blu e 7,5 µL per l'immunoblotting di una proteina associata al genoma virale rappresentativa (ICP4, ICP8 o UL42). Lo stesso volume di lisati del passaggio 1.3.6. viene analizzato in parallelo come controllo per i livelli di proteina in input. Il campione rimanente (35 µL) viene quindi analizzato mediante spettrometria di massa.
Risultati
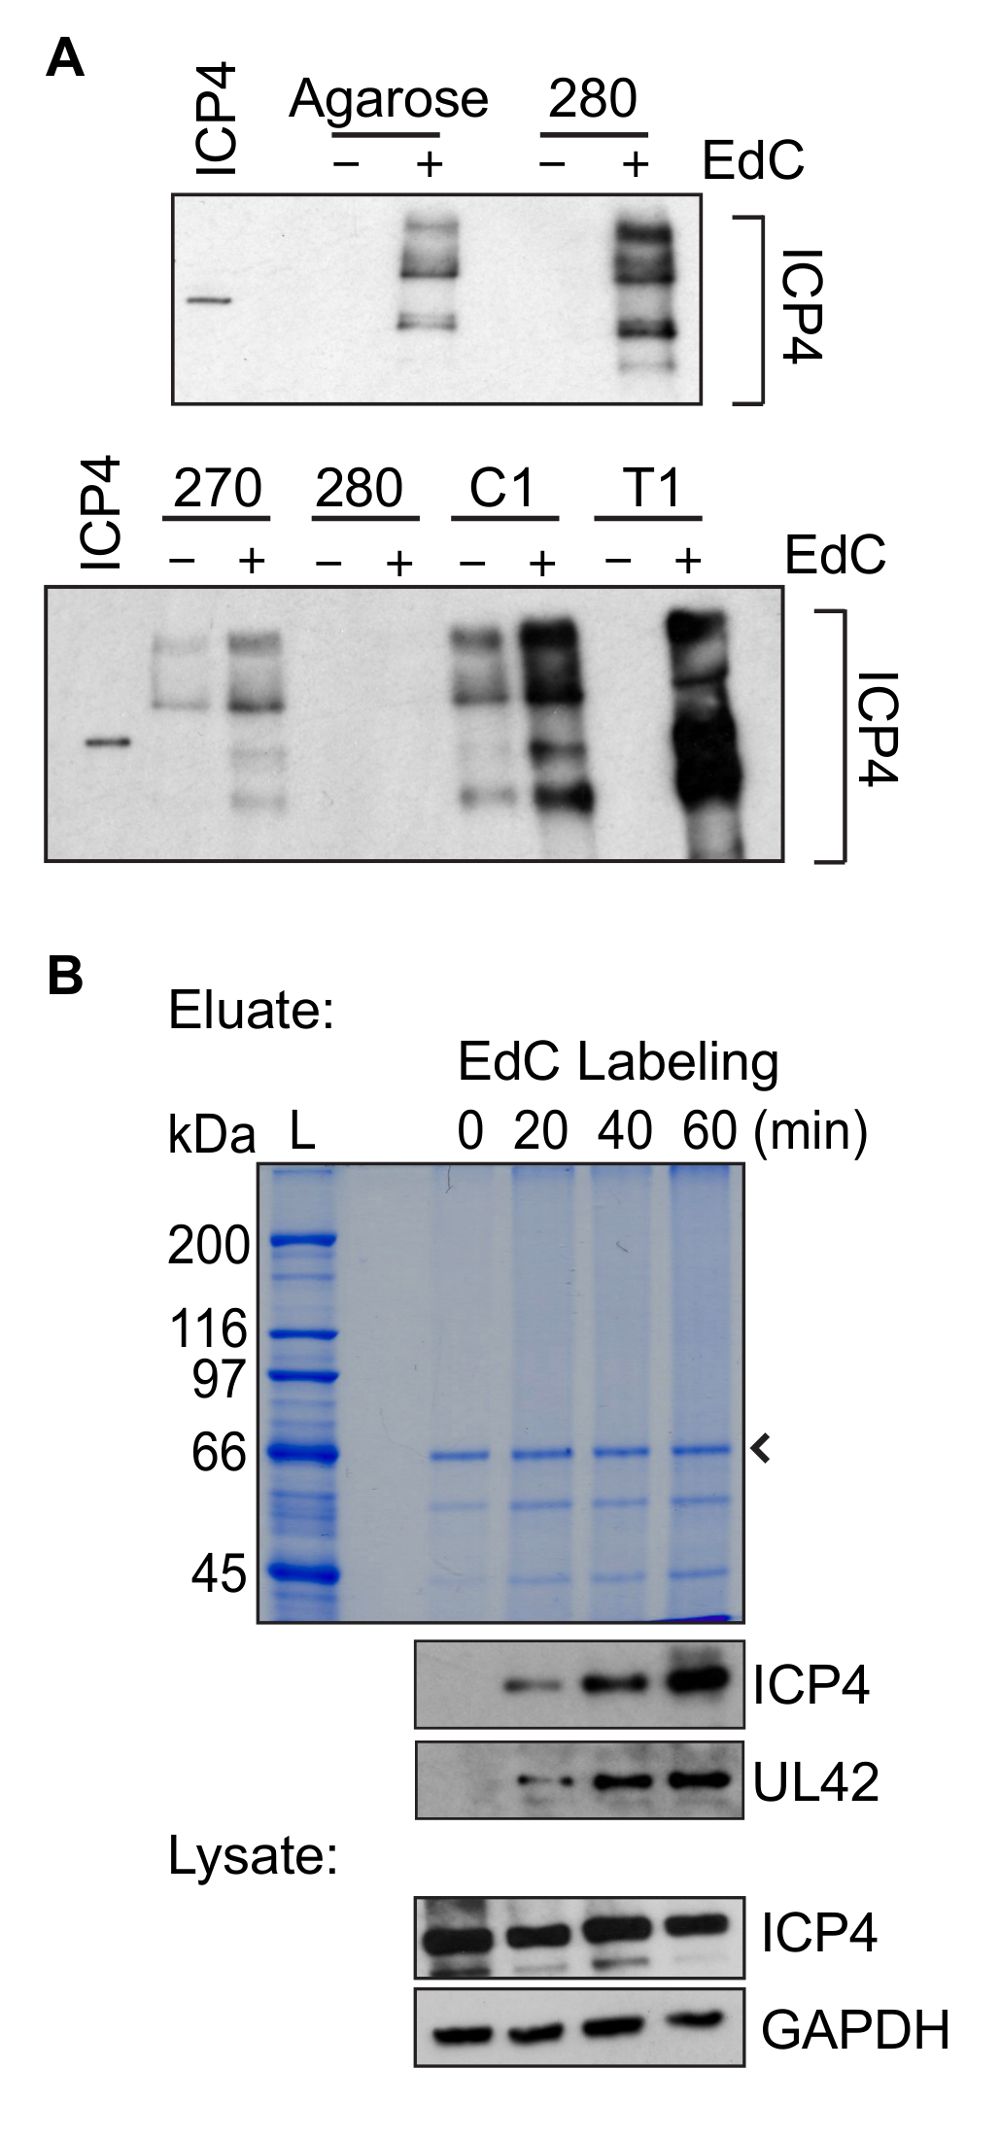
Figura 1: Risultati rappresentativi della purificazione delle proteine. (AConfronto del rendimento proteico quando i passaggi di purificazione sono stati eseguiti utilizzando diversi tipi di microsferette rivestite con streptavidina. L'infezione è stata condotta in presenza di EdC (+) per confrontare il rendimento proteico o in assenza di EdC (-) per confrontare il legame di fondo. Le infezioni e la marcatura con EdC sono state eseguite, e i complessi DNA-proteina sono stati purificati utilizzando quantità comparabili di diversi tipi di microsferette rivestite di streptavidina. Pannello superiore: confronto del rendimento proteico dopo la purificazione su microsferette di agarosio rivestite di streptavidina o Streptavidin M-280. Pannello inferiore: confronto del rendimento proteico dopo la purificazione su Streptavidin M-270, M-280, Streptavidin C1 o Streptavidin T1. È stata eseguita una immunoblotting con un anticorpo diretto contro la proteina virale ICP4. L'ICP4 purificata è mostrata nella prima corsia a scopo comparativo. È stata necessaria un'esposizione più lunga del pannello inferiore per osservare un'intensità simile di ICP4 nella corsia "280" come nel pannello superiore. (BRisultati rappresentativi della purificazione delle proteine in funzione del tempo di marcatura con EdC. Le infezioni e la marcatura con EdC sono state eseguite, e i complessi DNA-proteina sono stati purificati utilizzando microsferette di streptavidina T1. La marcatura con EdC è stata effettuata per 0, 20, 40 o 60 minuti, e sono mostrati i risultati della colorazione con Coomassie Blue (in alto) e del western blotting (in basso). Il western blotting è stato eseguito con anticorpi specifici per ICP4, UL42 o GAPDH. Il campione dell’eluito proviene dal passaggio 1.5.5, mentre il lisato proviene dal passaggio 1.3.6. La freccia indica la streptavidina, mentre L indica la scala proteica.
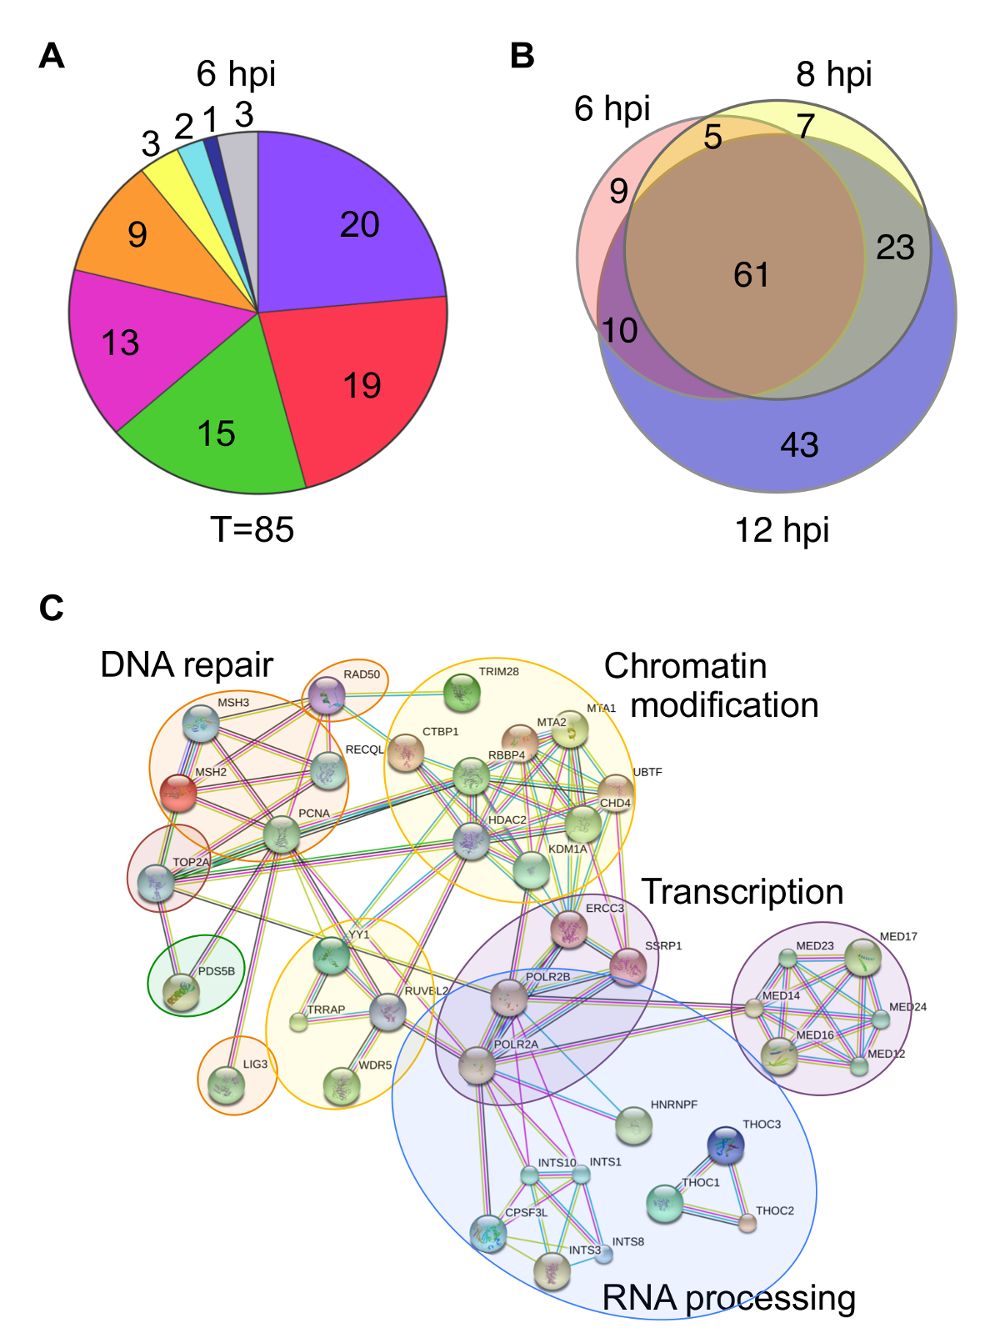
Figura 2: Esempi di diversi modi per presentare i dati di proteomica. (A) I grafici a torta riassumono le proteine identificate mediante spettrometria di massa degli eluiti proteici associati ai genomi virali purificati a 6 hpi. I valori indicano il numero di proteine identificate per ogni categoria funzionale. T indica il numero totale di proteine identificate. I colori indicano le seguenti categorie: viola - elaborazione dell'RNA, rosso - trascrizione, verde - rimodellamento della cromatina, arancione - replicazione del DNA, giallo - trasporto nucleare, turchese - citoscheletro, blu scuro - proteine strutturali dell'HSV e grigio - altro/sconosciuto. (B) I diagrammi di Venn mostrano l'intersezione delle proteine identificate come associate ai genomi virali a 6, 8 o 12 hpi. (C) Una mappa STRING mostra le proteine arricchite sui forconi di replicazione virali dopo un'incubazione di 5 minuti con EdC. Le proteine umane arricchite di 5 volte rispetto al controllo negativo non marcato sono mostrate nella mappa di interazione funzionale, generata utilizzando STRING con impostazioni dei dati che visualizzano solo interazioni ad alta affidabilità. I nomi dei geni sono stati utilizzati per mappare le interazioni. I cerchi indicano proteine che svolgono funzioni nello stesso processo biologico.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Celle MRC-5 | ATCC | CCL-171 | |
| Serum bovino fetale (FBS) | Gibco | 26140-179 | |
| Mezzo Dulbecco modificato di Eagle (DMEM) | Gibco | 12800-082 | Sostituito con 10% FBS, 2 mM L-glutammina, 12 mM (per crescita in fiasche) o 30 mM (per crescita in piastre) bicarbonato di sodio |
| Piastra per colture cellulari da 600 cm² | Thermo Fisher Scientific | 166508 | |
| Soluzione salina tamponata al Tris (TBS), pH 7,4 | 137 mM NaCl, 5 mM KCl, 491 mM MgCl, 680 mM CaCl, 25,1 mM Tricina | ||
| Stock di HSV-1 | Gli stock con titoli superiori a 1x10⁹ PFU/mL danno i migliori risultati | ||
| Colonna Sephadex G-25 (colonna di desalinizzazione PD-10) | GE Healthcare | 17085101 | |
| Dietilsolfossido (DMSO) | Fisher Scientific | D128-1 | |
| 5'-Etnil-2'-desossicitidina (EdC) | Sigma-Aldrich | T511307 | Sciogliere in DMSO per preparare uno stock da 40 mM, aliquotare e conservare a -20 °C |
| 2'-Desossicitidina (desossiC) | Sigma-Aldrich | D3897 | Sciogliere in acqua per preparare uno stock da 40 mM, aliquotare e conservare a -20 °C |
| Tampone di estrazione nucleare (NEB) | Preparare al momento (20 mM Hepes pH 7,2, 50 mM NaCl, 3 mM MgCl₂, 300 mM saccarosio, 0,5% Igepal) | ||
| Spazzola per cellule | Bellco glass | 7731-22000 | Autoclavare prima dell'uso |
| Soluzione di blu di tripano | Sigma-Aldrich | T8154 | |
| PBS, pH 7,2 (10x) | 1,37 M NaCl, 27 mM KCl, 100 mM Na₂HPO₄, 18 mM KH₂PO₄ (diluire a 1x in acqua sterile prima dell'uso) | ||
| Pentaidrato di solfato di rame(II) (CuSO₄·5H₂O) | Fisher Scientific | C489 | Preparare uno stock da 100 mM e conservare a 4 °C per un massimo di 1 mese |
| (+) L-ascorbato di sodio | Sigma-Aldrich | A4034 | Preparare fresco uno stock da 100 mM e conservare sul ghiaccio fino all'uso |
| Azide di biotina | Invitrogen | B10184 | Preparare uno stock da 10 mM in DMSO, aliquotare e conservare a -20 °C per un massimo di 1 anno |
| Miscela per reazione click | Preparare immediatamente prima dell'uso aggiungendo i reagenti nell'ordine indicato (10 mL: 8,8 mL PBS 1x, 200 mL CuSO₄ 100 mM, 25 mL azide di biotina 10 mM, 1 mL ascorbato di sodio 100 mM) | ||
| Cocktail completo di inibitori della proteasi | Roche | 11697498001 | Sciogliere in 1 mL di acqua per preparare uno stock 50x, può essere conservato a 4 °C per un massimo di 1 settimana, oppure aggiungere direttamente 1 compressa a 50 mL di tampone |
| Tampone di congelamento | Preparare al momento (7 mL glicerolo al 100%, 3 mL NEB, 200 μL inibitore della proteasi 50x) | ||
| Tampone B1 | Preparare al momento (25 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, 1% Igepal, inibitore della proteasi 1x) | ||
| Tampone B2 | Preparare al momento (150 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, 0,5% Igepal, inibitore della proteasi 1x) | ||
| Tampone B3 | Preparare al momento (150 mM NaCl, 2 mM EDTA, 50 mM Tris-HCl pH 8, inibitore della proteasi 1x) | ||
| Processore ad ultrasuoni Vibra Cell con sonda microtip da 3 mm | Sonics | VCX 130 | |
| Filtro per cellule | Falcon | 352360 | |
| Dynabeads MyOne Streptavidina T1 | Life Technologies | 65601 | |
| Magnete DynaMag-2 | Life Technologies | 12321D | |
| Rotatore per microtubi | Fisher Scientific | 260750F | |
| Tampone campione 2x Laemmli | Mescolare 400 mg di SDS, 2 mL di glicerolo al 100%, 1,25 mL di Tris 1 M (pH 6,8) e 10 mg di blu di bromofenolo in 8 mL di acqua. Conservare a 4 °C per un massimo di 6 mesi. Prima dell'uso aggiungere DTT 1 M fino a una concentrazione finale di 200 mM. | ||
| Chiusure per tubi da 1,5 mL | Fisher Scientific | NC9679153 | |
| Reagenti standard per western blotting | |||
| Kit di colorazione blu colloide NOVEX | Invitrogen | LC6025 | |
| Piastra per colture cellulari a 12 pozzetti | Corning | 3513 | |
| Coverslip | Fisher Scientific | 12-545-100 | Autoclavare prima dell'uso |
| Vetrini per microscopio | Fisher Scientific | 12-552-5 | |
| Paraformaldeide al 16% | Electron Microscopy Sciences | 15710 | Diluire al 3,7% in PBS 1x prima dell'uso |
| Albumina sierica bovina (BSA) | Fisher Scientific | BP1605 | Preparare al 3% in PBS 1x |
| Tampone di permeabilizzazione (0,5% Triton-X 100) | Sigma-Aldrich | T8787 | Preparare 0,5% Triton-X 100 in PBS 1x |
| Cocktail per reazione click - Click-iT EdU Imaging Kit con Alexa Fluor 488 | Molecular Probes | C10337 | Preparare secondo il protocollo del produttore |
| Soluzione bicarbonato-SDS 2x | 2% SDS, 200 mM NaHCO₃ | ||
| Tris EDTA (TE) 10x, pH 8,0 | 100 mM Tris, 10 mM EDTA (diluire a 1x prima dell'uso) | ||
| Microcentrifuga per tubi da 1,5 mL | |||
| Centrifuga da banco per tubi da 15 e 50 mL | |||
| Incubatore per colture cellulari | |||
| Cappa a sicurezza biologica | |||
| Blocchi riscaldanti | 65 °C e 95 °C |
