Il video dimostra la purificazione di vettori virali adeno-associati ricombinanti (AAV) da un lisato grezzo dell'ospite mediante una matrice di affinità a base di eparina. Le particelle virali si legano all'eparina immobilizzata, mentre le impurità vengono rimosse con lavaggi. Un tampone ad alto contenuto salino rilascia i virus integri, che vengono raccolti in frazioni arricchite. Queste frazioni vengono concentrate mediante centrifugazione su membrana e sottoposte a risciacquo per recuperare le particelle residue, ottenendo vettori AAV purificati ad alto titolo.
Articolo metodologico
Purificazione di vettori di virus adeno-associati mediante cromatografia di affinità
72 visualizzazioni
⸱
31 agosto 2026
In questo articolo
Abstract
Protocollo
1. Trasfezione con doppio plasmide di cellule HEK293 in stack cellulari
- Scongelare una provetta criogenica di cellule di rene embrionale umano 293 (HEK293) in un bagno a sferette impostato a 37 °C.
NOTA: Riscaldare preventivamente il terreno completo di Dulbecco (DMEM) modificato a 37 °C durante lo scongelamento delle cellule per evitare lo shock da freddo durante la semina. Assicurarsi che le cellule abbiano un numero di passaggi basso, idealmente inferiore a 20, per garantire un’ottimale crescita e efficienza di trasfezione. Assicurarsi che le cellule siano certificate come libere da micoplasma. - Trasferire il contenuto della provetta criogenica goccia a goccia in un tubo conico da 15 mL contenente 10 mL di DMEM completo pre-riscaldato e centrifugare le cellule a 500 × g per 5 min.
- Aspirare il terreno e quindi risospendere le cellule HEK293 in 20 mL di DMEM completo pre-riscaldato. Seminare le cellule in una piastra da 15 cm e incubare a 37 °C, con 5% di CO2.
- Dividere le cellule da una piastra da 15 cm in tre per la semina nella camera di coltura cellulare.
- Quando le cellule raggiungono una confluenza dell’80%, aspirare il terreno e lavare delicatamente la piastra con 3 mL di soluzione salina tamponata al fosfato (PBS) per non alterare il monococco. Quindi, aspirare il PBS e aggiungere 3 mL di tripsina.
- Incubare per 2 min a 37 °C finché le cellule non si staccano dalla piastra, quindi neutralizzare la tripsina aggiungendo 7 mL di DMEM completo alla piastra.
- Raccogliere tutto il terreno e le cellule in un tubo da 15 mL e pellettizzare le cellule centrifugando a 500 × g per 5 min.
- Aspirare il soprannatante dal tubo da 15 mL e risospendere il pellet cellulare in 3 mL di DMEM completo. Aggiungere 1 mL in ciascuna piastra da 15 cm contenente 20 mL di DMEM completo; agitare delicatamente le piastre per distribuire uniformemente le cellule e incubare a 37 °C, con 5% di CO2.
- Quando le cellule raggiungono una confluenza dell’80%, ripetere i passaggi 1.4.1 e 1.4.2. Raccogliere il soprannatante in tubi conici da 50 mL e capovolgere delicatamente il tubo per assicurare un’omogeneità cellulare.
- Determinare la densità cellulare mescolando 10 µL del campione cellulare con 10 µL di blu di tripano e aggiungendo la miscela su un vetrino per conteggio cellulare da analizzare nel contatore cellulare.
- Mescolare 1 L di DMEM completo pre-riscaldato con la sospensione cellulare necessaria per seminare la camera di coltura cellulare (superficie di 6360 cm2) con 1 × 10⁴ cellule/cm2. Versare la miscela cellulare nella camera di coltura cellulare e ruotare delicatamente per distribuire uniformemente le cellule su ciascun monococco (Figura 1) e incubare a 37 °C, con 5% di CO2.
- Oltre alla camera di coltura cellulare, seminare una piastra da 15 cm con 1 × 10⁴ cellule/cm2 come riferimento per la confluenza.
- Dopo un’incubazione di circa 65 ore, verificare la confluenza sulla piastra di riferimento, idealmente tra l’80% e il 90%.
NOTA: Riscaldare preventivamente il DMEM completo da aggiungere alla camera di coltura cellulare a 37 °C. - Preparare una miscela di polietilenimina (PEI)/DNA in un rapporto di concentrazione 3:1 (p/p).
- Preparare la miscela di DNA in un tubo conico da 50 mL aggiungendo 475 µg di pTrangene e 1425 µg di pHelper a 40 mL di mezzo con siero ridotto per ottenere un rapporto 3:1 di pHelper:pTrangene.
NOTA: Il calcolatore per la miscela PEI/DNA è disponibile in Tabella 1.
- Preparare la miscela di DNA in un tubo conico da 50 mL aggiungendo 475 µg di pTrangene e 1425 µg di pHelper a 40 mL di mezzo con siero ridotto per ottenere un rapporto 3:1 di pHelper:pTrangene.
| Trasfezione della camera di coltura cellulare | |||||
| Protocollo | |||||
| 1. Portare DNA, OptiMEM e PEI a temperatura ambiente prima della trasfezione | |||||
| 2. Inserire il numero di pile di colture cellulari da trasfettare (non è necessario aggiungere un eccesso) | |||||
| 3. Verificare che le concentrazioni del DNA siano corrette, poiché ciò influirà sui volumi richiesti | |||||
| Numero di camere di coltura cellulare | 1 | ||||
| Concentrazione del plasmide del transgene | 1 | mg/mL | |||
| Concentrazione del plasmide pDGM6.2FF | 1 | mg/mL | |||
| Quantità per camera di coltura cellulare | Mastermix per trasfezione | ||||
| OptiMEM | 48.1 | mL | 48.1 | mL | |
| Rapporto 1:3 pTransgene:pHelper | pTransgene | 475 | µg | 475 | µL |
| pHelper | 1425 | µg | 1425 | µL | |
| 4. Aggiungere i volumi richiesti di OptiMEM e DNA plasmidico in un tubo conico da 50 mL | |||||
| 5. Capovolgere il tubo 10 volte per mescolare | |||||
| Rapporto 3:1 PEI:DNA | PEI Max | 5.7 | mL | 5.7 | mL |
| 6. Aggiungere la quantità richiesta di PEI al tubo da 50 mL contenente OptiMEM e DNA plasmidico | |||||
| 7. Chiudere immediatamente il tubo da 50 mL e agitare con il vortex e capovolgere 3–5 volte per mescolare. | |||||
| 8. Impostare un timer per 10 min per consentire l'incubazione dei complessi PEI | |||||
| 9. Trasferire le pile di colture cellulari da trasfettare all'interno della cappa a sicurezza biologica (BSC) | |||||
| 10. Dopo 10 min, versare il mix di trasfezione in una porta arancione. | |||||
| 11. Mescolare delicatamente il liquido in tutta la pila cellulare | |||||
| 12. Riportare la pila di cellule trasfettate nell'incubatore assicurandosi un volume uguale su ogni strato | |||||
| 13. Raccogliere la camera di coltura cellulare 72 h dopo | |||||
Tabella 1: Calcolatore della trasfezione per camera di coltura cellulare. Foglio di lavoro interattivo per determinare la corretta concentrazione di pTransgene, pHelper e PEI per la trasfezione della camera di coltura cellulare.
2. Aggiungere 5,7 mL di PEI (1 g/L) al mezzo con siero ridotto e alla miscela di DNA in modo goccia a goccia. Quindi, vortexare brevemente e incubare per 10 min a temperatura ambiente.
NOTA: Durante l'incubazione di PEI/DNA a temperatura ambiente, la soluzione diventerà leggermente torbida.
- Dopo 8 min di incubazione con PEI/DNA, rimuovere il mezzo dal compartimento di coltura cellulare.
NOTA: Assicurarsi di allentare entrambi i tappi arancioni per mantenere un flusso regolare del mezzo, evitando il distacco delle cellule. - Aggiungere il complesso PEI/DNA a 1 L di DMEM completo preriscaldato e versare lentamente la miscela nell'ingresso del compartimento di coltura cellulare. Distribuire il liquido uniformemente in tutte le file (Figura 1) e incubare per 72 h a 37 °C, con 5% CO2.
2 Raccolta del virus adeno-associato (AAV) e lisi chimica delle cellule HEK293 transfezionate
- Agitare vigorosamente la camera di coltura cellulare per staccare le cellule finché il mezzo non appare torbido a causa delle cellule staccate, quindi versare il contenuto in quattro provette da centrifuga da 500 mL.
- Centrifugare le provette a 18.000 × g per 30 min a 4 °C per ottenere il pellet cellulare. Versare il soprannatante chiarificato in una bottiglia da 1 L in copoliestere di tereftalato di polietilene (PETG).
NOTA: Se non si dispone di una centrifuga ad alta velocità, centrifugare a 12.000 × g per 40 min. A questa velocità, il pellet cellulare potrebbe non essere compatto e potrebbe scivolare durante lo svuotamento del soprannatante. - Risospendere i pellet cellulari nelle provette da 500 mL con 50 mL di tampone di lisi e incubare per 60 min a 37 °C.
- Centrifugare le provette a 18.000 × g per 30 min, quindi trasferire il soprannatante nella stessa bottiglia da 1 L in PETG. Scartare i detriti cellulari pelletizzati.
NOTA: Purificare immediatamente il soprannatante chiarificato e conservarlo a 4 °C per un massimo di 72 h. Per una conservazione a lungo termine, conservare a -80 °C. Non conservare a -20 °C.
3 Purificazione del vettore AAV mediante cromatografia di affinità con eparina
- Rimuovere il lisato grezzo da -80 °C e lasciarlo scongelare a 4 °C durante la notte. Una volta scongelato, filtrare il lisato grezzo utilizzando un filtro da 0,22 µM.
- Per passivare il concentratore centrifugo, aggiungere 4 mL di tampone per il pretrattamento del filtro a un concentratore centrifugo per ogni colonna di sepharosio eparinico utilizzata. Passivare il concentratore centrifugo a temperatura ambiente per 2-8 h. Impostare la passivazione immediatamente prima dei passaggi di purificazione.
- Preparare i tubi e la pompa (Figura 2).
- Collocare i tubi in una pompa peristaltica ed eseguire 20 mL di NaOH 1 M. Successivamente, eseguire 50 mL di acqua di grado molecolare e quindi 50 mL di DMEM basale.
- Collegare la colonna di sepharosio eparinico da 5 mL ai tubi ed eseguire 25 mL di DMEM basale per rimuovere il conservante.
- Fare passare 0,2 µM del lisato grezzo filtrato attraverso la colonna a un flusso di 1-2 gocce/s.
NOTA: Fare attenzione a non introdurre bolle o far asciugare la colonna, poiché ciò comprometterebbe la colonna stessa e impedirebbe l'eluzione dell'AAV. Scartare la colonna se si asciuga e utilizzarne una nuova per il resto del lisato grezzo.
- Caricare tutto il lisato grezzo sulla colonna a eparina e utilizzare le seguenti soluzioni per lavare la colonna.
- Lavare utilizzando 50 mL di 1× Soluzioni saline equilibrate di Hank (HBSS) senza Mg2+ e Ca2+.
- Lavare utilizzando 15 mL di N-Lauroilsarcosina allo 0,5 % in HBSS senza Mg2+ e Ca2+.
- Lavare con 50 mL di HBSS senza Mg2+ e Ca2+.
- Lavare con 50 mL di HBSS con Mg2+ e Ca2+
- Lavare con 50 mL di NaCl/HBSS 200 mM con Mg2+ e Ca2+.
- Eluire 5 × 5 mL (25 mL in totale) con NaCl/HBSS 300 mM con Mg2+ e Ca2+ e etichettare le eluizioni come E1-E5 (ciascuna eluizione è di 5 mL).
- Concentrazione del virus mediante concentratore centrifugo
- Far ruotare il concentratore centrifugo contenente il tampone di pre-trattamento a 900 × g per 2 min. Eliminare il flusso passante.
- Lavare il filtro del concentratore centrifugo con 4 mL di HBSS con Mg2+ e Ca2+ e centrifugare a 1000 × g per 2 min; scartare il flusso passante.
- Aggiungere l'eluato E2 al concentratore centrifugo. Centrifugare a 1000 × g per 5 min e scartare il flusso passante.
- Terminare l'aggiunta di E2 e quindi aggiungere E3 al concentratore centrifugo ed eseguire la centrifugazione a 1000 × g per 5 min fino a quando il virus concentrato è di circa 1 mL.
NOTA: Evitare di centrifugare il vettore fino a ridurre il volume al di sotto del livello del filtro. Non concentrare E1, E4 o E5 nel concentratore centrifugo, poiché contengono una quantità trascurabile o nulla di vettore e presentano contaminanti. - Rimuovere il virus concentrato dal concentratore centrifugo utilizzando una punta filtrata p200 e trasferirlo in una provetta sterile da 1,5 mL.
- Risciacquare il concentratore centrifugo con 200 µL di HBSS con Mg2+ e Ca2+ per rimuovere qualsiasi AAV residuo dal filtro. Pipettare su e giù vigorosamente più volte (per circa 30 s) per staccare qualsiasi virus aderito alla membrana e trasferire il tutto nel tubo centrifuga da 1,5 mL contenente il resto del virus. Mescolare accuratamente il tubo.
- Aliquota 5 µL per l'estrazione del DNA e conservare il vettore purificato a -80 °C.
- Lavare la colonna utilizzando 25 mL di NaCl 2 M. Successivamente, utilizzare 25 mL di Triton X-100 0,1%, preriscaldato a 37 °C per lavare la colonna. Successivamente, lavare la colonna utilizzando 50 mL di dH sterile2O, quindi lavare con 25 mL di etanolo al 20%.
- Assicurarsi che la membrana della colonna sia completamente saturata in etanolo al 20%, poiché questa è la soluzione di conservazione. Sigillare la colonna con i tappi forniti e conservare a 4 °C.
- Conservare il tubo in NaOH 1 M.
NOTA: Se puliti correttamente, le colonne di sepharosio eparinico possono essere riutilizzate fino a cinque volte.
Risultati
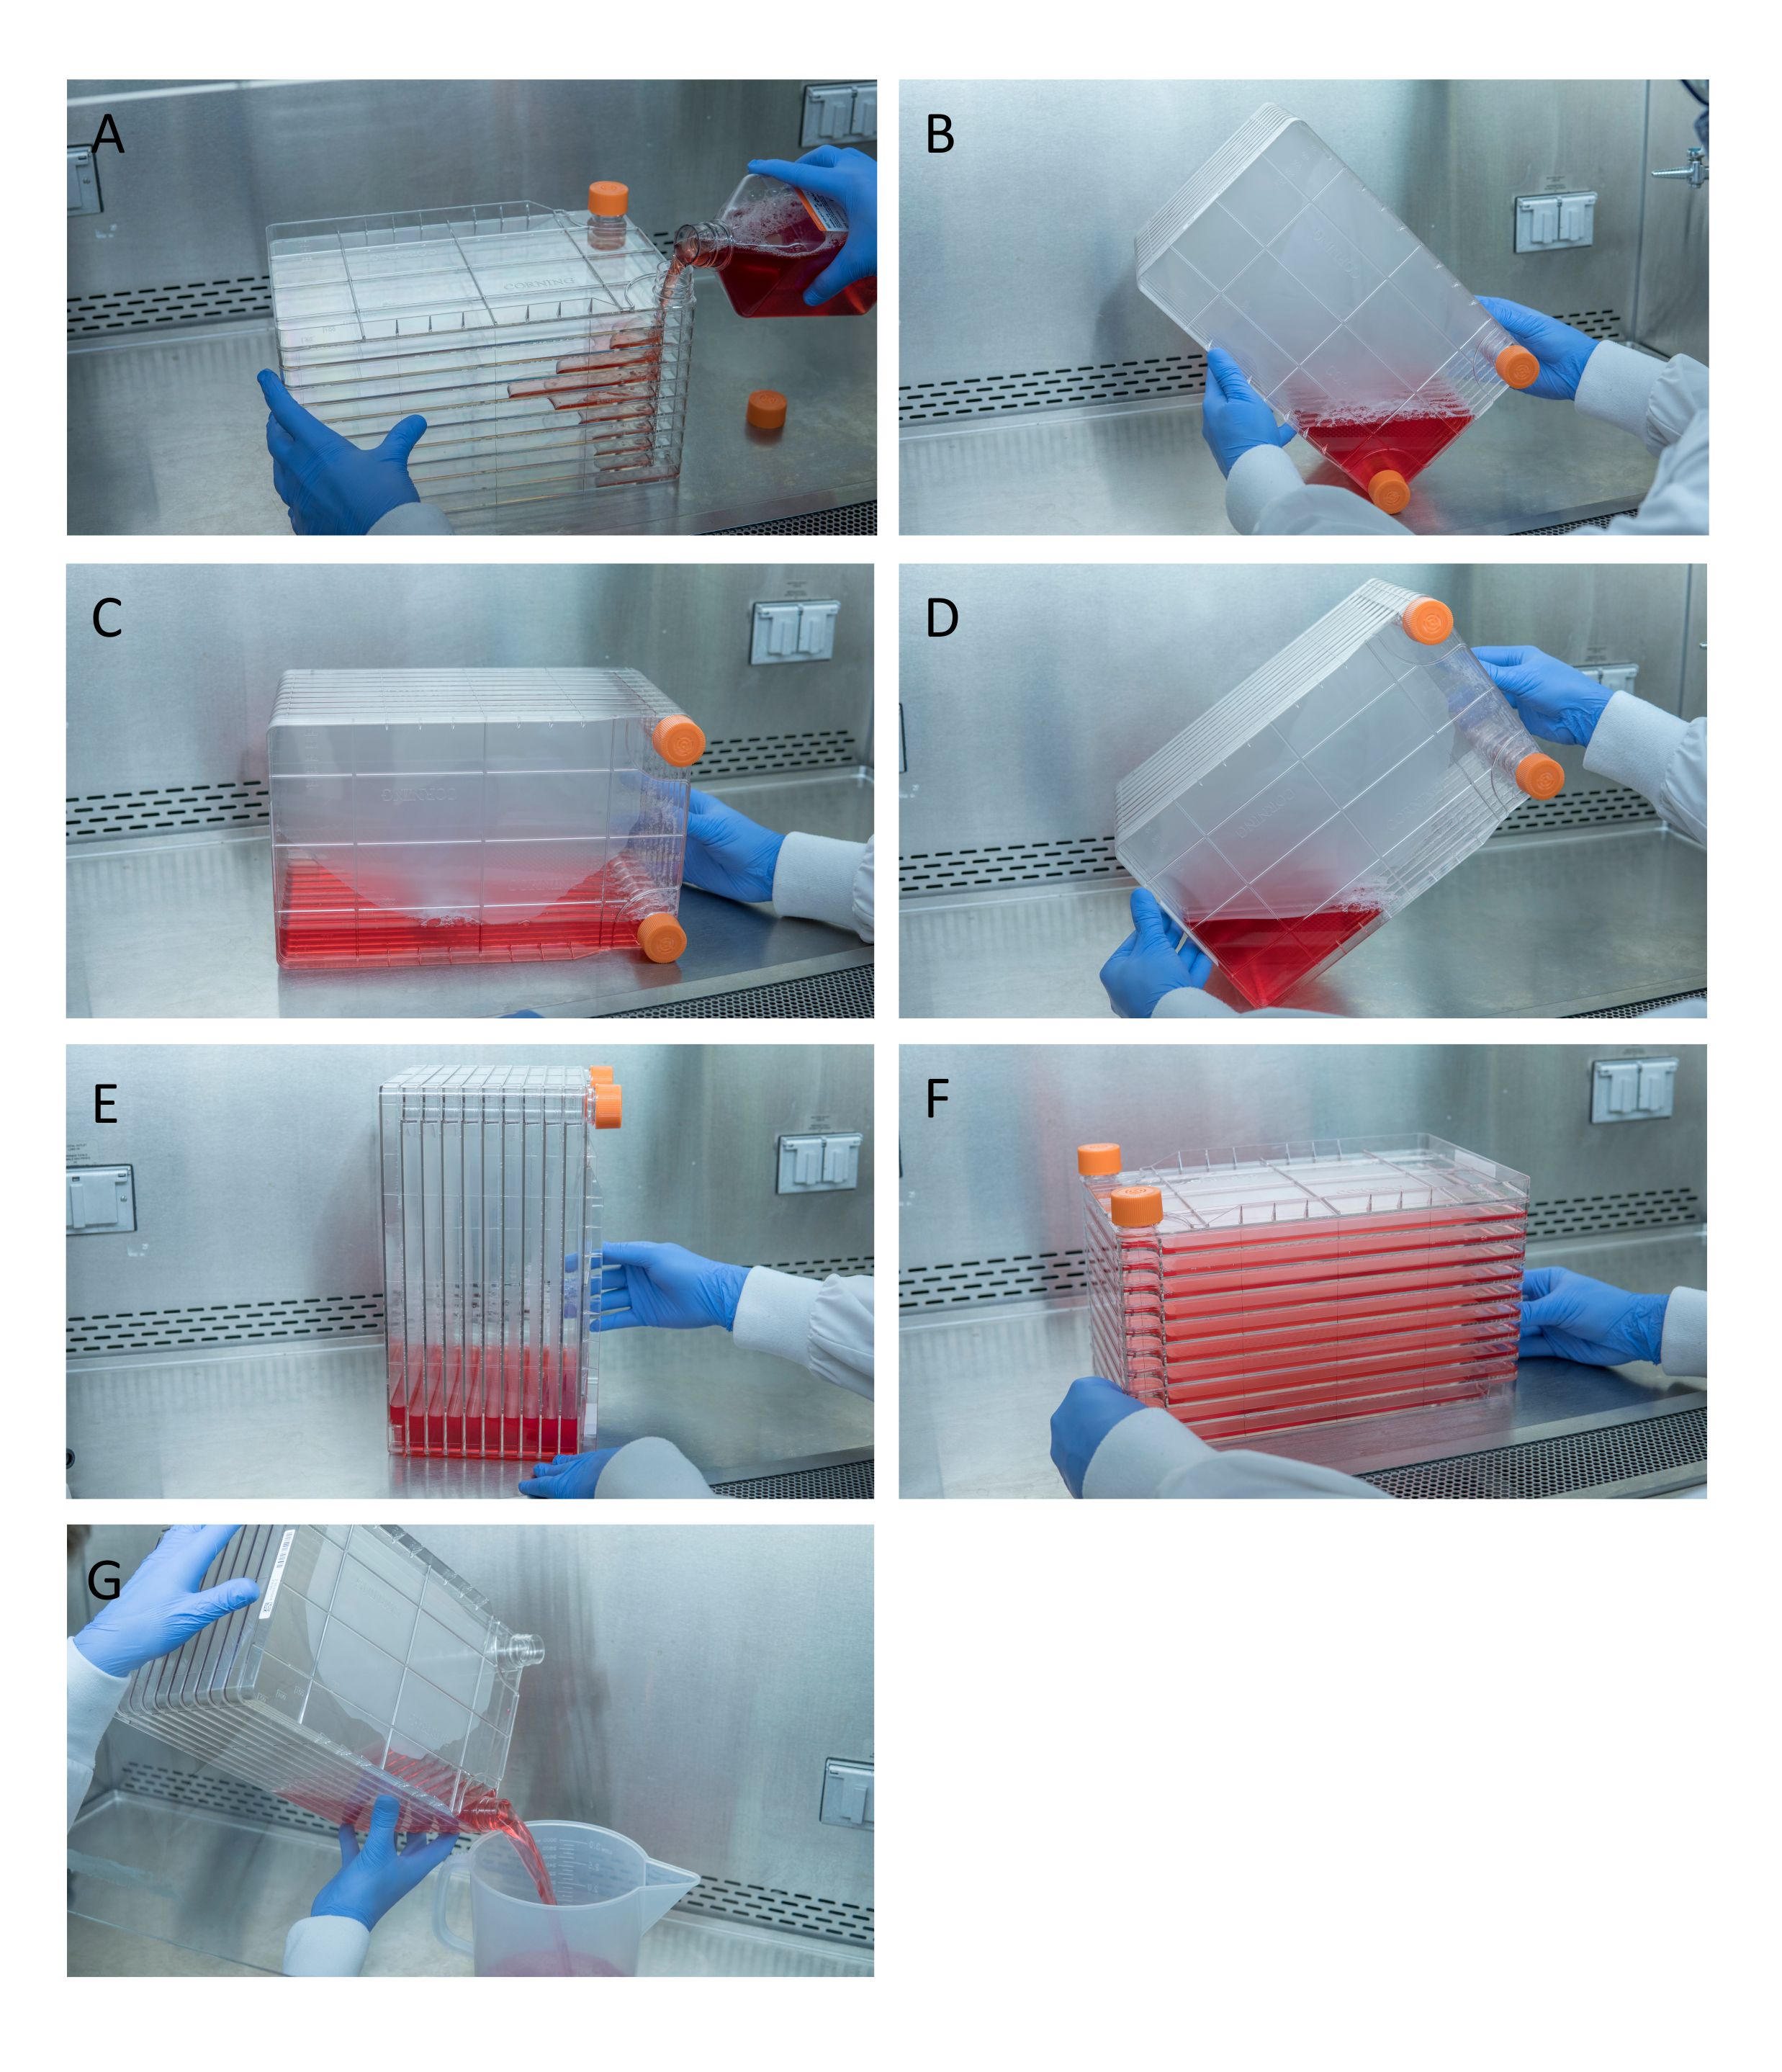
Figura 1: Movimentazione dello stack cellulare per la semina e la trasfezione delle cellule. Per la semina dello stack cellulare, iniziare rimuovendo uno dei tappi di ventilazione e versando 1 L di terreno completo di Dulbecco modificato (DMEM) preriscaldato con la quantità necessaria di cellule HEK293 (A). Distribuire uniformemente le cellule e il terreno stringendo entrambi i tappi di ventilazione, quindi raccogliere tutto il terreno nell'angolo dello stack cellulare con uno dei tappi e posizionarlo in quell'angolo (B), appoggiare lo stack cellulare su un lato (C) e ruotarlo poi di 90° (D) in modo che i porti di ventilazione siano rivolti verso l'alto (E). Abbassare delicatamente lo stack cellulare nella sua posizione orizzontale normale e verificare che tutte le camere dello stack siano completamente ricoperte di terreno (F). Durante la trasfezione, svitare entrambi i tappi di ventilazione e versare lentamente il vecchio terreno in un contenitore sterile per rifiuti, facendo attenzione a un flusso uniforme per non disturbare il monolayer cellulare (G).
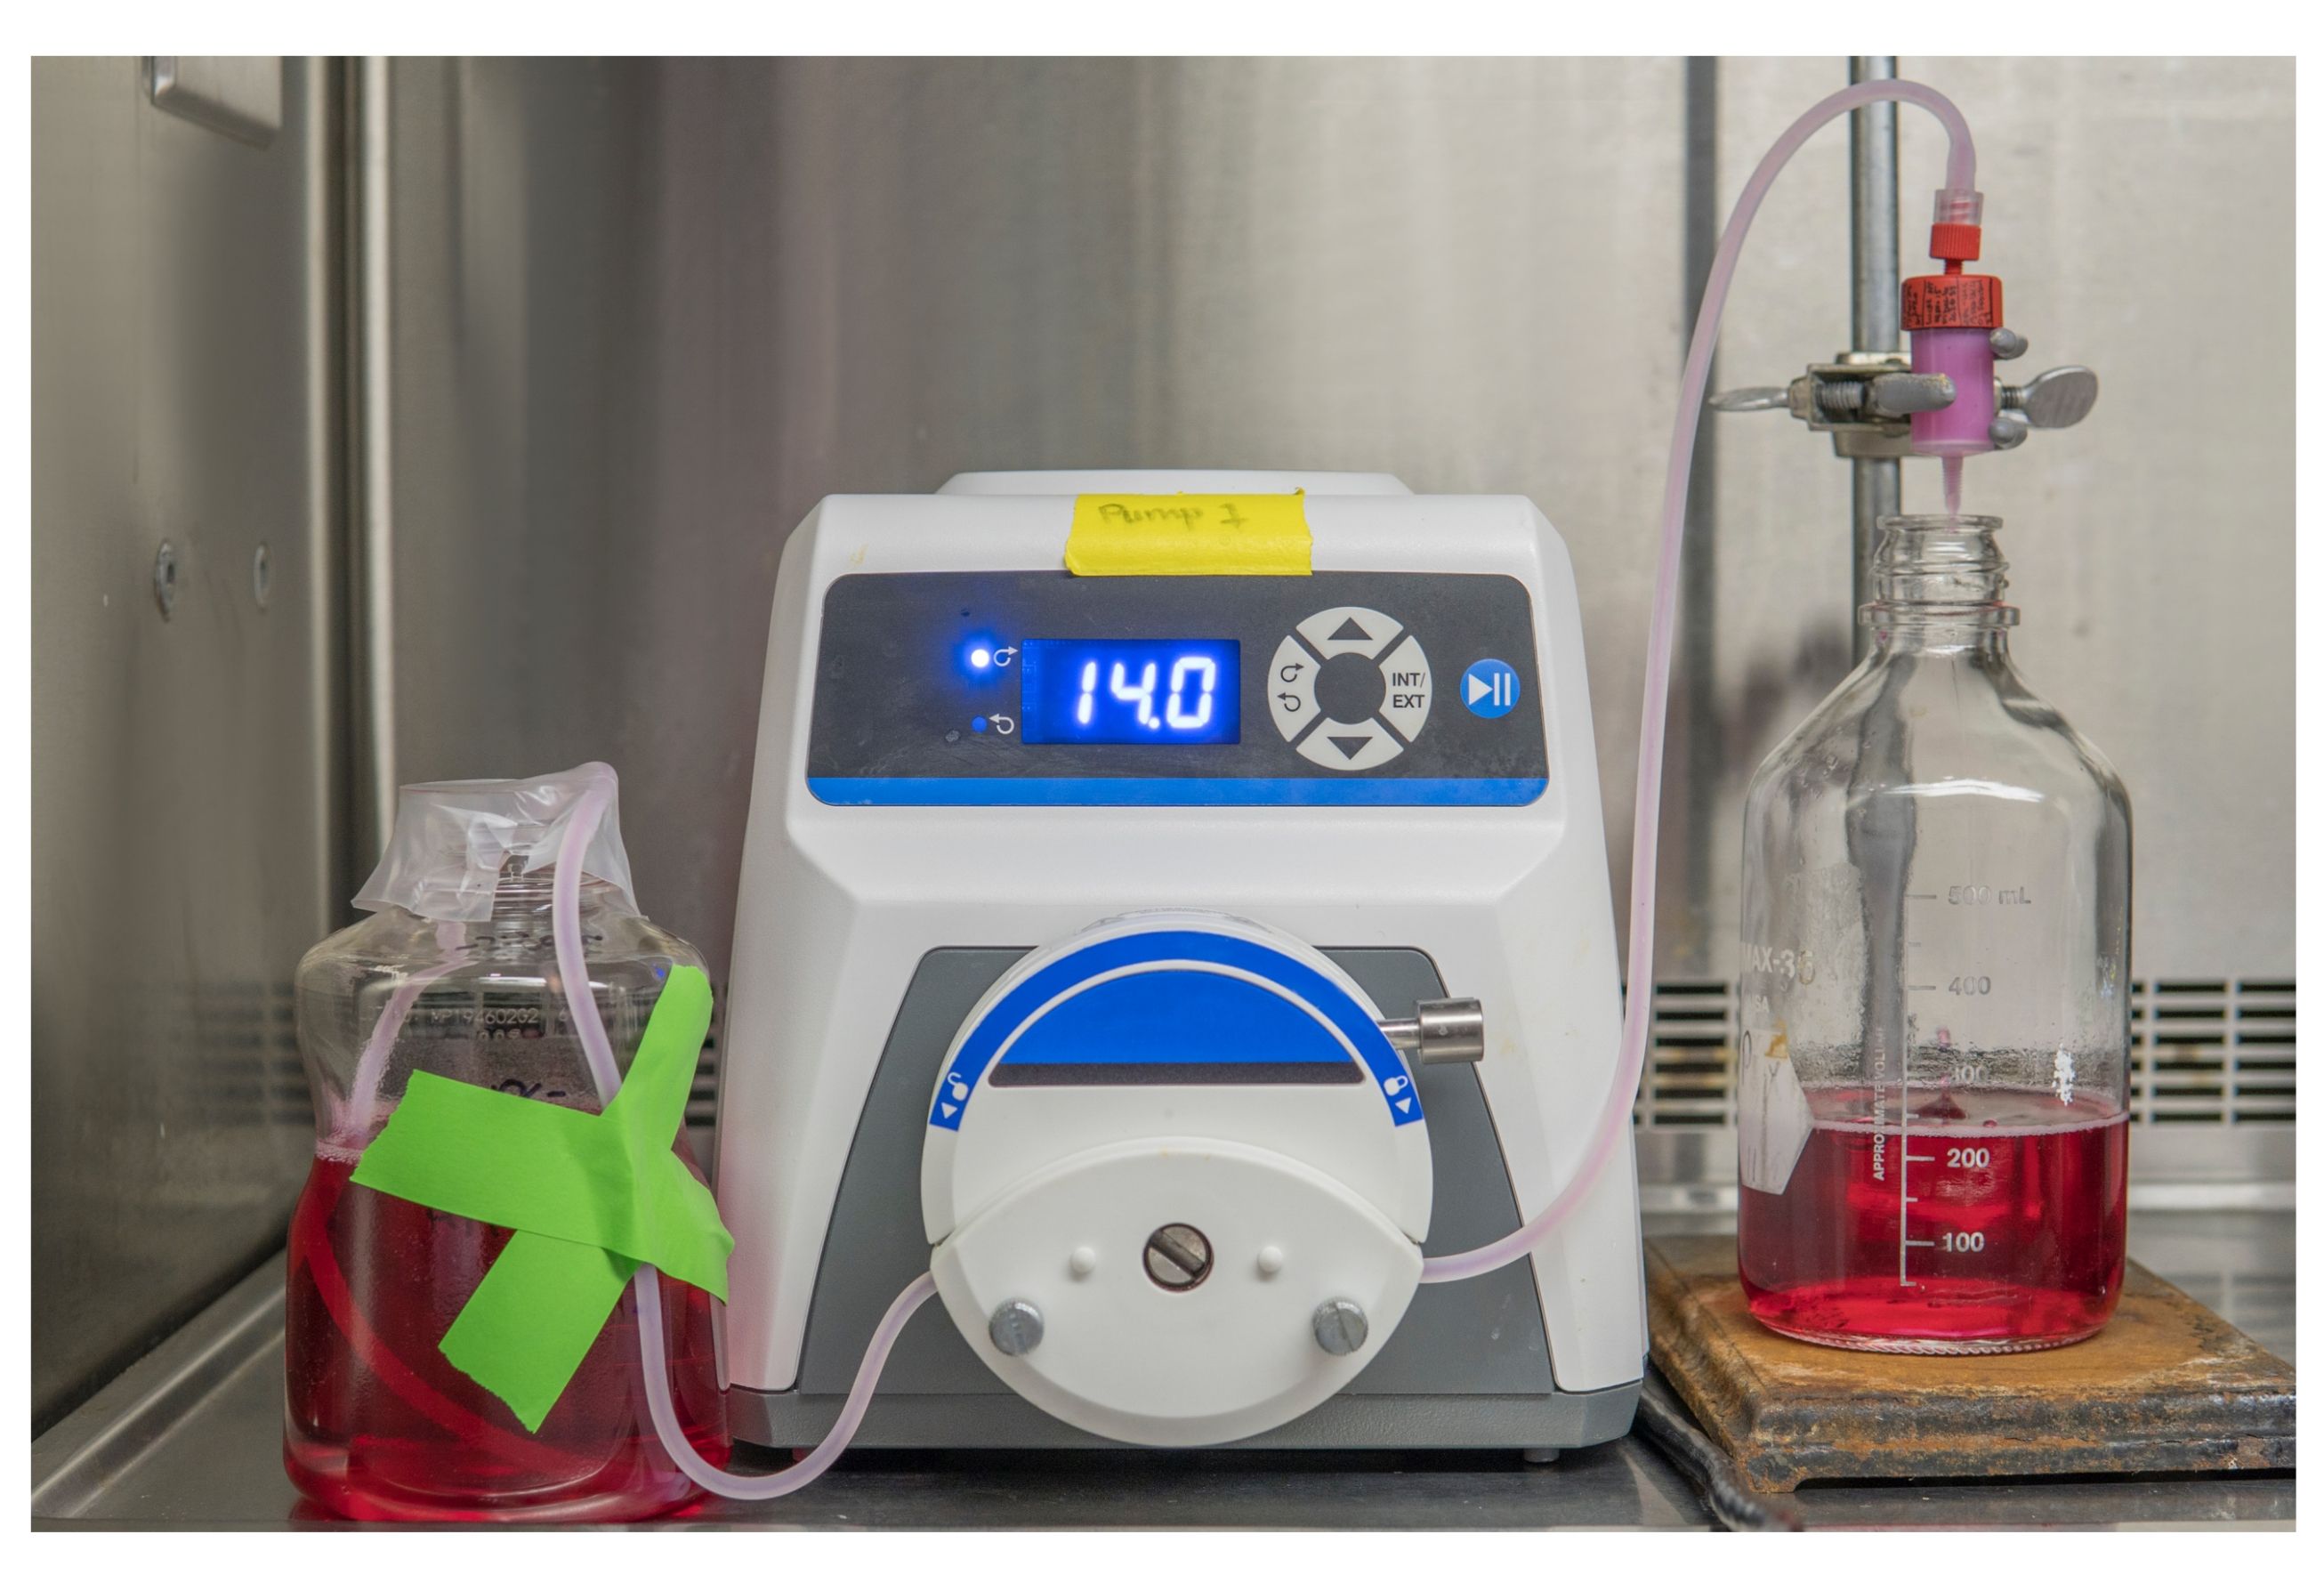
Figura 2: Configurazione della pompa peristaltica per la purificazione del virus adeno-associato (AAV). Collegare il tubo dal lisato grezzo, attraverso la pompa peristaltica, fino alla colonna con matrice di eparina.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Filtro da 0,22 μm | Millipore Sigma | S2GPU05RE | |
| Tripsina allo 0,25% | Fisher Scientific | SM2001C | |
| Stack cellulare da 10 camere | Corning | 3271 | |
| Flacone da 1 L in PETG | Thermo Fisher Scientific | 2019-1000 | |
| Piastre per colture cellulari | Greiner bio-one | 7000232 | Piastre da 15 cm |
| Provette coniche per colture | Thermo Fisher Scientific | 339650 | Provetta conica da 15 mL |
| Provette coniche per colture | Fisher Scientific | 14955240 | Provetta conica da 50 mL |
| Mezzo di coltura Dulbecco modificato (DMEM) con D-glucosio 1000 mg/L, L-glutammina | Cytiva Life Sciences | SH30022.01 | |
| Etilene | Greenfield | P016EA95 | Diluire l’alcol etilico (95% vol) al 20% per la sezione 3.7.4 |
| Suero bovino fetale (FBS) | Thermo Fisher Scientific | SH30396.03 | |
| Soluzioni saline equilibrate di Hank (HBSS) con Mg²⁺ e Ca²⁺ | Thermo Fisher Scientific | SH302268.02 | |
| Soluzioni saline equilibrate di Hank (HBSS) senza Mg²⁺ e Ca²⁺ | Thermo Fisher Scientific | SH30588.02 | |
| Cellule HEK293 | American Tissue Culture Collection | CRL-1573 | All’arrivo, scongelare le cellule e coltivarle come descritto nel protocollo del produttore. Una volta che le cellule sono state sottoposte a un numero minimo di passaggi e crescono regolarmente, congelarne una frazione in aliquote per uso futuro e conservarle in azoto liquido. Utilizzare sempre cellule con numero di passaggi inferiore a 30. Quando le cellule coltivate superano i 30 passaggi, si raccomanda di riavviare la coltura partendo dalle aliquote conservate |
| Colonna di solfato di eparina | Cytiva Life Sciences | 17040703 | |
| Cuscinetto di supporto per provette centrifuga ad alto volume | Corning | CLS431124 | Il cuscinetto di supporto deve essere utilizzato con le provette centrifuga ad alto volume a meno che il rotore della centrifuga non disponga di appositi cuscinetti a fondo conico |
| Provette centrifuga ad alto volume | Corning | CLS431123-6EA | Provette centrifuga da 500 mL |
| Provette microcentrifuga | Fisher Scientific | 05-408-129 | Provetta microcentrifuga da 1,5 mL, sterilizzare prima dell’uso |
| Acqua di grado molecolare | Cytiva Life Sciences | SH30538.03 | |
| Salesarcosina sodica N-lauroil | Sigma Aldrich | L5125 | ATTENZIONE. Indossare guanti |
| NaCl | Thermo Fisher Scientific | BP35810 | |
| Optimem, mezzo con siero ridotto | Thermo Fisher Scientific | 31985070 | |
| Pipette Pasteur | Fisher Scientific | 13-678-20D | Sterilizzare prima dell’uso |
| Soluzione salina tamponata al fosfato (10x) | Thermo Fisher Scientific | 70011044 | Diluire a 1x per l’uso sulle cellule |
| Soluzione di penicillina-streptomicina | Cytiva Life Sciences | SV30010 | |
| Plasmide pHelper | Progettazione ex novo o ottenuto da un deposito di plasmidi | NA | |
| Bacile per pipette | Thermo Fisher Scientific | 13-681-502 | Acquistare bacili sterili per pipette |
| Etere polietilenico tert-ottilfenilico (Triton X-100) | Thermo Fisher Scientific | 9002-93-1 | ATTENZIONE. Indossare guanti |
| Polietilenimina (PEI) | Polyscience | 24765-1 | Seguire le istruzioni del produttore per preparare una soluzione da 1 L. Filtrare con filtro da 0,22 μm e conservare a 4°C |
| Plasmide pTrangene | Progettazione ex novo o ottenuto da un deposito di plasmidi | NA | Deve contenere il poliA di SV40 nel genoma per essere compatibile con la titolazione AAV della sezione 5.0 |
| Tubulatura per pompa | Cole-Parmer | RK-96440-14 | Ottimizzare la lunghezza della tubulatura e il contenimento del virus nelle frazioni E1-E5 |
| Idrrossido di sodio (NaOH) | Thermo Fisher Scientific | SS266-4 | |
| Blu di tripano | Bio-Rad | 1450021 |
