Il video dimostra l'assemblaggio in vitro di nucleocapsidi specifici per il virus a partire da un complesso purificato di nucleoproteina-fosfoproteina privo di RNA, la loro purificazione mediante cromatografia di esclusione molecolare e la validazione dell'RNA virale a lunghezza intera all'interno delle particelle assemblate.
Articolo metodologico
Ricostituzione in vitro e purificazione di particelle simil-nucleocapside virali
12 visualizzazioni
⸱
30 settembre 2026
In questo articolo
Abstract
Protocollo
1. Clonaggio molecolare
NOTA: Per ottenere un plasmide di coespressione bicionico del virus respiratorio sinciziale (RSV) è stata utilizzata la clonazione indipendente dalla ligasi (LIC). La LIC è un metodo sviluppato all'inizio degli anni '90, che sfrutta l'attività 3’-5’ Exo della DNA polimerasi T4 per creare estremità sporgenti complementari tra vettore e frammento di DNA da inserire. I costrutti sono stati ottenuti utilizzando il DNA del vettore 2BT-10, che presenta un tag 10x His all'estremità N-terminale del frame di lettura aperto (ORF) (Figura 1).
- Eseguire la linearizzazione dei vettori LIC mediante digestione con SSPI.
- Combinare 10 μL di tampone SSPI 10X, 4 μL di enzima SSPI a una concentrazione di 5 U/μL, il volume equivalente di 5 μg di DNA da miniprep di vettore e ddH₂O sterile2O a 100 μL.
- Incubare il digestato per 3 ore a 37 °C.
- Eseguire la digestione su un gel di agarosio all'1,0% per l'estrazione del DNA vettoriale.
- Utilizzare un kit di estrazione da gel per eseguire l'estrazione e la purificazione. Sospendere il volume finale di DNA del vettore in 30 μL di ddH2O e conservarlo a -20 °C.
Preparare gli inserti di DNA per N1-391 e P1-126 utilizzando il primer diretto per N1-391, il primer inverso per N1-391, il primer diretto per P1-126 e il primer inverso per P1-126 (Tabella 1).
NOTA: È presente un'ampia sovrapposizione con il vettore linearizzato per garantire una temperatura di fusione compresa tra 55 °C e 60 °CPer il primer inverso, vi è un'overlap sufficiente con il filamento complementare inverso del vettore linearizzato per lo stesso motivo.
Tabella 1. Sequenze dei primer.
Primer Sequenza N1-391 in avanti 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ N1-391 inverso 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' P1-126 Senso diretto 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' P1-126 Inversa 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ - Eseguire l'amplificazione mediante reazione a catena della polimerasi (PCR) dell'inserto di DNA utilizzando le condizioni indicate in Tabella 2 e Tabella 3.
- Estrarre l'inserzione di DNA amplificato. Eseguire i prodotti PCR del passaggio precedente su un gel di agarosio all'1,0%, quindi estrarre e purificare le bande mediante estrazione da gel. Sospendere il volume finale di DNA estratto in 15 μL di ddH2O.
Tabella 2. Amplificazione PCR dei reagenti per l'inserzione del DNA.
Amplificazione PCR dell'inserto di DNA 15 μL Tampone di reazione per Pfu polimerasi 10x 3 μL Primer diretto (100 μM concentrazione 3 μL Primer inverso (100 μM concentrazione 15 μL Miscela di deossinucleotidi trifosfato (dNTP) a concentrazione 2,5 mM 6 μL Il DNA plasmidico contiene il gene di N o P (100 ng/ μL) 7 μL Dimetilsolfossido (DMSO) 3 μL Pfu polimerasi a 2,5 U/μL Volume da raggiungere 150 μL ddH₂O sterile2O Tabella 3. Programma termociclico per l'amplificazione PCR dell'inserto di DNA.
Amplificazione PCR dell'inserto di DNA Passaggio Tempo Temperatura Cicli Denaturazione 4 min. 95 ºC 1 Denaturazione 45 sec. 95 ºC 30 Ricottura 30 sec. 62 ºC Estensione* 90 sec. 72 ºC Estensione 10 min. 72 ºC 1 Mantenere ∞ 4 ºC 1 Il 150 μL la miscela può essere sottoposta a tre reazioni PCR separate (3 x 50μL). *Per la DNA polimerasi Pfu, la velocità raccomandata per la fase di allungamento è di 1 kb/min. In questo caso, sia la lunghezza del gene N1-391 che quella del gene P1-126 sono inferiori a 1,5 kb. Pertanto, per il passaggio di allungamento è stato utilizzato un tempo di 90 secondi. Trattamento del DNA vettore e del DNA inserto con la DNA polimerasi T4Tabella 4).
Tabella 4. Trattamento con DNA polimerasi T4
Trattamento con la polimerasi del DNA T4 10 x Tampone 2 μL DNA del vettore/inserzione (0,1 pmol di vettore o 0,2 pmol di inserzione) 5 μL dNTP* a 25 mM 2 μL DTT a 100 mM 1 μL T4 DNA polimerasi (qualificata LIC) 0.4 μL (1,25 U) ddH₂O sterile2O 9.6 μL *dGTP è stato utilizzato per il vettore e dCTP per il DNA inserto. NOTA: Il trattamento deve essere eseguito separatamente per il DNA vettore e per il DNA inserto.
- Incubare la miscela per 40 minuti a temperatura ambiente. Successivamente, inattivare il polimerasi per riscaldamento a 75 °C per 20 minuti. Conservare il miscuglio di reazione a -20 °C.
- Ibridizzare il vettore LIC e il vettore di inserzione.
- Impostare un controllo negativo con 2 μL di DNA del vettore LIC e 2 μL di ddH sterile2O.
- Combinare 2 μL di DNA di inserzione e 2 μL di DNA del vettore LIC dalle reazioni precedenti con la polimerasi T4 in una provetta da 0,2 mL.
- Eseguire la reazione di rinassociazione a temperatura ambiente per 10 minuti.
- Quenchare la reazione con 1.3 μL di acido etilendiamminotetracetico (EDTA) a una concentrazione di 25 mM.
- Trasformare la reazione in 100 μL di Escherichia coli Cellule competenti Top10 e seminale su una piastra selettiva contenente ampicillina.
- Identificare i costrutti positivi.
- Preparare la soluzione per la miniprep plasmidica. Questa operazione può essere eseguita mediante il prelievo di colonie e l'inoculo in brodo Luria (LB). Solitamente, sono sufficienti 3 colonie.
- Incubare la miscela tutta la notte a 37 °C.
- Centrifugare la miscela a 4.560 x g per 10 minuti e scartare il soprannatante.
- Risospendere i pellet in 250 μL di tampone P1 e preparare minipreparazioni di plasmidi utilizzando un kit per minipreparazione con centrifugazione.
- Eseguire un'analisi di digestione del prodotto di miniprep utilizzando AseI o altri enzimi di restrizione.
- Caricare i campioni su un gel di agarosio allo 0,8% ed eseguire l'elettroforesi del plasmide digerito. Analizzare il gel sotto una lampada a UV.
- Utilizzare un servizio di sequenziamento per convalidare la sequenza del prodotto positivo.
Ottenere l'inserzione di DNA per la coespressione.
- Eseguire una PCR per ottenere N1-391 e P1-126 utilizzando come stampi i costrutti 2BT-10 N1-391 e 2BT-10 P1-126 precedentemente ottenuti.
- Eseguire la prima PCR per ottenere N1-391 dal costrutto 2BT-10 N1-391 utilizzando le condizioni di PCR indicate in Tabella 2 e Tabella 3 con il primer senso N1-391 e il primer antisenso 5 ́-GTGAAGATCCTGGCTGATGCAATGCGGCGGCGCGCCGCGATCGCGGATCC-3' ́.
- Eseguire la seconda PCR per ottenere P1-126 dal costrutto 2BT-10 P1-126 utilizzando il primer diretto: 5’-CCGCCGCATTGCATCAGCCAGGATCTTCACTGCAGGACTCGAGTTCTAGA-3’ ́e il primer inverso P1-126 (utilizzare le condizioni di PCR indicate in Tabella 2 e Tabella 3).
- Infine, eseguire una PCR di sovrapposizione sui prodotti misti delle due precedenti reazioni PCR per unire N1-391 e P1-126. Utilizzare il primer diretto di N1-391 e il primer inverso di P1-126. Utilizzare le condizioni di PCR indicate in Tabella 5 e Tabella 6.
Tabella 5. Reagenti per la PCR di sovrapposizione.
PCR di sovrapposizione 15 μL Tampone di reazione per Pfu polimerasi 10 X 3 μL Primer diretto (100 μM) 3 μL Primer inverso (100 μM) 15 μL Miscela di dNTP (2,5 mM) 3 μL DNA dalla PCR del primo round che contiene il gene N1-391 (100 ng/μL ) 3 μL DNA dalla PCR del primo round che contiene il gene P1-126 (100 ng/μL ) 7 μL DMSO 3 μL Pfu polimerasi (2,5 U/μL) Volume da raggiungere 150 μL ddH₂O sterile2O Tabella 6. Programma termociclico per la PCR di sovrapposizione.
PCR di sovrapposizione Passaggio Tempo Temperatura Cicli Denaturazione 4 min. 95 °C 1 Denaturazione 45 sec. 95 °C 30 Ricottura 30 sec. 62 °C Estensione* 2 min. 72 °C Estensione 10 min. 72 °C 1 Mantenere ∞ 4 °C 1 Il 150 μL la miscela può essere sottoposta a tre reazioni PCR separate (3 x 50 μL). *Per la DNA polimerasi Pfu, la velocità raccomandata per la fase di allungamento è di 1 kb/min. In questo caso, la lunghezza totale dei geni N1-391 e P1-126 è inferiore a 2,0 kb. Pertanto, per il passaggio di allungamento sono stati utilizzati 2 minuti. - Unire il vettore e l'inserzione di DNA.
- Trattare il prodotto di PCR sovrapposta con la DNA polimerasi T4 seguendo il protocollo indicato al punto 1.3.
- Ibridizzare il vettore LIC e il prodotto PCR seguendo il protocollo del passaggio 1.4.
- Identificare i costrutti positivi seguendo il protocollo al punto 1.5.
2. Espressione e purificazione delle proteine
NOTA: Utilizzare E. coli per il costrutto bicistronico della coespressione di entrambe le proteine N e P. Coltivare le cellule a 37 °C, ma effettuare l'espressione a una temperatura ridotta (16 °C) per tutta la notte. Purificare i complessi proteici mediante una combinazione di cromatografia su colonna al cobalto, cromatografia a scambio ionico e cromatografia di esclusione molecolare (Figura 2).
- Utilizzare il ceppo E. coli BL21(DE3) per la produzione proteica. Coltivare 4 L di colture cellulari a 37 °C in mezzo LB (Luria Broth) fino a quando l'OD600 raggiunge 0,6.
- Ridurre la temperatura a 16 °C. Un'ora dopo, indurre l'espressione con 0,5 mM di Isopropil β-D-1-tiogalattopiranoside (IPTG) per tutta la notte.
- Centrifugare le cellule a 4.104 x g per 25 minuti, quindi scartare il soprannatante.
- Risospendere i pellet cellulari in 200 mL di buffer di lisi A (50 mM fosfato di sodio, pH 7,4, 500 mM NaCl, 5 mM imidazolo, 10% glicerolo e 0,2% NP40). Utilizzare 50 mL di buffer di lisi per risospendere i pellet cellulari provenienti da 1 L di coltura cellulare.
Lisare le cellule mediante sonificazione per 15 minuti, con impulsi di 3 secondi accesi e 3 secondi spenti. Successivamente, centrifugare le cellule a 37.888 x g per 40 minuti.
NOTA: Il protocollo può essere interrotto congelando le cellule prima della sonificazione in un congelatore a -80 °C.
- Caricare il soprannatante su una colonna a gravità al cobalto (diametro x lunghezza: 2,5 cm x 10 cm) contenente circa 10 mL di resina pre-equilibrata con 5-10 volumi di colonna (CV) di buffer di lisi.
- Lavare la colonna con 5 CV di buffer B (50 mM Tris-HCl pH 7,4, 1 M NaCl, 10% glicerolo e 5 mM imidazolo) e con 5 CV di buffer C (50 mM Tris-HCl pH 7,4, 500 mM NaCl, 10% glicerolo e 5 mM imidazolo).
- Eluire la proteina dalla resina utilizzando 2 CV di buffer D (50 mM Tris-HCl pH 7,4, 500 mM NaCl e 250 mM imidazolo).
- Diluire la proteina eluita 5 volte con buffer QA (50 mM Tris-HCl pH 8,0, 5% glicerolo) per la colonna Q.
- Lavare 5 mL di colonna Q con buffer QA per equilibrare la colonna, quindi caricare il campione diluito sulla colonna Q utilizzando una pompa peristaltica (ad esempio, Rabbit).
- Collegare la colonna Q al sistema HPLC insieme al buffer QA e al buffer QB (50 mM Tris-HCl pH 7,4, 1,5 M NaCl, 5% glicerolo). Impostare la portata a 1 mL/min.
- Eseguire il programma di "lavaggio della pompa" per lavare il sistema con buffer QB seguito da buffer QA (1-2 CV per ciascuno). Impostare la portata del sistema a 3 mL/min.
- Impostare UV1 a 280 nm e UV2 a 260 nm. Utilizzare una piastra a 96 pozzetti profondi per raccogliere le frazioni.
- Eluire le proteine utilizzando un gradiente a passi dell'agente di eluizione (buffer QB), applicando 3-4 CV per ogni concentrazione, aumentando la percentuale del 5% ogni volta, partendo dallo 0% di buffer QB. Il complesso proteico N0P eluirà al 15% di buffer QB.
- Una volta eluite tutte le proteine, lavare la colonna con buffer QB al 100% (2 CV).
- Isolare la proteina mediante filtrazione su gel con colonna Superdex 200 Increase 10/300 GL (diametro x lunghezza: 1,0 cm x 30 cm) equilibrata con buffer E (20 mM 4-(2-idrossietil)-1-piperazinaetansolfonico, o HEPES pH 7,4 e 200 mM NaCl).
- Analizzare le frazioni contenenti proteine mediante elettroforesi su gel di poliacrilammide in presenza di dodecilsolfato di sodio (SDS-PAGE).
3. Assemblaggio in vitro del NC specifico del virus
NOTA: L'assemblaggio in vitro del NC specifico per il virus respiratorio sinciziale (N:RNA) è stato eseguito incubando il complesso N0P preparato con oligonucleotidi di RNA. Successivamente, la cromatografia di esclusione molecolare (SEC) è stata utilizzata per separare il complesso assemblato da N0P e dall'eccesso di RNA (Figura 2).
- Mescolare e incubare il complesso N0P purificato con l'oligonucleotide di RNA in un rapporto molare di 1:1,5 a temperatura ambiente per 1 ora; solitamente, 1 mL del complesso proteico N0P con una concentrazione di 1 mg/mL è sufficiente per il passaggio successivo. Preparare un campione controllo contenente la stessa quantità di proteina N0P.
- Pre-equilibrare la colonna di filtrazione su gel Superdex 200 Increase 10/300 GL con il tampone E (20 mM HEPES, pH 7,4, 200 mM NaCl).
- Centrifugare il campione a 21.130 x g per 15 minuti, rimuovere qualsiasi precipitato e caricare il sopranatante sulla colonna di cromatografia a esclusione dimensionale (SEC).
- Confrontare le immagini della cromatografia a esclusione dimensionale (SEC) del campione di assemblaggio N:RNA e del campione controllo N0P, combinando il rapporto A260/A280 per identificare quali picchi corrispondono all'N-RNA assemblato, all'N0P e all'RNA libero.
- Raccogliere le frazioni del picco, eseguire l'elettroforesi su gel SDS-PAGE oppure preparare le griglie.
- Per l'assemblaggio del complesso N-RNA, raccogliere tutte le frazioni del picco N-RNA, eseguire l'estrazione dell'RNA ed analizzare su gel Urea-PAGE per verificare nuovamente la lunghezza dell'RNA specifico, che deve corrispondere a quello miscelato e incubato nel primo passaggio.
Risultati
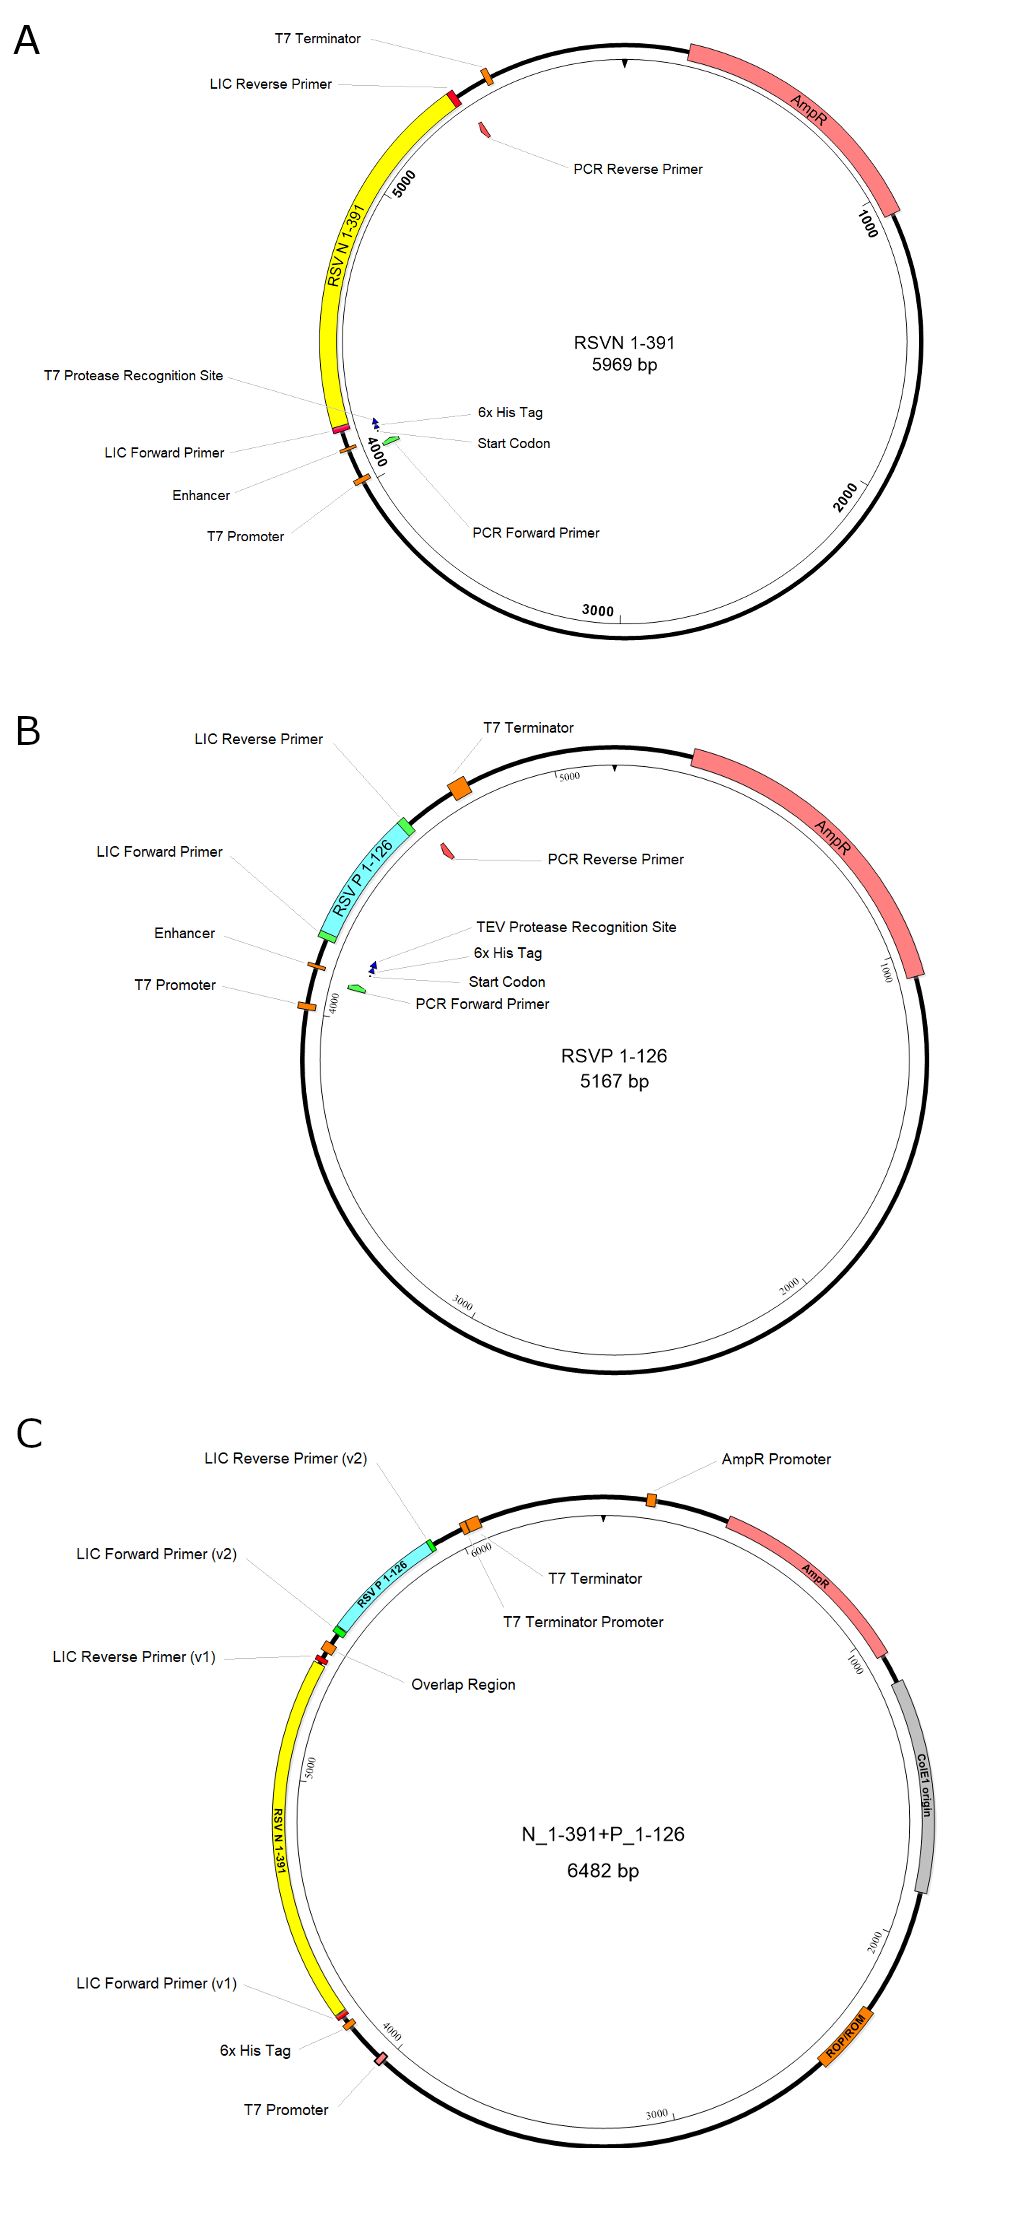
Figura 1. Illustrazione delle costruzioni plasmidiche. A. La costruzione del plasmide RSV N1-391; B. La costruzione del plasmide RSV P1-126; C. La costruzione bicistronica per la coespressione di N1-391 e P1-126. Il primo gene RSV N1-391, il secondo gene RSV P1-126, il gene di resistenza all'antibiotico (AmpR) e i promotori sono evidenziati rispettivamente con riquadri gialli, ciano, rosa e arancioni. In sintesi, gli inserti genici del RSV N1-391 e del RSV P1-126 vengono costruiti separatamente e poi assemblati.
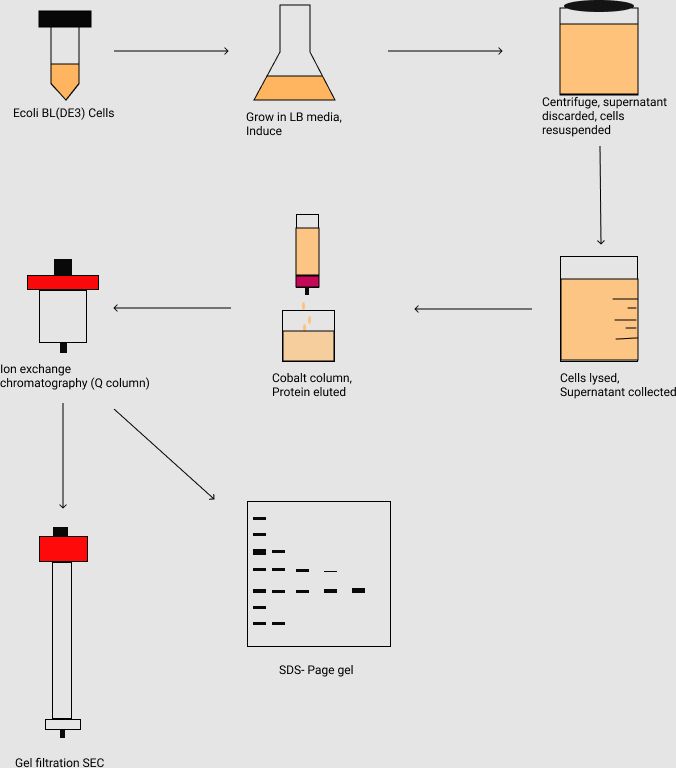
Figura 2. Diagramma di flusso della purificazione del complesso proteico N1-391P1-126. Illustra l'inoculo e la coltivazione su larga scala della cultura cellulare di E. coli, nonché la raccolta delle cellule mediante centrifugazione. Dopo la lisi cellulare, i campioni proteici vengono purificati mediante cromatografia ad affinità (ad esempio, colonna al Co2+), cromatografia a scambio ionico (ad esempio, colonna Q) e cromatografia di esclusione molecolare (SEC) su gel filtrante. I campioni proteici vengono successivamente analizzati mediante gel SDS-PAGE.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Agarosio | SIgma | A9539-500G | costruzione del costrutto mediante metodo LIC |
| Ampicillina sodica | GOLD BIOTECHNOLOGY | 5118.111317A | antibiotico per colture cellulari |
| AseI | NEB | R0526S | costruzione del costrutto mediante metodo LIC |
| Perle di agarosio al cobalto (alta densità) | Gold Bio | H-310-500 | per la purificazione di proteine con etichetta His |
| Bagno a secco digitale Corning LSE | CORNING | 6885-DB | riscaldamento del campione |
| dCTP | Invitrogen | 10217016 | costruzione del costrutto mediante metodo LIC |
| dGTP | Invitrogen | 10218014 | costruzione del costrutto mediante metodo LIC |
| Glicerolo | Sigma | G5516-4L | preparazione di soluzioni |
| HEPES | Sigma | H3375-100G | preparazione di soluzioni |
| HiTrap Q HP | Sigma | GE29-0513-25 | purificazione proteica |
| Imidazolo | Sigma | I5513-100G | preparazione di soluzioni |
| IPTG (Isopropil-beta-D-tiogalattopiranoside) | GOLD BIOTECHNOLOGY | 1116.071717A | induzione dell'espressione proteica |
| Provette per microcentrifuga | VWR | 47730-598 | per PCR |
| Processore ultrasonico Misonix Sonicator XL2020 | SpectraLab | MSX-XL-2020 | sonicatore per la lisi cellulare |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | agitatore per la coltivazione cellulare |
| Substituto Nonidet P 40 | Sigma | 74385-1L | preparazione di soluzioni |
| OneTaq DNA polimerasi | NEB | M0480L | PCR |
| Kit QIAquick per estrazione da gel | QIAGEN | 28706 | purificazione del DNA |
| SSPI-HF | NEB | R3132S | costruzione del costrutto mediante metodo LIC |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | purificazione proteica |
| T4 DNA polimerasi | Sigma | 70099-3 | costruzione del costrutto mediante metodo LIC |
| Centrifuga Thermo Scientific Sorvall RC 6 Plus | Fisher Scientific | 36-101-0816 | centrifuga, velocità massima 20.000 giri/min |
| Cloridrato di Trizma | Sigma | T3253-250G | preparazione di soluzioni |
