1. Preparazione dei liposomi
- Combinare le scorte di cloroformio di lipidi in rapporti appropriati per imitare la membrana mitocondriale esterna.
- Preparare 25 mg di miscela lipidica. Utilizziamo una miscela precedentemente stabilita di lipidi che imitano le membrane mitocondriali, costituita da un rapporto molare 48:28:10:10:4 di fosfatidilcolina (PC) dell'uovo di gallina, fosfatidiletanolammina (PE) dell'uovo di gallina, fosfatidil-inositolo (PI) del fegato bovino, 1,2-dioleoil-sn-glicero-3-fosfo-L-serina (DOPS) sintetico e 1',3'-bis[1,2-dioleoil-sn-glicero-3-fosfo]-glicerolo sintetico (TOCL). I calcoli di esempio sono riportati nella Tabella 1.
- Portare tutte le scorte lipidiche a temperatura ambiente prima dell'apertura in quanto ciò limiterà la condensa. Poiché la maggior parte dei laboratori non dispone di un modo preciso per misurare la concentrazione dei lipidi, l'acqua assorbita dallo stock di cloroformio cambierà la concentrazione dello stock lipidico e quindi il rapporto tra i lipidi utilizzati nel test.
- Poiché le scorte lipidiche sono disponibili in fiale di vetro, trasferire la quantità necessaria di lipidi in una fiala di vetro utilizzando una siringa da 1 ml. Aggiungere 2 mg di ditiotreitolo (DTT) al flaconcino per prevenire l'ossidazione dei lipidi. Lavorare rapidamente poiché l'evaporazione del cloroformio cambierà la concentrazione del lipide.
- Trasferire l'eventuale lipide rimanente in un flaconcino di vetro separato e inserirlo con un setto in PFTE. Aggiungere 2 mg di DTT al flaconcino, avvolgere con parafilm e conservare a -20 °C per prevenire l'ossidazione dei lipidi. Cercare di utilizzare i lipidi entro 3 mesi dal trasferimento nelle fiale. Per evitare la potenziale contaminazione delle scorte di cloroformio a causa del deflusso del marcatore, trasferire gli adesivi dalle fiale originali alle fiale di vetro piuttosto che etichettare con il pennarello.
- Evaporare il cloroformio sotto un flusso molto delicato di azoto mentre si gira continuamente a mano la fiala di vetro in una cappa aspirante, agendo essenzialmente come un rotovap manuale. Girare la fiala a una velocità costante (20-40 giri/min) a mano per mantenere i lipidi in movimento. L'obiettivo è quello di far evaporare tutto il cloroformio e ottenere un rivestimento uniforme di lipidi su tutta la fiala di vetro.
cautela: Il cloroformio è neurotossico e questo passaggio deve essere eseguito nella cappa aspirante.
- Collegare una pipetta Pasteur fresca al tubo di azoto. Non lasciare che i lipidi fuoriescano dal flaconcino o sulla pipetta Pasteur. Puntare la punta sul fondo del flaconcino in modo che l'aria rimbalzi sul fondo e spinga i lipidi verso l'alto verso il centro del flaconcino. Ottenere un rivestimento uniforme su tutta la fiala evitando qualsiasi accumulo negli angoli o vicino al tappo. L'intero processo dura circa 5 minuti.
- Man mano che la miscela si addensa in una "perla" di lipidi, guidarla al centro della fiala cambiando l'angolazione della fiala. Una volta che la perlina inizia a diventare più piccola, alzare leggermente il flusso di azoto per disperdere la perla, assicurandosi che nessuno dei lipidi fuoriesca dalla fiala.
- Rimuovere il cloroformio rimanente sotto vuoto.
- Mettere la fiala di vetro su un vuoto domestico o su una pompa per vuoto a membrana per 1 ora per rimuovere la maggior parte del cloroformio residuo. Questi aspirapolvere generalmente non sono abbastanza forti da rimuovere tutto il cloroformio, ma possono tollerare piccole quantità di solvente meglio dei vuoti rotanti.
- Mettere il flaconcino sotto vuoto (<1 mTorr) per 12-16 ore per rimuovere tutto il cloroformio residuo. Assicurati di evitare di urtare la fiala durante questo processo.
- Risospendere i lipidi in 1,25 mL di tampone liposomico (50 mM HEPES KOH pH 7,5, glicerolo 15%, 1 mM DTT). Iniziando con 25 mg di lipidi, questo si traduce in una concentrazione di 20 mg/mL. Risospendere completamente i lipidi senza pezzi visibili. Se i lipidi si accumulano nell'angolo della fiala, questo può essere un processo lungo.
- Agitare energicamente la fiala fino a quando il campione non è liscio come il latte. Scopriamo che se l'evaporazione del cloroformio è stata eseguita correttamente la sera prima, questo processo richiede circa 5-10 minuti.
- Per garantire la completa risospensione dei lipidi, ruotare su una ruota a temperatura ambiente per 3 ore a ~80 giri/min. Rimuovere la fiala dalla ruota una volta ogni ora per 1 minuto di vortice per garantire una miscelazione uniforme.
- Trasferire accuratamente i lipidi in una provetta da microcentrifuga pulita da 1,5 mL. Eseguire 5 cicli di congelamento-scongelamento utilizzando azoto liquido per congelare e un blocco termico a 30 °C per scongelare. Questo passaggio aiuta a convertire le vescicole multilamellari in vescicole unilamellari.
- Estrudere i lipidi.
- Durante i cicli di gelo-disgelo, preparare il mini-estrusore. Assemblare il mini-estrusore con supporti filtranti da 10 mm e una membrana in policarbonato della dimensione dei pori desiderata (usiamo 200 nm). La dimensione del filtro influenzerà la dimensione del liposoma, che influenzerà la concentrazione di proteine necessarie per la ricostituzione (Passaggio 2.3).
- Posizionare il mini-estrusore su una piastra calda e portare la temperatura dell'estrusore a 60 °C.
- Aspirare i lipidi in una siringa di vetro a tenuta di gas da 1 ml e posizionarli con cura in un'estremità del mini-estrusore. Posizionare la siringa vuota a tenuta di gas nell'altro lato del mini-estrusore. Lasciare che i lipidi si equilibrino alla temperatura di supporto dell'estrusore per 5-10 minuti.
- Trasferire i lipidi nella siringa alternata spingendo delicatamente lo stantuffo della siringa riempita. Spingere la soluzione dalla siringa alternativa alla siringa originale. Ripeti questo processo avanti e indietro 15 volte, in modo che al passaggio 15i lipidi finiscano nella siringa alternata. Monitorare il volume in ogni passaggio per assicurarsi che non ci siano perdite.
- Preparare aliquote monouso dei lipidi, congelare in azoto liquido e conservare a -80 °C. I liposomi sono stabili a -80 °C per diversi mesi. Le ricostituzioni richiedono 10 μL di liposomi alla volta (Passaggio 2.3.4), quindi è conveniente preparare aliquote da 10 μL o 20 μL.
2. Ricostituzione della proteina Msp1 e del modello TA
- Preparare il tampone di ricostituzione: 50 mM HEPES pH 7,5, 200 mM di acetato di potassio, 7 mM di acetato di magnesio, 2 mM di DTT, 10% di saccarosio, 0,01% di sodio azide, 0,2-0,8% di Deoxy Big Chaps (DBC).
- Ottimizza le condizioni di ricostituzione per il nuovo lotto di liposomi. La concentrazione di DBC e biosfere necessarie per una ricostituzione ottimale varia a seconda del lotto di liposomi utilizzato. Per limitare la variabilità da preparazione a preparazione, utilizzare lo stesso lotto di DBC per tutti gli esperimenti. Quando si modificano molti DBC, ripetere il processo di ottimizzazione.
- Impostare una serie di ricostituzioni con diverse concentrazioni di DBC (0,2% - 0,8%) e biosfere (25 mg - 100 mg) ogni volta che viene preparato un nuovo lotto di liposomi. È importante non far scendere la DBC al di sotto della concentrazione micellare critica (CMC) di ~0,12%. Una volta ottimizzate le condizioni, si consiglia di raccogliere tutti i dati utilizzando le stesse condizioni di preparazione e ricostituzione dei liposomi.
- Valutare l'efficacia delle varie condizioni di ricostituzione utilizzando il saggio di estrazione descritto nella fase 3.
- Preparare le biosfere a una concentrazione finale di 250 mg/mL.
- Pesare 2,7 g di biosfere essiccate e risospendere in una provetta da centrifuga da 50 ml di metanolo al 100% (circa 45 ml) per bagnare le microsfere. Inizialmente bagnare le biosfere in metanolo per evitare che l'aria rimanga intrappolata nei pori delle perle. Una volta nel metanolo, mantieni le biosfere bagnate poiché l'aria intrappolata dalle biosfere altererà la loro capacità di assorbire il detergente.
- Rimuovere il metanolo lavando le perle 8 volte con circa 45 ml di acqua ultrapura (18,2 mΩ), di seguito denominate ddH2O. Perle in pellet centrifugando a 3.200 x g per 1 minuto. Decantare il liquido e risospendere in ddH2O.
- Dopo il lavaggio, risospendere in 10 ml di ddH2O con azoturo di sodio allo 0,02% e conservare a 4 °C. Le Biobeads possono essere conservate a 4 °C per diversi mesi. Questo stock è di 250 mg/mL in quanto si presume che ~0,2 g vengano persi durante le fasi di lavaggio.
- Calcola la dimensione del liposoma e il numero desiderato di molecole di proteina TA e Msp1 per liposoma. Questo determinerà la concentrazione di Msp1 e delle proteine TA necessarie per la ricostituzione.
- Innanzitutto, calcola il numero di molecole lipidiche per liposoma unilamellare (Ntotale) utilizzando l'equazione
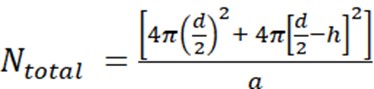
dove d è il diametro del liposoma, h è lo spessore del doppio strato e a è l'area del gruppo lipidico della testa.
- Misurare il diametro del liposoma mediante DLS. Nel nostro esempio, è stato ottenuto un valore di 70 nm per il diametro del liposoma (d).
- Utilizzare un valore di 5 nm per h e 0,71 nm2 per a, che è la dimensione del gruppo di testa per la fosfatidilcolina. In questa particolare situazione, Ntotale è 37.610.
- Quindi, calcola la concentrazione molare del lipide MLipid utilizzando il peso molecolare medio dei lipidi nella miscela. In questo esempio, la concentrazione di lipidi è di 20 mg/mL (Passaggio 1.4) e il peso molecolare medio dei lipidi è di 810 g/mol (Tabella 1). Ciò si traduce in un valore di 0,0247 M per MLipid.
- Quindi, calcola la concentrazione molare dei liposomi, M Liposome, utilizzando l'equazione
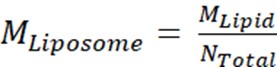
dove MLipide è la concentrazione molare di lipidi del passaggio 2.3.2 e Ntotale è il numero totale di lipidi per liposoma calcolato nel passaggio 2.3.1. In questo esempio, la concentrazione stock di 20 mg/mL di liposomi è di circa 660 nM.
- Calcolare la quantità di proteine Msp1 e TA necessaria per una reazione di ricostituzione di 100 μL.
nota: La concentrazione finale di lipidi nella ricostituzione è di 2 mg/mL, che è una diluizione 10x dello stock liposomiale. Questo dà una concentrazione finale di liposomi di 66 nM. La concentrazione finale di Msp1 è di 792 nM, che dà una media di 12 copie totali (2 esameri funzionali) per liposoma. La concentrazione finale della proteina TA è di 660 nM, che dà una media di 10 copie per liposoma.
- In una provetta per PCR, mescolare insieme Msp1 purificato, proteina TA e liposomi nel tampone di ricostituzione. L'ordine di aggiunta è l'ultimo tampone, proteine e liposomi. Il volume totale è di 100 μl. Lasciare riposare la miscela sul ghiaccio per 10 minuti. Purifica le proteine Msp1 e TA.
- Utilizzare la proteina modello TA ben caratterizzata His-Flag-Sumo-Sec22 come substrato di controllo positivo quando si stabilisce il test per la prima volta. Questo costrutto ha un tag His-tag per una facile purificazione, un tag 3x-Flag per il rilevamento mediante western blot, un dominio Sumo per una maggiore solubilità e il TMD della proteina ER-TA Sec22 per la ricostituzione e il riconoscimento da parte di Msp1.
- Assicurarsi che le soluzioni madre di Msp1 e della proteina TA siano di circa 100 μM per ridurre al minimo l'effetto dell'N-dodecil β-D-maltoside (DDM) dalla purificazione della proteina sulla ricostituzione. L'Msp1 purificato è in 20 mM HEPES pH 7,5, 100 mM di cloruro di sodio, 0,1 mM di Tris(2-carbossietil)fosfina cloridrato (TCEP), 0,05% di DDM, mentre la proteina TA purificata è in 50 mM di Tris pH 7,4, 150 mM di cloruro di sodio, 10 mM di cloruro di magnesio, 5 mM di β-mercaptoetanolo, 10% glicerolo, 0,1% DDM. Le soluzioni stock di circa 100 μM di proteina TA e monomero Msp1 assicurano che questi componenti costituiscano fino < 5% del volume finale di ricostituzione, con conseguente diluizione del DDM al di sotto della CMC.
- Aggiungere la quantità desiderata di biobeads al campione per rimuovere il detergente.
- Tagliare la punta di una punta per pipetta p200 a circa 1/8di pollice di diametro in modo che le perle possano passare attraverso la punta. Agitare accuratamente la provetta delle biosfere per ottenere una miscela uniforme e rimuovere rapidamente il coperchio e pipettare il volume prima che le biosfere si depositino. Trasferire le biosfere in una provetta per PCR vuota.
- Quando la ricostituzione ha terminato la sua incubazione di 10 minuti sul ghiaccio, utilizzare un puntale di pipetta non tagliato per rimuovere tutto il liquido dalle biosfere. Quindi trasferire la ricostituzione da 100 μl nella provetta con le biosfere. Questo deve essere fatto rapidamente in modo che le biosfere non intrappolino l'aria, il che farà galleggiare le perle.
- Lasciare che la ricostituzione ruoti su una ruota a ~80 giri/min per 16 ore a 4 °C.
- Rimuovere il materiale ricostituito dalle biosfere. Fai un giro veloce in un picofuge per pellettare le biosfere, quindi usa una punta di pipetta non tagliata per trasferire il materiale ricostituito in una provetta PCR pulita. Ripetere questo processo 1-2 volte fino a quando non sono rimaste biosfere nel campione. Mantieni la ricostituzione sul ghiaccio.
- Pre-cleared del materiale ricostituito per rimuovere tutte le proteine che non sono riuscite a ricostituirsi nei liposomi.
- Preparare il tampone di estrazione: 50 mM HEPES pH 7,5, 200 mM di acetato di potassio, 7 mM di acetato di magnesio, 2 mM DTT, 100 nM di cloruro di calcio.
- Equilibrare le colonne di centrifuga del glutatione con il tampone di estrazione secondo le indicazioni del produttore. In genere si tratta di 3 cicli di lavaggio con 400 μL di tampone e quindi di centrifugazione a 700 x g per 2 minuti a temperatura ambiente per rimuovere il tampone.
- Aggiungere 5 μM di ciascun chaperone (GST-SGTA e GST-Calmodulina) al materiale ricostituito. Questi chaperoni si legheranno al TMD di tutte le proteine che non sono riuscite a ricostituirsi nei liposomi. La purificazione degli chaperoni è stata descritta in precedenza.
nota: Questi chaperoni sono disponibili in commercio, ma preferiamo purificarli internamente per controllare i costi e la qualità. Entrambe le proteine sono in 20 mM Tris pH 7,5, 100 mM di cloruro di sodio e 0,1 mM di TCEP e hanno una concentrazione stock di circa 160 μM. SGTA riconosce i substrati con un TMD altamente idrofobico mentre la calmodulina lega i TMD con idrofobicità moderata. Insieme, questo cocktail chaperone è in grado di riconoscere un'ampia gamma di substrati.
- Aggiungere 100 μl di tampone di estrazione al materiale ricostituito, portando il volume fino a 200 μl. Aggiungerlo alle colonne di centrifugazione bilanciate del glutatione. Si noti che le colonne di spin del glutatione forniscono il massimo recupero del campione quando il volume di pre-schiaritura è di 200 – 400 μL.
- Collegare le colonne di centrifuga e ruotarle a ~80 giri/min a 4 °C per 30 minuti per consentire agli chaperoni di legarsi alla resina.
- Centrifugare le colonne a 700 x g per 2 minuti a temperatura ambiente. Il flusso è costituito da materiale pre-cleared che è impoverito di proteine aggregate. Mantenere il materiale sul ghiaccio e procedere direttamente con il saggio di estrazione.
3. Saggio di estrazione
- Preparare le provette per l'analisi SDS PAGE. Ogni reazione avrà 4 tubi: INPUT (I), FLOW THROUGH (FT), WASH (W) ed ELUTE (E).
- Aggiungere 45 μL di campione ddH2O alla provetta INPUT, 40 μL di ddH2O alla provetta FLOW THROUGH e 0 μL alle provette WASH ed ELUTE .
nota: Il miglior rapporto segnale/rumore in questo test si ottiene quando i campioni WASH ed ELUTE sono concentrati 5 volte rispetto ai campioni INPUT e FLOW THROUGH. A causa delle diluizioni durante il saggio, ciò richiede il prelievo di 5 μL di campione per il campione INPUT, 10 μL di campione per il campione FLOW THROUGH e 50 μL di campione per i campioni WASH ed ELUTE.
- Aggiungere 16,6 μl di tampone di caricamento SDS PAGE 4x a ciascuna provetta. Il volume totale di ciascun campione è di 50 μl prima del tampone di caricamento SDS PAGE. Il volume finale è di 66,6 μl (50 μl di campione + 16,6 μl di 4x SDS PAGE Loading Buffer).
- Assemblare il saggio di estrazione.
- Preparare la reazione di estrazione contenente 60 μL di proteoliposomi pre-chiariti, 5 μM di GST-SGTA, 5 μM di GST-Calmodulina e 2 mM di ATP. Combinare tutti i reagenti tranne l'ATP, che viene utilizzato per avviare la reazione. Portare a un volume finale di 200 μl con il tampone di estrazione.
nota: Poiché per ogni saggio di estrazione vengono utilizzati 60 μl di campione, è possibile utilizzare una ricostituzione per tre diversi test di estrazione. Eseguire controlli positivi e negativi (+ATP e -ATP) su materiale proveniente dalla stessa ricostituzione.
- Saggio di estrazione pre-riscaldato in blocco termico a 30 °C per 2 minuti.
- Avviare il saggio di estrazione aggiungendo ATP alla concentrazione finale di 2 mM e avviare il timer.
- Fai un giro di 5 secondi in un picofuge per mescolare l'ATP nella reazione. Incubare la reazione a 30 °C per 30 minuti.
- Durante l'incubazione, prelevare 5 μL della reazione e aggiungerli alla provetta INPUT. La tempistica è flessibile.
- Durante questo periodo di incubazione, equilibrare una colonna di centrifuga del glutatione per ciascun campione nel saggio di estrazione.
- Eseguire il pull-down sugli chaperoni per isolare il materiale estratto.
- Una volta terminata l'incubazione di 30 minuti, aggiungere 200 μl di tampone di estrazione alla provetta per portare il volume totale a 400 μl. Aggiungere alla resina di glutatione bilanciata e lasciare legare sulla ruota a 4° C per 30 minuti.
- Centrifugare le colonne a 700 x g per 2 minuti a temperatura ambiente per raccogliere il flusso. Prelevare 10 μl per la provetta FLOW THROUGH. Questo campione contiene substrati che sono ancora integrati nel doppio strato lipidico.
- Lavare la resina due volte con 400 μL di tampone di estrazione, scartando il flusso attraverso. Al terzo lavaggio, mantenere il flusso e prelevare 50 μl per la provetta WASH.
- Preparare 5 mL di tampone di eluizione aggiungendo glutatione ridotto a una concentrazione finale di 5 mM nel tampone di estrazione. Prepara questo tampone fresco ogni volta.
- Aggiungere 200 μl di tampone di eluizione alla colonna di rotazione. Incubare a temperatura ambiente per 5 minuti. Centrifugare a 700 x g per 2 minuti a temperatura ambiente per eluire. Mantieni il flusso. Ripetere il processo una seconda volta in modo che il volume totale di eluizione sia di 400 μl.
- Prelevare 50 μl di campione dal campione di eluizione e aggiungerlo alla provetta di ELUTE.
| lipide | Mole % | Mw | Media MW | μmol in 25 mg | mg in 25 mg | Stock di cloro (mg/mL) | μL per 25 mg |
| PC | 48% | 770 | 369,6 | Ore 14.82 | 11.41 | 25 | 456,4 |
| Pe | 28% | 746 | 208,88 | 8.64 | Ore 6.45 | 25 | 258,0 |
| pi greco | 10% | 902 | 90,2 | 3.09 | 2.78 | 10 | 278,5 |
| DOPS | 10% | 810 | 81 | 3.09 | 2.50 | 10 | 250,1 |
| TOCL | 4% | Anno 1502 | 60,08 | 1.23 | 1,85 | 25 | 74,2 |
| Conc. Corr Media MW | 809.76 |
| μmol in 25 mg | 30.87 |
Tabella 1: Calcoli di esempio per la preparazione dei liposomi. Gli obiettivi principali di questa tabella sono calcolare il peso molecolare medio corretto per la concentrazione della miscela lipidica e il volume di ciascuna riserva lipidica necessaria per produrre i liposomi. I MW e la concentrazione delle scorte provengono dalle etichette dei prodotti. I lipidi e la % di mole sono scelti dall'utente.
