1. Preparazione del terreno e della soluzione colorante
- Preparazione del terreno completo: terreno del Roswell Park Memorial Institute (RPMI) con 2 mM di glutammina, 100 U/mL di penicillina/streptomicina, 50 μM di beta-mercaptoetanolo e 10% in volume/volume (v/v) di siero fetale bovino (FBS)
- Preparazione del tampone di colorazione: soluzione salina tamponata con fosfato senza Ca2+/Mg2+ (PBS) con albumina sierica bovina (BSA) all'1% in peso/volume (p/v) e sale disodico dell'acido etilendiamminotetraacetico 2 mM (EDTA)
2. Trattamento dei topi
- Prime topi femmina di Balb/c di 7-8 settimane mediante iniezione intramuscolare (i.m.) nel quadricipite del virus dell'immunodeficienza umana (HIV)-1-gag-expressing-chimpanzee adenovirale vettore (ChAd3-gag) con una dose di10-7 particelle virali.
- A 1-4 mesi dopo l'adescamento, potenziare una volta i topi con l'iniezione i.m. di HIV-1-gag-esprimo virus vaccinia Ankara modificato (MVA-gag) con una dose di 106 unità formanti placche.
- Al giorno 3 dopo il boost, sacrificare i topi potenziati per lussazione cervicale e analizzarli in parallelo con i topi non trattati.
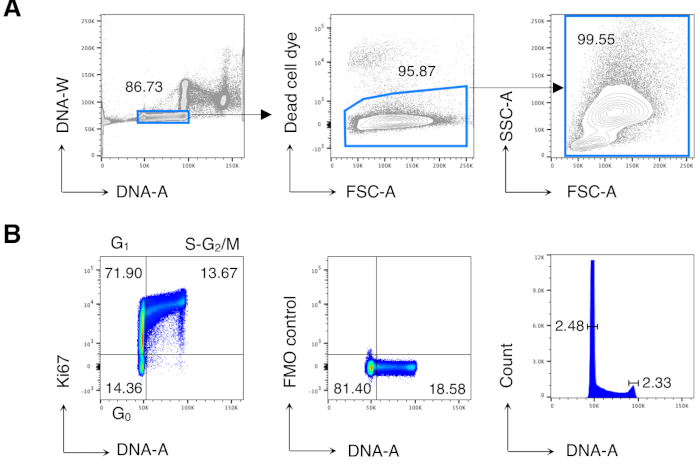
- Prelevare i linfonodi (LN) drenanti i quadricipiti (iliaco, popliteo e inguinale) e la milza da topi potenziati e non trattati. Inoltre, raccogliere il midollo osseo (BM) dalle due zampe posteriori da topi non trattati e utilizzare questo midollo osseo per le impostazioni del citometro a flusso e come controllo positivo per l'analisi del ciclo cellulare (Figura 1).
nota: Genera vettori ChAd3-gag e MVA-gag come descritto in precedenza.
3. Isolamento del LN drenante, milza
- Isolamento della milza e delle cellule LN
- Mettere 5 mL di terreno completo in ciascuna delle due provette da 15 mL e tenerle sul ghiaccio, pronte per il prelievo degli organi.
- Sacrifica un topo adulto per lussazione cervicale.
- Posizionare il mouse sul dorso e sterilizzare la superficie della pelle con etanolo al 70% v/v.
- Per raccogliere i LN inguinali, praticare un'incisione longitudinale di ~1 cm sull'addome con le forbici e allungare l'incisione con la pinza.
- Visualizzare i LN inguinali sulla superficie interna della pelle e raccoglierli con la pinza. Collocare le LN inguinali in una delle due provette da 15 mL preparate al punto 3.1.1.
- Per raccogliere la milza, praticare un'incisione peritoneale con le forbici e rimuovere la milza. Dopo aver tagliato il tessuto connettivo circostante, posizionare la milza nella seconda provetta da 15 mL preparata al punto 3.1.1.
- Per raccogliere i LN iliaci, sposta l'intestino da parte e visualizza i LN iliaci vicino alla vena cava inferiore, quindi raccoglili usando il forcipe. Posizionare le LN iliache nella stessa provetta contenente le LN inguinali.
nota: Per ottenere un numero sufficiente di cellule LN per la colorazione (vedere paragrafo 4), è spesso necessario raggruppare LN poplitei, inguinali e iliaci da un topo. Questi LN stanno tutti drenando il quadricipite (il sito della vaccinazione i.m.). Questo protocollo utilizza solo una provetta da 15 mL di LN in pool.
- Per raccogliere i LN poplitei, afferrare la pelle delle zampe posteriori e tirarla delicatamente verso il basso per scoprire i muscoli. Quindi, inserire la pinza tra i muscoli sotto l'articolazione del ginocchio e raccogliere i LN poplitei. Posizionare i LN poplitei nella stessa provetta contenente LN inguinali e iliaci.
nota: Vedere la nota dopo 3.1.7.
- Posizionare la milza in un colino cellulare da 70 μm all'interno di un piatto di coltura da 60 mm riempito con 5 mL di terreno completo. Utilizzando uno stantuffo da siringa da 5 ml, schiacciare delicatamente l'organo fino alla sua completa disgregazione.
- Rimuovere il filtro e trasferire la sospensione cellulare in una provetta pulita da 15 mL.
- Aggiungere 5 mL di terreno completo alla piastra di coltura e lavare accuratamente la piastra e il colino per assicurarsi che tutte le cellule siano state recuperate. Raggruppare con il resto della sospensione di cellule della milza nella provetta da 15 mL.
- Per i LN inguinale, iliaco e popliteo raggruppati, preparare una sospensione unicellulare seguendo una procedura simile a quella utilizzata nei passaggi da 3.1.9 a 3.1.11 per la milza.
- Centrifugare le celle a 400 × g per 10 minuti a 4 °C. Scartare il surnatante e risospendere i pellet di cella in PBS.
- Contare le cellule con una camera di Neubauer utilizzando il tampone di lisi dei globuli rossi e il blu di tripano allo 0,04% v/v in PBS.
4. Colorazione della milza, LN
- Dividere i campioni di cellule da colorare in 3 sottogruppi: campioni di cellule per la compensazione, comprese le cellule midollari di topi non trattati da colorare solo con Hoechst 33342 (d'ora in poi denominato Hoechst) e cellule di milza da topi non trattati da utilizzare per preparare una miscela di cellule morte/vive per la compensazione del colorante di cellule morte; controllo positivo per l'analisi del ciclo cellulare, costituito da un campione di midollo osseo di topi non trattati; e campioni sperimentali contenenti campioni di milza e LN di topi non trattati e vaccinati.
nota: Assicurarsi che ci siano abbastanza cellule della milza e LN per l'analisi di un numero sufficiente di cellule T CD8 specifiche per il bavaglio. Spesso è necessario utilizzare cellule della milza e cellule LN di 3 topi vaccinati e colorare due o più campioni identici di cellule combinate, ciascuno contenente 3 × 10⁶ cellule. Unire campioni identici nella fase di colorazione Hoechst. Allo stesso modo, colorare le cellule della milza e le cellule LN di 3 topi non trattati e unire campioni identici alla fine. Mettere da parte un campione non colorato di cellule della milza di un topo non trattato da utilizzare per la configurazione dello strumento e della compensazione.
- Preparare una miscela di cellule morte/cellule vive per la compensazione del colorante di cellule morte (questa miscela di cellule sarà colorata solo con il colorante di cellule morte).
- Scaldare un bagnomaria a 65 °C.
- Prendi un'aliquota di cellule della milza (~3 × 10⁶).
- Trasferire la sospensione cellulare in una provetta per microfuge, metterla a bagnomaria a 65 °C per 5 minuti, quindi metterla immediatamente in ghiaccio per 10 minuti.
- Mescolare le cellule uccise termicamente con le cellule vive della milza (~3 × 10⁶) in un rapporto di 1:1 e trasferire metà della miscela in una piastra inferiore rotonda da 96 pozzetti (~3 × 10⁶ celle/pozzetto per il controllo della colorazione delle cellule morte).
- Colorazione delle cellule morte di campioni sperimentali, controllo positivo per l'analisi del ciclo cellulare e mix di cellule morte/vive
- Trasferire milza, LN, cellule BM (3 × 10⁶ cellule/pozzetto) e la miscela di cellule morte/vive (sezione 4.2) in una piastra a fondo tondo a 96 pozzetti, secondo lo schema di colorazione (fase 4.1), e centrifugare a 400 × g per 3 minuti a 4 °C.
- Risospendere ogni pellet di cellula in 50 μl di colorante per cellule morte diluito in PBS e risospendere pipettando su e giù 3 volte immediatamente.
- Incubare per 30 minuti a 4 °C, al riparo dalla luce.
- Lavare le celle 2 volte con il tampone di colorazione; la prima volta con 200 μl e la seconda volta con 250 μl. Per ogni lavaggio centrifugare la piastra a 400 × g per 3 min a 4 °C.
- Scartare il surnatante e risospendere il pellet cellulare in 20 μl di PBS.
- Colorazione delle cellule di membrana con multimeri peptidici del complesso maggiore di istocompatibilità (MHC) e anticorpi monoclonali (mAb).
- Tenendo conto dei volumi necessari secondo lo schema di colorazione (Impostazioni del citometro a flusso, Tabella 1), preparare i seguenti reagenti:
- Diluire mAb 2.4G2 nel tampone di colorazione secondo la diluizione appropriata (vedere la Tabella dei materiali); per ogni campione da colorare, utilizzare 10 μl di questa diluizione.
NOTA: L'anticorpo monoclonale 2.4G2 blocca il legame non antigene-specifico delle immunoglobuline ai recettori FcγIII e FcγII.
- Diluire il tetramero marcato con H-2k(d) AMQMLKETI alloficocianina (APC) (Tetr-gag) nel tampone di colorazione per ottenere la diluizione appropriata (vedere la tabella dei materiali); per ogni campione da colorare, utilizzare 20 μl di questa diluizione.
- Preparare la miscela di anticorpi diluendo gli anticorpi monoclonali nel tampone di colorazione secondo la diluizione appropriata (vedere la Tabella dei materiali) precedentemente determinata negli esperimenti di titolazione; per ogni campione da colorare, utilizzare 20 μl di questa miscela di anticorpi.
nota: Qui, sono state utilizzate la proteina clorofilla della peridina anti-CD3e (PerCP-Cy5.5) (clone 145-2C11), l'ultravioletto brillante anti-CD8a (BUV805) (clone 53-6.7) e la ficoeritrina cianina anti-CD62L (PECy7) (clone MEL-14).
- Aggiungere 10 μL di mAb 2.4G2 precedentemente diluito (passaggio 4.4.1.1) e incubare per 10 minuti a 4 °C, al riparo dalla luce.
- Aggiungere 20 μl di APC Tetr-gag precedentemente diluito (passaggio 4.4.1.2) e 10 μl di H-2k(d) AMQMLKETI ficoeritrina (PE) pentamero (pent-gag). Incubare per 15 minuti a 4 °C, al riparo dalla luce.
- Aggiungere 20 μl della miscela di anticorpi precedentemente preparata (fase 4.4.1.3) e incubare per 15 minuti a 4 °C, al riparo dalla luce.
nota: Pertanto, il volume finale è di 80 μl per pozzetto (passaggio 4.3.5, passaggi da 4.4.2 a 4.4.4).
- Celle di lavaggio con 200 μL di tampone di colorazione. Centrifugare a 400 × g per 5 min a 4 °C.
- Risospendere il pellet cellulare in 250 μL di tampone di colorazione e trasferire la sospensione cellulare in provette da 5 mL. Aggiungere 1 mL di tampone colorante alla provetta e centrifugare a 400 × g per 5 minuti a 4 °C.
- Prelevare l'aliquota delle cellule midollari (3 × 10⁶ cellule) (vedere l'elenco dei campioni di cellule, paragrafo 4.1) da utilizzare per compensare il canale di Hoechst (Hoechst 33342 è eccitato da un laser ultravioletto (impostazioni del citometro a flusso (Tabella 2)) e trasferire la sospensione cellulare in una provetta da 5 mL. Aggiungere 1 mL di tampone colorante alla provetta e centrifugare 400 × g per 5 minuti a 4 °C.
5. Fissaggio/permeabilizzazione
- Preparare un nuovo tampone di fissaggio/permeabilizzazione diluendo 1 parte di concentrato di fissaggio/permeabilizzazione con 3 parti di diluente di fissazione/permeabilizzazione, secondo le istruzioni del produttore.
- Scartare il surnatante e pulsare i campioni a vortice per disaggregare completamente il pellet.
- Aggiungere 1 mL del tampone di fissazione/permeabilizzazione appena preparato a ciascuna provetta, compresa una provetta con cellule della milza non colorate (3 x 10⁶, vedere l'elenco dei campioni di cellule, paragrafo 4.1) e vortex.
- Incubare per 16 ore a 4 °C.
nota: Il protocollo può essere messo in pausa qui.
6. Colorazione intracellulare
- Colorazione Ki67
- Preparare il tampone di permeabilizzazione fresco 1x diluendo il tampone di permeabilizzazione 10x con acqua distillata, secondo le istruzioni del produttore. Prima dell'uso, il tampone di permeabilizzazione 1x deve essere filtrato attraverso un filtro da 0,45 μm per eliminare gli aggregati.
- Diluire l'isotiocianato di fluoresceina mAb Ki67 (FITC) (clone SolA15) in tampone di permeabilizzazione 1x (vedi Tabella dei materiali), come determinato in precedenza in esperimenti di titolazione (volume finale di 100 μl per campione).
- Aggiungere 3 mL di tampone di permeabilizzazione 1 volta a ciascuna provetta e centrifugare a 400 × g per 5 minuti a temperatura ambiente (RT).
- Eliminare il surnatante e ripetere il passaggio 6.1.3.
- Scartare il surnatante e risospendere il pellet cellulare in 100 μl di mAb Ki67 FITC precedentemente diluito (passaggio 6.1.2).
- Incubare per 30 minuti a RT, al riparo dalla luce.
- Lavare le celle 2 volte con 4 mL di tampone di permeabilizzazione 1x. Per ogni lavaggio centrifugare a 400 × g per 5 min a RT.
- Risospendere il pellet cellulare in PBS considerando i seguenti volumi: 350 μL di PBS per i campioni da acquisire direttamente al citometro a flusso; 250 μL di PBS per i campioni da incubare con Hoechst poco prima della citometria a flusso (paragrafo 6.2).
- Colorazione del DNA
- Aggiungere 250 μL di 4 μg/mL di Hoechst in PBS a ciascun campione (la concentrazione finale di Hoechst è di 2 μg/mL).
NOTA: Nel caso in cui siano stati preparati due o più campioni identici di 250 μL in PBS, unirli in questa fase e aggiungere un volume uguale di 4 μg/mL di soluzione di Hoechst in PBS (la concentrazione finale di Hoechst è di 2 μg/mL). Il numero di cellule influenza notevolmente la fase di colorazione del DNA. Utilizzare lo stesso numero di cella in ogni campione. Tenere presente che anche un numero di cellule leggermente ridotto (ad esempio, a causa della perdita di cellule nelle fasi di lavaggio precedenti) comporta un maggiore legame di Hoechst con il DNA e una maggiore intensità di Hoechst.
- Incubare per 15 minuti a RT, al riparo dalla luce.
- Centrifugare i campioni a 400 × g per 5 minuti a RT.
- Risospendere il pellet della cella in 350 μl di PBS.
7. Preparazione dei campioni di perline di compensazione
- Preparare 5 μl dell'anticorpo diluendo in modo appropriato l'anticorpo monoclonale nel tampone di colorazione.
nota: Per ogni mAb coniugato con fluorocromo utilizzato nell'esperimento, preparare il campione di perline di compensazione corrispondente.
- Vortex Negative Control e anti-ratto/criceto Ig,κ Comp Beads prima dell'uso.
- Per ogni campione, introdurre una goccia (~20 μL) di Negative Control CompBeads e una goccia di Ig,k CompBeads anti-ratto/criceto.
- Aggiungere 5 μl di anticorpo prediluito (passaggio 7.1) alla provetta e pipettare su e giù.
- Incubare per 15 minuti a 4 °C, al riparo dalla luce.
- Lavare i campioni con 2 mL di tampone di colorazione. Centrifugare a 400 × g per 5 min a 4 °C.
- Scartare il surnatante e risospendere il pellet aggiungendo 500 μL di PBS a ciascuna provetta e vortice.
8. Configurazione dello strumento e della compensazione e acquisizione sperimentale del campione al citometro a flusso
NOTA: Fare riferimento alle impostazioni del citometro a flusso (Tabella 2) per la configurazione del citometro.
- Configurazione generale dello strumento e della compensazione
- Aprire il software per l'acquisizione del campione (vedere Tabella dei materiali) e creare un nuovo esperimento facendo clic su Nuovo esperimento nella sezione della barra multifunzione dell'area di lavoro e selezionando Nuovo esperimento vuoto.
- Fare doppio clic sull'esperimento creato per aprirlo.
- Nella finestra Impostazioni citometro, fare clic su Parametri e selezionare tutti i canali (ad es. PE, APC, ecc.) utilizzati nel pannello di colorazione, inclusi i parametri Forward Scatter (FSC) e Side Scatter (SSC).
- Selezionare la scala lineare come parametro di Hoechst deselezionando la scala logaritmica e controllare la larghezza (W) dell'impulso di tensione per FCS, SSC e Hoechst.
nota: Tutti i parametri sono mostrati per impostazione predefinita in scala logaritmica (logaritmica), ad eccezione di FSC e SSC che sono in scala lineare. Tutti i parametri vengono analizzati dall'Area (A) e dall'Altezza (H) dell'impulso di tensione.
- Nel foglio di lavoro globale, creare un grafico a punti con FSC-A sull'asse x e SSC-A sull'asse y.
- Eseguire il campione di milza non colorato facendo clic su Acquisisci dati nel dashboard di acquisizione.
- Impostare le impostazioni FSC e SSC appropriate per visualizzare le celle modificando i valori di tensione nella sezione Parametri e creare un gate per selezionare tutte le celle visualizzate nel dot plot FSC-A/SSC-A facendo clic su Polygon Gate nella barra degli strumenti dell'area di lavoro del Global Worksheet.
- Visualizza le celle gate in istogrammi con ciascun parametro di fluorescenza sull'asse x.
- Eseguire campioni di milza non colorati e completamente colorati per regolare il rivelatore di fluorescenza (PMT) in modo da avere una chiara separazione tra i segnali negativi e positivi delle cellule colorate per ciascun parametro di fluorescenza.
- Per eseguire la configurazione della retribuzione, fare clic su Esperimento nella barra multifunzione dell'area di lavoro e nella sezione Configurazione retribuzione selezionare Crea controlli di compensazione. Deselezionare Includi tubo/pozzetto di controllo non macchiato e fare clic su OK.
nota: Questa operazione comporterà la creazione di un campione chiamato Controlli di compensazione e di un foglio di lavoro normale contenente diversi fogli corrispondenti a ciascun parametro selezionato.
- Eseguire un campione di perline di compensazione (vedere la sezione 6); impostare le impostazioni FSC e SSC appropriate per visualizzare le perle modificando i valori di tensione e la soglia di acquisizione di 5.000 sui parametri FSC nella finestra del citometro.
- Regolare il punto di iniezione P1 sulla popolazione di perline e verificare che i picchi positivi e negativi siano entrambi visibili sull'asse x. Ripetere questa operazione per ogni campione di perlina di compensazione e infine registrare ogni file di campione facendo clic su Registra dati nel dashboard di acquisizione (registrare almeno 5.000 eventi per ogni campione).
- Per ogni campione di perline registrato, impostare i gate P2 e P3 rispettivamente sui picchi positivi e negativi.
- Eseguire i campioni di celle per la compensazione (vedere i passaggi 4.2 e 4.4.7 e le sezioni 5 e 6). Modificare le tensioni FSC e SSC e il valore di soglia per visualizzare le celle, regolare il gate P1 e infine registrare ogni file di campionamento (registrare almeno 10.000 eventi). Impostare le porte P2 e P3 rispettivamente sui picchi positivi e negativi.
nota: Per la compensazione del canale di Hoechst, utilizzare il G0/G1 come picco negativo (P3) e il G2/M come picco positivo (P2).
- Fare clic su Esperimento nella sezione della barra multifunzione dell'area di lavoro e nella sezione Configurazione retribuzione selezionare Calcola retribuzione.
- Assegna un nome all'impostazione di compensazione creata, collegala e salvala nell'esperimento corrente.
- Acquisizione sperimentale del campione
- Aprire un campione facendo clic su Nuovo campione sulla barra degli strumenti del browser e creare la strategia di iniezione nel foglio di lavoro globale.
nota: La strategia di gating dell'acquisizione del campione è simile a quella dell'analisi del campione, descritta nella Figura 2 e nella Sezione 9.
- Visualizza tutte le popolazioni di eventi in un istogramma con CD3-A sull'asse x. Creare un Interval Gate per selezionare solo le celle CD3+.
- Nel dashboard di acquisizione, selezionare il gate di archiviazione come Tutti gli eventi per i campioni LN e Tutti gli eventi o Celle CD3+ per i campioni di milza.
- Eseguire i campioni sperimentali a bassa velocità e infine registrare tutti i file assicurandosi di raccogliere almeno 100-200 cellule T CD8 antigene-specifiche per ogni campione dai topi vaccinati><.
nota: La dimensione del file dei campioni sperimentali è solitamente grande (30-120 MB), soprattutto quando la frequenza delle cellule T CD8 antigene-specifiche è bassa. Pertanto, è necessario raccogliere un numero elevato di eventi (> 1 × 10⁶) per registrare almeno 100-200 cellule T CD8 antigene-specifiche. I file di grandi dimensioni potrebbero rallentare il successivo processo di analisi dei dati. L'acquisizione di sole cellule CD3+ in campioni di milza (vedere il passaggio 8.2.2 sopra) è utile per ridurre le dimensioni del file.
- Eseguire e registrare il controllo positivo per l'analisi del ciclo cellulare, ovvero il campione di midollo osseo da topi non trattati.
9. Analisi dei dati
- Aprire il software (vedere la Tabella dei materiali) e creare diversi gruppi corrispondenti ai diversi organi da analizzare facendo clic su Crea gruppo nella sezione della barra multifunzione dell'area di lavoro (ad esempio, creare il gruppo "a-LNs"; "b-spleen"; "c-BM").
nota: I gruppi appena creati appariranno nell'elenco dei gruppi, mentre il gruppo "Compensazione" viene generato automaticamente dal software.
- Aprire la finestra Modifica gruppo facendo doppio clic sul nome del gruppo e verificare che i gruppi appena creati siano sincronizzati. In caso contrario, inserire un segno di spunta sulla funzione Sincronizzato.
- Trascinare ogni file con estensione fcs nel gruppo corrispondente.
- Creare la strategia di iniezione a partire dal gruppo "a-LN".
- Fare doppio clic sul campione completamente colorato nel gruppo per aprire la finestra del grafico; gli assi x e y sono etichettati come nei file fcs (vedere le impostazioni del citometro a flusso, Tabella 2).
- Visualizzare gli eventi totali acquisiti per questo campione in un grafico a punti con DNA-A sull'asse x e DNA-W sull'asse y.
- Seleziona solo la popolazione di singole celle facendo clic su Rettangolo nella sezione dello strumento di controllo della finestra del grafico.
nota: Le singole cellule hanno valori di DNA-A come segue: 2N (basso): tra 2N e 4N (intermedio), o uguale a 4N (alto), mentre i valori di DNA-W sono identici per tutte (passaggio 1 della Figura 2).
- Fare doppio clic al centro del cancello rettangolare per visualizzare le singole celle in un grafico a punti con il parametro FSC-A sull'asse x e il colorante delle celle morte sull'asse y.
- Seleziona solo la popolazione di celle vive facendo clic su Poligono nella sezione dello strumento di controllo della finestra del grafico. Le cellule vive sono negative per il colorante a cellule morte (passaggio 2 della Figura 2).
- Fare doppio clic al centro del cancello poligonale per visualizzare le celle in un grafico a punti con il parametro FSC-A sull'asse x e il parametro SSC-A sull'asse y.
- Fare clic su Rettangolo e creare un gate "rilassato" per includere tutte le singole celle attive in quel grafico (passaggio 3 della Figura 2).
- Fare doppio clic al centro del cancello "rilassato" per visualizzare le celle in un grafico a punti con CD3 sull'asse x e CD8 sull'asse y.
- Selezionare le celle CD3+CD8+ facendo clic su Poligono (passaggio 4 della Figura 2).
- Fare doppio clic al centro della porta CD3+CD8+ per visualizzare le celle in un grafico a punti con Tetr-gag sull'asse x e Pent-gag sull'asse y.
- Selezionare le cellule T CD8 antigene-specifiche (positive sia per Tetr-gag che per Pent-gag) facendo clic su Poligono (passaggio 5 della Figura 2).
- Fare doppio clic al centro del gate specifico del bavaglio per visualizzare le celle in un grafico a punti con DNA-A sull'asse x e Ki67 sull'asse y (Figura 3).
- Seleziona le celle nelle diverse fasi del ciclo cellulare facendo clic su Quad nella sezione dello strumento di gating della finestra del grafico.
nota: Le cellule nella fase G0 sono cellule basse Ki67neg-DNA (quadrante in basso a sinistra); le cellule in G1 sono Ki67pos-DNA basso (quadrante superiore sinistro); le cellule in S-G2/M sono Ki67pos-DNA intermedio/alto (quadrante in alto a destra) (Figura 3).
- Copiare la strategia di gating creata in un campione nel gruppo corrispondente per applicare i gate a tutti i campioni del gruppo.
- Ripetere i passaggi da 9.5 a 9.18 per il "gruppo a-LN".
- Verificare che tutti i cancelli siano appropriati per ogni campione del gruppo "b-spleen". Per analizzare il ciclo cellulare tra le cellule BM (controllo positivo), fare clic al centro del cancello "rilassato" per visualizzare le cellule in un grafico a punti con DNA-A sull'asse x e Ki67 sull'asse y.
- Verificare che tutte le porte siano appropriate per ogni campione dei 3 gruppi (ad esempio, per le cellule della milza, LN e BM).
nota: Il gate per la popolazione a singola cellula (passo 9.7) e il cancello quadruplo per il ciclo cellulare (passo 9.17) possono avere coordinate di gate diverse in campioni diversi, principalmente a causa delle possibili lievi differenze dell'intensità del colorante di Hoechst tra i campioni (sezione 6.2). Per questo motivo, potrebbe essere necessario modificare il Single-cell population gate e i Quad gate per il ciclo cellulare in ciascun campione. Questo verrà fatto come segue: fare doppio clic sul nome del gruppo e rimuovere la sincronizzazione dalle proprietà del gruppo. Questa operazione consente la modifica delle porte in un campione senza modificare le stesse porte in tutti gli altri campioni del gruppo. Dopo la rimozione della sincronizzazione, modificare i gate dove necessario.
- Per visualizzare i risultati ottenuti da questa analisi, fare clic su Editor layout nella sezione della barra multifunzione dell'area di lavoro per aprirla. Trascinare ogni punto di controllo della strategia di controllo nel riquadro di esempio nell'editor di layout e posizionare i grafici in base alla sequenza della strategia di controllo. Se necessario, modificare il tipo di grafico facendo doppio clic sul grafico corrispondente nel layout e selezionando il tipo appropriato nella finestra Definizione grafico.
- Fare clic su Raggruppa e iterare per funzioni sulla barra multifunzione di layout per visualizzare i risultati ottenuti in ciascun organo e confrontare diversi campioni.
Tabella 1: Impostazioni del citometro a flusso.
| campione | Pannello anticorpale | | | | | | |
| Completamente colorato | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | Pent-gag PE |
| Ki67 FMO | | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | Pent-gag PE |
| Tetr-gag APC FMO | Ki67 FITC | CD3 PercpCy5.5 | | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | Pent-gag PE |
| Pent-gag PE FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | |
| CD8 FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | | Pent-gag PE |
| CD3 FMO | Ki67 FITC | | Tetr-gag APC | FVD eFluor 780 | Hoechst 33342 | CD8 BUV805 | Pent-gag PE |
| Colorante di vitalità fissabile FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | | Hoechst 33342 | CD8 BUV805 | Pent-gag PE |
| Hoechst 33342 FMO | Ki67 FITC | CD3 PercpCy5.5 | Tetr-gag APC | FVD eFluor 780 | | CD8 BUV805 | Pent-gag PE |
Tabella 2: Impostazioni del citometro a flusso.
| strumento | BD LSR Fortessa |
| laser | Blu 488nm | Rosso 639nm | UV 355nm | Giallo/verde 561nm |
| Filtri passa-banda | 530/30 | 710/50 | 670/14 | 780/60 | 530/30 | 820/60 | Codice: 585/15 | 780/60 |
| Filtri passa-lungo | 505LP | 685LP | | 750LP | 505LP | 770LP | | 750LP |
| Fluorocromi/Colorante utilizzato | FITC | PERCPCY5.5 | Apc | eFluor 780 | Hoechst 33342 | BUV805 | Pe | PECY7 |
| Nome corrispondente nei file fcs | Alexa Fluor 488 | PERCPCY5.5 | Apc | APC-H7 | Hoechst-Rosso | BUV737 | Pe | PECY7 |