1. Preparazione del piatto
NOTA: Assicurarsi che il coperchio della piastra sia acceso durante tutte le fasi di incubazione e risciacquo al di fuori della cappa di coltura di tessuti sterili per evitare contaminazioni durante l'elaborazione del campione.
- Filtri di rivestimento
- Diluire la laminina a 10 μg/mL. Filtrare la laminina diluita sotto la cappa.
- Pipettare 450-500 μL di 10 μg/mL di laminina in ciascun pozzetto di una piastra a 24 pozzetti.
- Collocare un filtro transwell, con porosità di 3 μm, in un pozzetto in modo che entri in contatto con la soluzione di laminina e lasciarlo in un incubatore a 37 °C per 2 ore o durante la notte. I pori del filtro dovrebbero consentire a parte della soluzione di diffondersi e rivestire sia la parte superiore che quella inferiore del filtro. Questi filtri devono essere utilizzati entro 48 ore o refrigerati a 4 °C per un massimo di 1 settimana.
2. Placcatura delle celle
- Topi: l'alterazione genetica delle cellule della polpa dentale (DP) può essere eseguita (ma non è richiesta) per studiare le interazioni mesenchimali-neuronali.
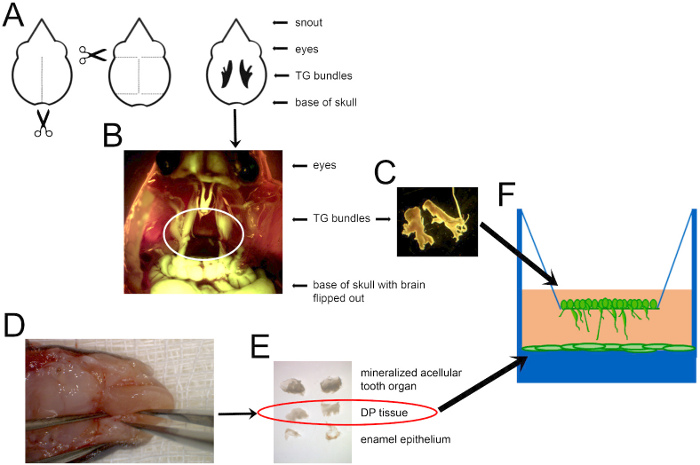
- Dissezione, dispersione e placcatura DP (Figura 1)
NOTA: Per la dissezione DP, utilizzare una pinza ultrasottile a lama dritta. I bordi ultrasottili consentiranno all'utente di incastrare il bordo della pinza tra la struttura mineralizzata e il tessuto DP.
- Raccogli topi P5-P8. In questa fase, i denti dovrebbero essere mineralizzanti e la radice aperta.
- Anestetizzare i neonati tramite ipotermia mettendoli in un piatto nel frigorifero a 4 °C fino a quando non si muovono più o rispondono al tatto. Eutanasia dei neonati mediante decapitazione e in conformità con le procedure del Comitato Istituzionale per la Cura e l'Uso degli Animali (IACUC) presso la struttura designata.
- Preparare un'aliquota da 3-5 ml di acido tetraacetico tripsin-etilendiammina allo 0,25% (tripsina-EDTA) in una provetta conica da 50 mL per raccogliere la DP da ciascun topo. Ciò faciliterà la digestione della polpa dentale dei topi postnatali. Utilizzare più di 3 ml se si digerisce il tessuto di più di 10 topi postnatali.
- Posiziona la testa su un sottopiede usa e getta in modo che la bocca sia rivolta verso il soffitto e la base del collo sia piatta sulla superficie di lavoro. Usa una lama di rasoio con un movimento di sega per separare la mandibola dalla mascella.
- Opzionalmente rimuovere la lingua con le forbici o con una pinza per consentire un accesso più facile ai molari.
- Posizionare la testa aperta in un piatto sopra una garza sterile e posizionare il campione sotto un microscopio da dissezione (Figura 1D).
- Rimuovere il tessuto osseo alveolare che circonda i primi molari. I denti sottomandibolari non sono completamente erotti a questo punto. Inserire una pinza nell'apertura alveolare e allontanare il tessuto dal dente verso il lato vestibolare (guancia) o linguale (lingua) della bocca. I denti mascellari richiederanno la rimozione completa della fessura attorno al dente per l'esposizione e la rimozione.
- Trasferire delicatamente i primi molari sottomandibolari e mascellari (M1) in una piastra di coltura cellulare separata con 1x soluzione salina tamponata con fosfato (PBS).
- Ripetere 2.2.4-2.2.8 fino a quando tutti gli M1 sono stati raccolti. Tenere in ghiaccio la capsula contenente gli M1 durante la raccolta.
- Rimuovere l'organo esterno dello smalto (EOE) che circonda l'esterno di ciascun M1. In alternativa, questa operazione può essere eseguita dopo il passaggio 2.2.11.
- Con una serie di pinze, ruota l'M1 in modo che le cuspidi siano abbassate e la radice aperta sia esposta. Ci sarà un'apertura ovale sul fondo del dente e un tessuto DP opaco incapsulato da un sottile strato di dentina e smalto.
- Usando la punta della pinza, allentare delicatamente il DP facendo scorrere un braccio della pinza attorno alla circonferenza interna del tessuto mineralizzato. Rimuovere il tessuto DP dalla struttura mineralizzata e trasferirlo in un terzo piatto contenente 1x PBS. Rimuovere l'EOE se non era già separato (Figura 1E).
- Trasferire tutto il tessuto DP allo 0,25% di tripsina-EDTA in una provetta conica da 50 mL. Agitare il composto e metterlo a bagnomaria caldo a 37 °C per 10 minuti. Questo può essere fatto con la stessa pinza o con una lunga pinza a fiala. Il tessuto sarà difficile da disperdere e richiederà vortici ogni 3-4 minuti. NON superare i 10 minuti di tripsinizzazione poiché la tripsina può danneggiare le membrane cellulari.
- Sotto una cappa sterile, aggiungere terreni di co-coltura riscaldati (Tabella 1) a un rapporto finale di almeno 1:1 tra terreno e tripsina per inattivare l'enzima. Rapporti più grandi sono accettabili se si desidera una maggiore dispersione tissutale.
- Pipettare il terreno su e giù più volte con una pipetta da 10 ml per disperdere ulteriormente la DP nel terreno. Fai attenzione a evitare bolle di grandi dimensioni. La dispersione completa è quasi impossibile a causa della natura appiccicosa del tessuto. Tuttavia, non è nemmeno necessario poiché le cellule migreranno verso l'esterno dal tessuto una volta placcate.
- Trasferire 1 mL di DP disperso in ciascun pozzetto di una piastra di coltura tissutale a 24 pozzetti (Figura 1F).
- Posizionare la piastra in un incubatore a 37 °C e lasciare che le cellule si attacchino e migrino fuori dal tessuto non disperso per 48 ore prima di cambiare il terreno. Le cellule primarie devono essere piastrate a concentrazioni relativamente elevate per raggiungere l'85-90% di confluenza entro 1 settimana. Se ciò non viene raggiunto dopo 1 settimana, scartare la piastra.
- Dissezione, dispersione e placcatura dei neuroni trigeminali
NOTA: In questo protocollo, l'imaging della crescita dei neuriti in co-coltura con cellule DP è stato ottimizzato utilizzando B6 adolescente (6 settimane). Topi Cg-Tg(Thy1-YFP)16Jrs/J. Il sistema nervoso centrale e periferico dei topi Thy1-YFP ha un tag di proteina fluorescente gialla (YFP) la cui espressione inizia intorno a P6-P10 nei neuroni e aumenta esponenzialmente in tutto il sistema nervoso durante la vita postnatale e adulta. YFP e GFP hanno sequenze conservate che consentono a questi nervi di essere colorati con anticorpi anti-GFP, con conseguente colorazione pan-neuronale. In definitiva, questi topi consentono una migliore visualizzazione e quantificazione dei neuroni utilizzati e cresciuti in coltura cellulare.
- Eutanasia di topi adolescenti con anidride carbonica seguita da lussazione cervicale.
- Decapita i topi e rimuovi la pelle dal cranio. Assicurati di includere un numero equivalente di maschi e femmine.
- Inserisci la punta di un paio di forbici per micro-dissezione alla base del cranio. Tagliare lungo la sutura sagittale del cranio (Figura 1A).
- Fai quattro piccoli tagli orizzontali: due lungo le suture coronali vicino alle orecchie e due lungo le suture lambdoidi alla base del cranio. Questo dovrebbe creare due lembi di osso.
- Usa la pinza per staccare i due lembi di osso. Questo dovrebbe rivelare il cervello.
- Rimuovi il cervello. Trasferire la testa in una piastra di coltura tissutale con 1x PBS e metterla al microscopio.
- Localizzare i gangli del trigemino (TG), che sono facilmente visibili nei roditori13, alloggiati nella dura madre tra il cervello e l'osso del processo mascellare (Figura 1B).
- Taglia i tre rami che viaggiano verso gli occhi, la mascella e la mandibola e trasferisci i gangli in PBS 1x freddo usando una pinza fine a lama dritta. Conservare il piatto contenente i gangli TG sul ghiaccio durante la raccolta.
- Una volta raccolti tutti i fasci di TG, trasferire i gangli in una provetta conica da 50 mL contenente 5 mg/mL di collagenasi di tipo II filtrata sterile utilizzando una pinza per flaconcino.
- Agitare la collagenasi con il fascio TG e porre il tubo in un bagno d'acqua a 37 °C per 25-30 minuti. Durante questo periodo, estrarre il tubo conico dal bagnomaria, dal vortice e tornare nella vasca ogni 5-10 minuti.
- Centrifugare la soluzione di neuroni collagenasi-TG per 2 minuti a 643 x g.
- Sotto una cappa per coltura tissutale, aspirare delicatamente la collagenasi con una micropipetta.
- Aggiungere 5 mL di tripsina di tipo II filtrata sterile all'1% e vortex. Mettere il tubo conico a bagnomaria a 37 °C per 5 minuti.
- Centrifugare la miscela tripsina-TG per 5 minuti a 643 x g. Rimuovere la parte superiore della tripsina con una micropipetta, in modo che i neuroni TG non vengano rimossi. Ci sarà ancora del liquido nel tubo.
- Aggiungere una quantità di supporto sufficiente a disattivare la tripsina rimanente (con un rapporto 1:1 o inferiore tra tripsina e supporto).
- Contare il numero di cellule e diluire la soluzione a 200.000 cellule/mL (250 μL di cellule contenenti 50.000 cellule).
- Posizionare i filtri transwell rivestiti della sezione 1.2 nei pozzetti con DP.
- Diluire la soluzione contenente le cellule in modo che ci siano 200.000 cellule/mL. Pipettare 250 μl sul filtro transwell e coltivare le cellule a 37 °C per una notte (Figura 1F).
- Il giorno successivo, sostituire il terreno con 1 mL di terreno di co-coltura con 1 μM di uridina e 15 μM 5'-fluoro-2 deossiuridina per fermare l'eccessiva proliferazione delle cellule mesenchimali che può prevenire la crescita dei neuriti. Facoltativo: aggiungere fattori di crescita o inibitori in questo terreno se si tenta di manipolare ulteriormente.
Tabella 1: Media di co-cultura.
| componente | volume | concentrazione |
| MEM α | 440 ml | |
| Siero fetale bovino inattivato a caldo | 50 ml | 10% |
| 100x L-glutammina | 5 ml | 1x |
| Penicillina-streptomicina 100 x | 5 ml | 1x |
| Cambia terreno il giorno 2 con inibitori mitotici a queste concentrazioni finali |
| uridina | | 1 μM |
| 5'-Fluor-2'deossiuridina | | 15 μM |