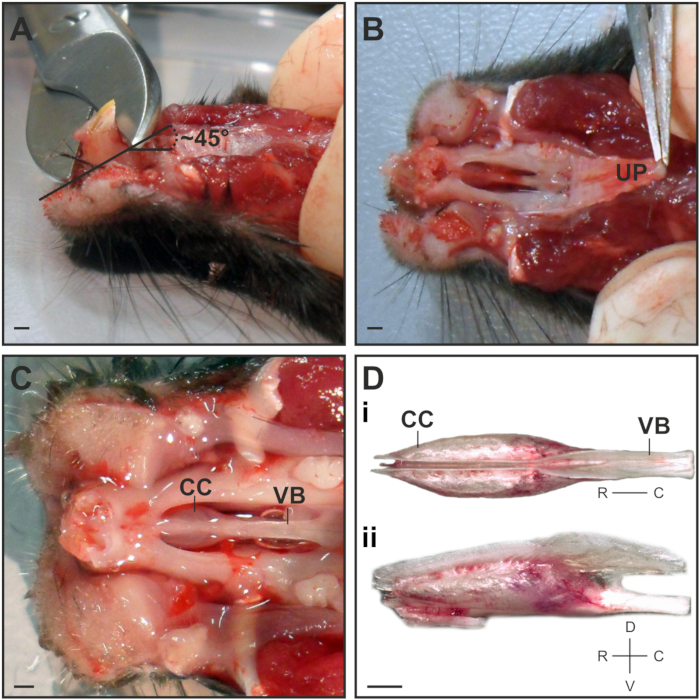
Tutte le procedure che prevedono la raccolta dei campioni sono state eseguite in conformità con le linee guida IRB dell'istituto.
1. Preparazione della Soluzione
- Preparare la soluzione extracellulare S1: soluzione extracellulare tamponata con acido 4-(2-idrossi-etil)piperazina-1-etansolfonico (HEPES) contenente (in mM) 145 NaCl, 5 KCl, 1 CaCl2, 1 MgCl2, 10 HEPES; pH = 7,3 (aggiustato con NaOH); osmolarità = 300 mOsm (aggiustato con glucosio).
- Preparare la soluzione extracellulare S2: soluzione extracellulare ossigenata con carbogeno (95% O2, 5% CO2) contenente (in mM) 125 NaCl, 25 NaHCO3, 5 KCl, 1 CaCl2, 1 MgSO4, 5 bis(2-idrossietil)-2-amminoetanosolfonico (BES); pH = 7,3; osmolarità = 300 mOsm (aggiustato con glucosio).
- Preparare una soluzione di agarosio a bassa temperatura gelificante al 4% (S3) per l'inclusione dei tessuti: agarosio a bassa temperatura gelificante al 4%. Sciogliere 2 g di agarosio a basso gelificamento in 50 ml di S1 in un flacone da laboratorio di vetro da 100 ml insieme a un agitatore magnetico. Per sciogliere l'agarosio, mettere la bottiglia a bagnomaria (con il coperchio non ben chiuso) a 70 °C per circa 20 minuti o fino a quando la soluzione diventa trasparente mescolando. Raffreddare e conservare l'agarosio sciolto in un secondo bagnomaria a 42 °C fino a nuovo utilizzo.
- Preparare la soluzione intracellulare S4: soluzione di pipetta contenente (in mM) 143 KCl, 2 KOH, 1 acido etilenglicole tetraacetico (EGTA), 0,3 CaCl2 (Ca2+ libero = 110 nM), 10 HEPES, 2 adenosina 5′-trifosfato sale di magnesio (MgATP), 1 guanosina 5′-trifosfato sale sodico (NaGTP); pH = 7,1 (aggiustato con KOH); osmolarità = 290 mOsm.
- Modificare/regolare la composizione di S1, S2 e S4 in base al disegno sperimentale individuale (ad esempio, bloccanti farmacologici per isolare alcuni tipi di correnti attivate dalla tensione).
2. Dissezione e incorporamento VNO
- Sacrificare l'animale con una breve esposizione alla CO2 e decapitarlo usando forbici chirurgiche affilate. Nota: poiché il tempo che intercorre tra il sacrificio dell'animale e l'applicazione della capsula VNO sul ghiaccio è fondamentale, ridurre al minimo il tempo a meno di 2 minuti. Per mantenere la vitalità tissutale, incorporare entrambi i VNO completamente sezionati nell'agarosio in meno di 30 minuti.
- Rimuovere la mascella inferiore con grandi forbici chirurgiche. Entra attraverso la cavità orale e taglia separatamente le ossa della mandibola e il muscolo di ciascun lato.
- Mettere la parte rimanente della testa a testa in giù nella grande capsula di Petri.
- Estrarre la pelle della mascella superiore e intorno alla punta del naso con una pinza media per ottenere un migliore accesso agli incisivi.
- Usa le forbici per ossa per tagliare via la parte più grande degli incisivi con un angolo di ~45° in direzione rostrale (Figura 1A). Ciò faciliterà la rimozione della capsula VNO dalla cavità nasale.
nota: Non tagliare alla radice del dente per evitare danni alla punta della capsula VNO.
- Afferrare il palato superiore rigido nella sua parte rostrale con una pinza media e staccarlo con cura in un unico pezzo con un angolo piatto (Figura 1B).
nota: Risciacquare ripetutamente con ghiaccio freddo S2.
- Usa le micro forbici a molla per tagliare la fusione ossea tra la punta dell'osso del vomere e la mascella. Inserire le punte delle forbici con la parte curva della punta rivolta verso l'esterno lontano dal VNO e tagliare con cura l'osso a piccoli passi sia sul lato sinistro che su quello destro lateralmente alla capsula VNO.
- Per rimuovere la capsula VNO, utilizzare le micro forbici a molla per tagliare l'osso del vomero nella parte caudale e sollevare con cautela l'osso del vomero dalla cavità nasale utilizzando una pinza media. Trasferire immediatamente il VNO in una piccola capsula di Petri al microscopio stereoscopico su un impacco di gel di ghiaccio, dove verranno eseguite le fasi rimanenti della dissezione.
- Sciacquare il VNO in una piccola quantità di S2 ghiacciato per evitare che il tessuto si secchi.
- Separare le capsule cartilaginee che contengono i tessuti molli VNO afferrando la parte posteriore dell'osso del vomero con una pinza media. Posizionare la capsula per una vista dorsale in modo che diventi visibile una divisione tra i due VNO (Figura 1Di).
- Utilizzare la punta di una pinza fine per separare entrambe le capsule VNO della cartilagine dall'osso centrale, mantenendo l'osso del vomero bloccato nella parte posteriore.
nota: Utilizzare il forcipe solo sul bordo della capsula cartilaginea e fare molta attenzione a non perforare la cartilagine poiché il delicato epitelio sensoriale si danneggia facilmente.
- Una volta separati i due VNO, iniziare a rimuovere la cartilagine che incapsula il primo VNO.
- Afferrare il bordo superiore della capsula con una pinza fine e dividere la parete della cartilagine che era precedentemente attaccata all'osso del vomero (lato mediale).
- Per rimuovere la cartilagine rimanente, ruotare il VNO con il lato laterale curvo verso il fondo del piatto e fissare saldamente la cartilagine su un lato utilizzando una pinza. Spostare con cautela la seconda pinza sottile dal lato posteriore con un angolo molto piatto tra la cartilagine e il VNO per allentare la connessione tra tessuto e cartilagine.
- Staccare lentamente il VNO dalla cartilagine tenendolo sulla punta caudale, per evitare di danneggiare l'epitelio sensoriale.
- Una volta che il VNO è stato estratto dalla capsula, assicurarsi di rimuovere tutte le piccole parti di cartilagine rimanenti poiché eventuali pezzi di cartilagine rimanenti staccheranno il tessuto dall'agarosio circostante durante il processo di affettatura.
- Posizionare una piccola goccia di S2 ghiacciato sul primo VNO sezionato per evitare danni ai tessuti. Un grande vaso sanguigno sul lato laterale diventerà visibile, indicando che l'organo è ancora intatto e non è stato gravemente danneggiato durante la dissezione (Figura 2Aii). Nel caso in cui il vaso sanguigno sia stato danneggiato, varrà comunque la pena continuare con l'affettatura del VNO purché la morfologia complessiva non sia stata chiaramente compromessa.
- Sezionare immediatamente il secondo VNO.
- Per incorporare i VNO, riempire entrambe le piccole piastre di Petri fino al bordo con S3 fuso (conservato in bagnomaria a 42 °C; vedere 1.3).
- Tenere il VNO sull'estremità caudale più larga con una pinza fine per evitare danni all'epitelio sensoriale.
- Immergere il VNO nell'agarosio e muoverlo orizzontalmente avanti e indietro più volte per rimuovere il film di soluzione extracellulare e le eventuali bolle d'aria dalla sua superficie.
- Posizionare il VNO verticalmente con la punta caudale rivolta verso il fondo del piatto. Invece di pizzicare direttamente il VNO con la pinza, regolare l'orientamento spostando la punta della pinza in prossimità del VNO.
nota: L'orientamento durante l'incorporamento è fondamentale in quanto determina il piano di fetta e l'accessibilità ai neuroni sensoriali durante l'esperimento.
- Mettere i piatti sull'impacco di ghiaccio in gel e attendere che l'agarosio si sia solidificato.
Nota: Non modificare l'orientamento del VNO una volta che l'agarosio ha iniziato a solidificarsi, poiché ciò staccherà il tessuto dall'agarosio circostante.
3. Taglio del tessuto VNO coronale
- Utilizzare una piccola spatola per rimuovere il blocco di agarosio dal piatto piccolo nel coperchio di una grande capsula di Petri, capovolgere l'agarosio lasciando la punta caudale del VNO rivolta verso l'alto.
- Tagliare il blocco in una forma piramidale utilizzando un bisturi chirurgico (3-4 mm in punta, 8-10 mm in basso). Fare attenzione a non danneggiare il tessuto incorporato.
- Usa la super colla per fissare il blocco a forma di piramide al centro della piastra del campione del vibratomo e attendi ~1 minuto affinché la colla si asciughi completamente.
- Trasferire la piastra del campione nella camera di affettamento e preparare il secondo VNO, di conseguenza. Conservare la piastra con il secondo campione a 4 °C fino al momento dell'uso.
- Utilizzare un microtomo a lama vibrante con le seguenti impostazioni: spessore: 150-200 μm; velocità: 3,5 u.a. = 0,15 mm/sec; frequenza: 7,5 u.a. = 75 Hz. Trasferire le fette nella camera di ossigenazione fino all'uso dopo aver ispezionato brevemente la morfologia della fetta al microscopio da dissezione. Le fette possono essere conservate per diverse ore.
4. Registrazioni elettrofisiologiche a singola cellula
- Per le registrazioni, utilizzare un microscopio verticale a tavolino fisso dotato di obiettivi a immersione in acqua, Dodt o contrasto interferente differenziale a infrarossi (IR-DIC) ed epifluorescenza, nonché una fotocamera con dispositivo ad accoppiamento di carica (CCD) raffreddata. Per l'acquisizione dei dati, utilizzare un amplificatore patch-clamp, uno stadio principale, una scheda di interfaccia analogico-digitale / digitale-analogico (AD/DA) e un computer (incluso il software di registrazione).
- Preparare una scorta di 10-20 pipette per cerotti (4-7 MΩ). Estrarre le pipette dai capillari in vetro borosilicato (diametro esterno 1,50 mm [OD]/diametro interno [ID] 0,86 mm) utilizzando un estrattore per micropipette e lucidare a fuoco con un microforge.
nota: La lucidatura a fuoco dei puntali delle pipette è fondamentale quando si patchano i VSN piuttosto piccoli. Ciò contribuirà a prevenire la rottura della membrana cellulare quando si applica una pressione negativa per ottenere una tenuta ad alta resistenza. Dopo la lucidatura, l'apertura della pipetta deve essere di circa 1 μm.
- Conservare le pipette in un barattolo per la conservazione delle pipette per evitare danni e accumulo di polvere fino all'uso.
- Preparare il sistema di perfusione riempiendo i serbatoi e i tubi della soluzione secondo il disegno sperimentale.
nota: Rimuovere completamente le bolle d'aria dai tubi in quanto interferiranno fortemente con le registrazioni elettrofisiologiche.
- Regolare la pressione per ottenere un flusso di ~3 ml/min.
nota: Pressioni elevate causeranno il movimento della fetta di tessuto e l'interruzione delle registrazioni elettrofisiologiche.
- Trasferire la fetta VNO nella camera di imaging e fissare la posizione della fetta utilizzando un ancoraggio in acciaio inossidabile cablato con fibre sintetiche spesse 0,1 mm (Figura 2B-C).
nota: Non coprire la fetta di tessuto con uno dei fili di fibra sintetica ma piuttosto con l'agarosio che circonda la fetta.
- Trasferire la camera di imaging alla configurazione di registrazione e superfondere continuamente la fetta con S2 ossigenato a temperatura ambiente tramite un'applicazione a bagno.
- Regolare il capillare di aspirazione sulla superficie della soluzione per creare un'aspirazione lenta per uno scambio costante della soluzione del bagno. Regolare la "matita di perfusione" multi-fusto 8 in 1 sopra e vicino alla parte non sensoriale della fetta VNO che contiene il vaso sanguigno (Figura 2C, 3A). Sarà utile disporre la matita di perfusione e la pipetta di registrazione in modo che siano rivolte verso la fetta da direzioni opposte.
- Collegare l'elettrodo di riferimento e la soluzione del bagno utilizzando un ponte di agar a forma di L (riempito con 150 mM di KCl).
- Riempire la pipetta con la soluzione per pipetta S4.
- Montare la pipetta sull'elettrodo patch rivestito di cloruro d'argento collegato allo stadio della testina senza raschiare il rivestimento e fissarla saldamente.
- Applicare una leggera pressione positiva (circa 1 ml su una siringa di plastica da 10 ml) sulla pipetta del cerotto prima di entrare nella vasca.
- Abbassare la pipetta nel bagno utilizzando micromanipolatori abbastanza da poter immergere l'obiettivo senza colpirlo (Figura 2D).
- Monitorare la resistenza della pipetta (Rpip, tra 4-7 MΩ) utilizzando il software di elettrofisiologia collegato allo stadio principale.
nota: Se ilpip R è <4 MΩ la punta del vetro è rotta. Se il pip R è >10 MΩ, è molto probabile che il puntale sia ostruito e che la pipetta debba essere sostituita.
- Visualizzare la fetta di VNO con una telecamera CCD utilizzando il contrasto di interferenza differenziale ottimizzato per gli infrarossi (DIC) e identificare le cellule che esprimono FPR-rs3-i-Venus (FPR-rs3: sequenza 3 correlata al recettore del peptide formilico) (o neuroni marcati in modo simile) utilizzando l'illuminazione a fluorescenza e un cubo filtro appropriato.
- Focalizzare e mirare le cellule fluorescenti o non fluorescenti a seconda del disegno sperimentale.
- Per avvicinarsi al corpo della cella, utilizzare i volantini per la massima sensibilità. A causa della pressione positiva, una piccola ammaccatura nella membrana soma cellulare diventa visibile una volta che la punta della pipetta si trova nelle immediate vicinanze.
- Rilasciare la pressione positiva e applicare una leggera pressione negativa per aspirare la membrana cellulare al fine di ottenere una tenuta ad alta resistenza (1-20 GΩ). Applicare un'aspirazione breve e delicata per interrompere la membrana cellulare e stabilire la configurazione dell'intera cellula.
- Monitorare costantemente la resistenza di accesso durante experiment.
nota: Includi nell'analisi solo i neuroni che mostrano una resistenza all'accesso piccola e stabile (≤3%dell'input R; variazione <20% nel corso dell'esperimento).