Questo video dimostra l'uso dell'imaging a fluorescenza per misurare i livelli di calcio citosolico in colture ippocampali di ratto a breve e lungo termine. Confrontando i neuroni giovani e quelli invecchiati, evidenzia come l'aumento della densità dei canali del calcio voltaggio-dipendente di tipo L e l'attivazione prolungata nei neuroni anziani provochino un sovraccarico di calcio, un segno distintivo dell'invecchiamento neuronale. Gli indicatori fluorescenti di calcio rivelano queste differenze attraverso variazioni dell'intensità della fluorescenza dopo la stimolazione.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Imaging in vitro del calcio in colture di ippocampi di ratto a breve e lungo termine
827 visualizzazioni
⸱
29 maggio 2025
In questo articolo
Abstract
Protocollo
<
p style='altezza-linea:1.2;margine-fondo:0pt;margine-superiore:12pt;' dir='ltr'>1. Cultura a breve e lungo termine dei neuroni ippocampali di ratto- Preparazione di vetrini in vetro da 12 mm rivestiti in poli-D-lisina.
- Sterilizza vetrini coprioggetti di vetro di 12 mm di diametro in etanolo per almeno 24 ore. Lasciali asciugare in condizioni sterili.
- Distribuire i vetrini coprioggetti su una striscia di parafilm in una capsula di Petri. Coprire la superficie di ciascun vetrino coprioggetti con 200 μl di poli-D-lisina 1 mg/ml. Consentire il trattamento durante la notte (O/N).
- Il giorno successivo lavare i vetrini coprioggetti con acqua sterile distillata doppia ogni 15 minuti per 90 minuti in condizioni sterili.
- Riempire una piastra multipiatto a quattro pozzetti con 500 μl di terreno di coltura neurobasale per pozzetto. Il terreno di coltura neurobasale deve essere integrato con il 10% di siero fetale bovino, il 2% di B27, 1 μg/ml di gentamicina e 2 mM di L-glutammina.
- Posizionare i vetrini coprioggetti sulla piastra multipiatto. Mantenerli in una temperatura umidificata di 37 ºC e 5% CO2 incubatore fino all'uso.
- Isolamento di neuroni ippocampali da ratti neonatali.
- Preparare 1,8 ml di soluzione di papaina (acquistata direttamente) in una fiala (20 μl/ml) in condizioni sterili: Per ottenere una concentrazione finale di 20 μl/ml aggiungere circa 40 μl di papaina in 1,8 ml di Hank's più lo 0,6% di albumina sierica bovina (BSA, μl deve essere calcolato a seconda delle condizioni del fornitore). Lo 0,6% BSA di Hank viene preparato mescolando 85 ml di terreno in soluzione salina bilanciata (HBSS) di Hanks con 15 ml di albumina sierica bovina al 4% (BSA, preparata sciogliendo 4 g di BSA in 100 ml di HBSS). Preparalo in una cappa sterile.
- Incubare la papaina in Hank's più lo 0,6% di BSA per 30 minuti a 37 ºC prima dell'uso. Filtrare la soluzione utilizzando un filtro da 0,22 μm prima dell'uso.
- Preparare Ham's F-12 medium aggiungendo la polvere Dulbecco's Modified Eagle's Medium (13,5 g per L) in 900 ml di acqua sterile a doppia distillazione. Quindi aggiungere 6 g di acido 4-(2-idrossietil)-1-piperazineetanosolfonico (HEPES) e 336 mg di NaHCO3 e regolare il pH a 7,42 utilizzando NaOH 4 N. Aggiungere acqua sterile per ottenere una soluzione da 1 L e filtrarla utilizzando un filtro per flaconi in polietersulfone (PES) da 0,20 μm. Trasportare questo processo in un cappuccio sterile. Infine satura la soluzione con CO2 in condizioni sterili prima dell'uso. Conservare le soluzioni a 4 ºC e utilizzarle fresche.
- Sopprimere i cuccioli di ratto appena nati (P0) mediante decapitazione e lavare la testa in terreno sterile HBS. Apri il cranio con l'aiuto di forbici sterili. Estrarre il cervello con una spatola e lavarlo rapidamente nel mezzo F-12 di Ham.
- Fai un taglio diagonale con l'aiuto di un bisturi in ogni emisfero (Figura 1B) e portarlo in una capsula di Petri contenente il mezzo F-12 di Ham.
- Scartare accuratamente le meningi con l'aiuto di una pinza da dissezione e sotto una lente d'ingrandimento.
- Identificare l'ippocampo in una caratteristica posizione concava sopra la corteccia usando la lente d'ingrandimento. Quindi, separa l'ippocampo dalla corteccia tirando con cura da un bordo e rimuovendolo dalla sua posizione usando le forbici per gli occhi.
- Trasferisci il tessuto ippocampale in una piastra a 4 pozzetti riempita con terreno sterile di Hank privo di Ca2+ e Mg2+ più 0.6% BSA e lavare il tessuto ippocampale. Senza rimuovere il supporto, tagliare il tessuto in piccoli pezzi (circa 2 x 2 mm) utilizzando le stesse forbici per gli occhi.
- Trasferire i pezzi di ippocampo in un flaconcino contenente 1,8 ml di soluzione di papaina prefiltrata. Quindi incubarli a 37 ºC agitandoli occasionalmente e delicatamente. 15 minuti dopo, aggiungere 90 μl di soluzione di DNasi I (50 μg/ml finale) e incubare per altri 15 minuti.
- Trasferire il tessuto in una provetta da centrifuga da 10 ml e lavare i frammenti con un terreno di coltura neurobasale fresco. Ottenere la sospensione cellulare facendo passare frammenti di tessuto attraverso una pipetta di plastica da 5 ml.
- Centrifugare la sospensione in cella a 160 x g per 5 min. Rimuovere il surnatante utilizzando una pipetta di plastica sterile Pasteur e sospendere accuratamente il pellet con una pipetta automatizzata da 1 ml in 1 ml di terreno di coltura neurobasale.
- Misurare la densità cellulare utilizzando una camera di conteggio Neubauer. Posizionare il vetrino coprioggetto sulla camera Neubauer. Aggiungere 10 μl di sospensione cellulare. Assicurarsi che la sospensione cellulare entri nella camera in modo uniforme e non formi bolle. Conta il numero di cellule al microscopio ed esegui i calcoli corrispondenti per ottenere una goccia adatta di 40-80 μl contenente 30 x 103. Il numero totale di celle dipenderà dal numero di animali utilizzati.
- Coltura a breve e lungo termine dei neuroni dell'ippocampo di ratto.
- Sopra la piastra multipiatto a quattro pozzetti contenente 500 μl di terreno di coltura neurobasale preparato in precedenza e conservato nell'incubatrice, piastra circa 30 x 103 celle in una goccia di circa 50 μl per ogni pozzetto della piastra multipiatto contenente un vetrino coprioggetti rivestito in poli-D-lisina, diametro 12 mm.
- Mantenere le cellule primarie dell'ippocampo in una temperatura umidificata di 37 ºC e 5% CO2incubatore per 2-5 giorni in vitro (DIV, colture a breve termine, giovani) o >15 DIV (colture a lungo termine, invecchiate) prima degli esperimenti senza cambiare i terreni di coltura.
2. Imaging a fluorescenza di Ca citosolico2+ Concentrazione
- Preparazione di soluzioni di test per l'imaging a fluorescenza.
- Prepara una soluzione salina HEPES-buffered esterna (HBS) contenente, in mM: NaCl 145, KCl 5, MgClnumero arabo 1, CaCl2 1, glucosio 10, sodio-HEPES 10 (pH 7.42).
- Prepara un esterno, Mg2+ contenente, in mM: NaCl 146, KCl 5, CaCl2 1, glucosio 10 e HEPES 10 (pH 7.42).
- Risolvi N-metil-D-aspartato (NMDA) in Mg2+ a una concentrazione finale di 100 μM e integrarla con 10 μM di glicina.
- Prepara una soluzione HBS contenente KCl invece di NaCl risolvendo (in mM): KCl 145, MgCl2 1, CaCl2 1, glucosio 10 e HEPES 10 (pH 7.42).
- Caricamento di cellule ippocampali con sonda di calcio fluorescente fura2/AM.
- Prendi la coltura cellulare contenente vetrini coprioggetti dall'incubatore e lavali con terreno HBS a temperatura ambiente (RT) trasferendoli in una nuova piastra multipiatto a quattro pozzetti contenente 500 μl di HBS per pozzetto.
- Incubare le cellule con fura2/AM 4 μM (preparato nello stesso terreno HBS) per 60 minuti a RT (25 ºC) in un luogo buio.
- Dopo 60 minuti, lavare i vetrini coprioggetti con un mezzo HBS fresco.
- Registrazione di immagini a fluorescenza di citosolico [Ca2+] in cellule coltivate.
- Accendi la lampada, il microscopio, il sistema di perfusione, la fotocamera a fluorescenza e il computer.
- Posizionare i vetrini coprioggetti in una piattaforma termostatata per vetrini in vetro aperti da 12 mm sul tavolino del microscopio invertito e selezionare un campo microscopico utilizzando un obiettivo 40X (olio, apertura numerica [NA]:1,3). Perfondere le celle in continuo con terreno HBS preriscaldato (37 ºC) in assenza o presenza di sostanze in esame. Mantenere il flusso ad una velocità di circa 5-10 ml/min.
Note: sistema di perfusione cellulare per celle abitative è montato in una piattaforma termostatata per vetrini in vetro aperti da 12 mm. Per perfondere le soluzioni viene utilizzato un sistema di perfusione a gravità a 8 linee dotato di un controller della valvola. Una pompa per vuoto è responsabile della rimozione di qualsiasi fluido in eccesso. Le soluzioni vengono riscaldate utilizzando un sistema di riscaldamento a tubo. - Cattura un'immagine di sfondo con l'otturatore chiuso a entrambe le lunghezze d'onda di eccitazione.
- Epi-illuminare le celle alternativamente a 340 e 380 nm. Registra la luce emessa a 520 nm ogni 5-10 secondi con una fotocamera a fluorescenza, che viene filtrata da uno specchio dicroico fura-2.
- Al termine del periodo di registrazione, memorizzare la sequenza completa di immagini emesse a 520 nm nel computer per ulteriori analisi.
- Analisi delle immagini fluorescenti registrate.
- Apri il file dell'esperimento. Utilizzando il software aquacosmos, fare clic su "Rapporto" e selezionare l'intervallo di rapporto desiderato. Calcola il rapporto pixel per pixel nelle immagini risultanti per ottenere una sequenza di immagini con rapporto.
- Sottrai lo sfondo regolando l'"eliminazione dello sfondo". Premi "avvia calcolo".
- Premi il pulsante "sequenza di tutti i tempi" e cancella le antiche regioni di interesse (ROI). Per l'analisi quantitativa delle singole cellule, stabilire nuove regioni di interesse o ROI corrispondenti ai singoli neuroni. Fare la media di tutti i valori di rapporto in ogni pixel corrispondente a ciascuna ROI e a ciascuna immagine per ottenere una registrazione dei valori di fluorescenza del rapporto per le singole ROI (celle).
- Per rappresentare graficamente le singole registrazioni, esportare i valori di fluorescenza del rapporto corrispondenti a ciascuna ROI in un programma grafico.
- Effettuare i calcoli corrispondenti per stimare l'entità degli aumenti del rapporto di fluorescenza in risposta a ciascuna stimolazione utilizzando un software di analisi dei dati e grafici adeguato.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
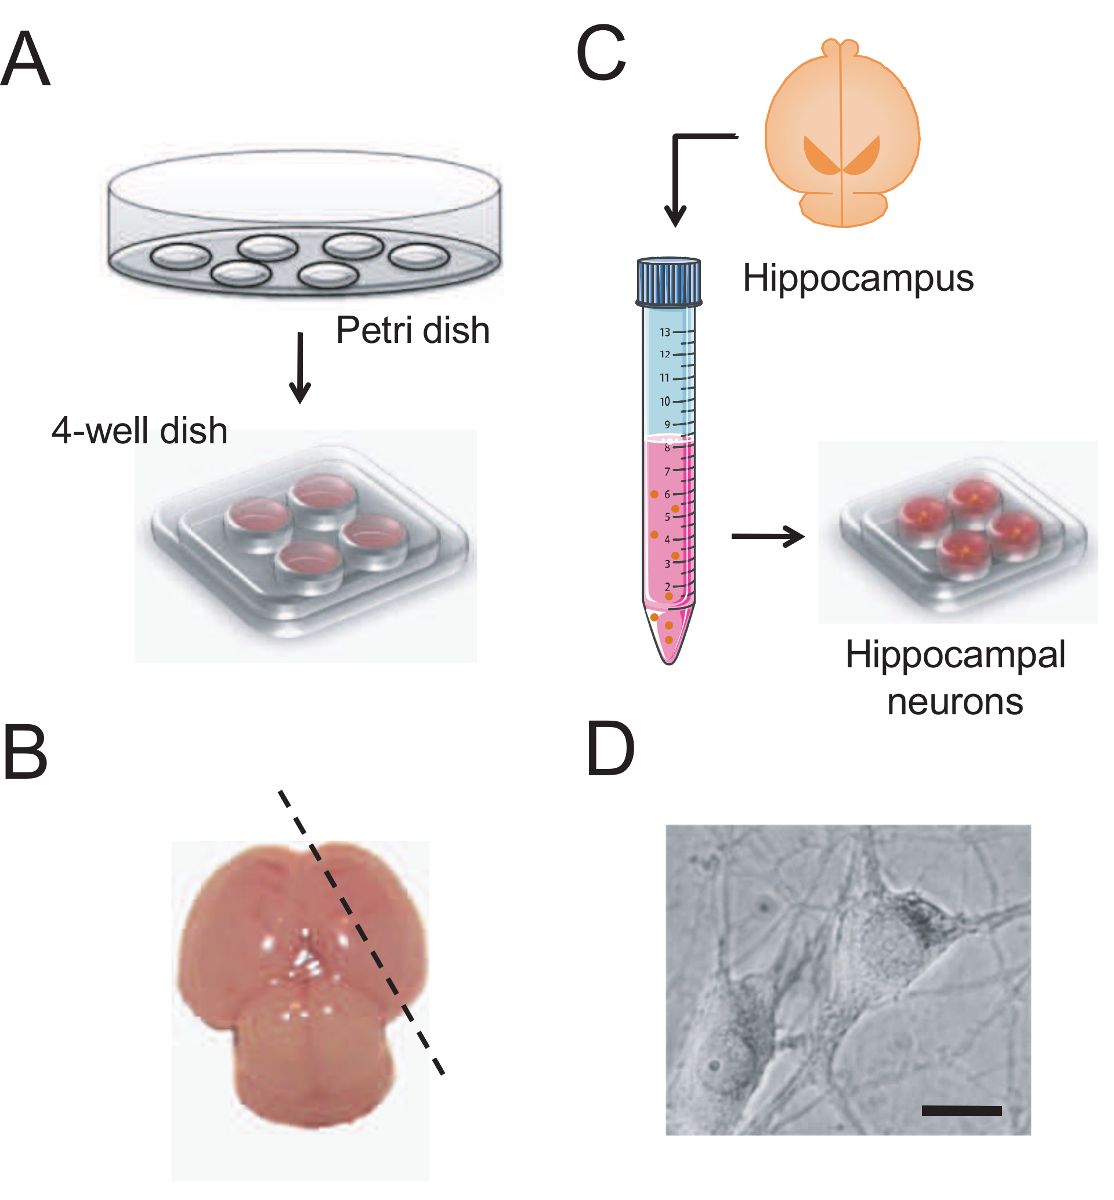
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
