Contaminazione di preparati di ribosomi eucarioti purificata con metodi tradizionali da parte di co-purificazione nucleasi e proteasi influisce negativamente sulla valle analisi biochimiche e strutturali. Un metodo rapido e semplice purificazione cromatografica viene utilizzato per risolvere questo problema utilizzando ribosomi lievito come sistema modello.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Purificazione cromatografica dei ribosomi di lievito Highly Active
In questo articolo
Sommario
Abstract
Ribosomi eucariotici sono molto più labili rispetto alle loro controparti eubatteri e archael, ponendo così una sfida significativa per i ricercatori. Particolarmente fastidioso è il fatto che la lisi delle cellule rilascia un gran numero di proteasi e nucleasi che può degradare i ribosomi. Quindi, è importante separare i ribosomi di questi enzimi nel più breve tempo possibile. Purtroppo, i metodi convenzionali ultracentrifugazione differenziale lascia ribosomi esposti a questi enzimi per periodi troppo lunghi di tempo, che influiscono sulla loro integrità strutturale e la funzionalità. Per risolvere questo problema, utilizziamo un metodo cromatografico utilizzando una cisteina carica Sulfolink resina. Questa applicazione semplice e rapida riduce in modo significativo le attività di co-purificazione proteolitici e nucleolytic, producendo rendimenti elevati di intatto, ribosomi lieviti altamente biochimicamente attivi. Suggeriamo che questo metodo dovrebbe essere applicabile anche ai ribosomi dei mammiferi. La semplicità diil metodo, e la purezza maggiore e l'attività del ribosoma cromatograficamente purificato rappresenta un progresso tecnico significativo per lo studio dei ribosomi eucarioti.
Protocollo
1. Preparazione di un cisteina carica Sulfolink resina
- Preparare Sulfolink resina (Pierce) a temperatura ambiente.
- Posizionare un totale di 10 ml di una emulsione al 50% di gel di accoppiamento Sulfolink come fornito dal produttore in due flaconcini da 10 ml in plastica, con 5 ml distribuito in ciascuna provetta.
- Centrifugare brevemente fiale a 850 xg e rimuovere con attenzione surnatanti.
- Lavare il gel tre volte in un tampone di accoppiamento (50 mM Tris, pH 8,5, 5 mM EDTA) da risospendere le perle in 5 ml, centrifugazione a 850 xg brevemente e rimuovere il surnatante tramite pipetta.
- Aggiungere cinque ml di una soluzione 50 mM di L-cisteina in un tampone di accoppiamento a ciascuna provetta e miscelare l'impasto per 1 ora a 25 ° C.
- Rimuovere il residuo di L-cisteina con il lavaggio come descritto al punto 1.4.
- Risospendere il gel in 10 ml di tampone vincolante [20 HEPES mM, pH 7,6, 5 mM Mg (OAC) 2, 60 mM di NH 4 Cl, 2 mM DTT] ed equilibrare la resina con il lavaggio in 10 ml di tampone vincolante3 volte come descritto al punto 1.4. Resina decantare in una centrifuga da 10 ml colonna, calotta e conservati a 4 ° C. La capacità di resina per l'RNA legame è ~ 20 A 260 unità per ml.
2. Purificazione cromatografica dei ribosomi con una cisteina carica Sulfolink resina
Nota: Se si lavora con un ceppo dove l'attività della proteasi si rivela essere un problema, cocktail inibizione della proteasi può essere utilizzato in tutti i buffer successive.
- Mantenere tutti i componenti su ghiaccio e preparare tutte le soluzioni con RNase-free acqua e filtrazione sterile.
- Crescere cellule di lievito durante la notte a metà fase di log (OD 595 = 0,6-1,2) nelle matrici appropriate. Celle a pellet per centrifugazione, e lavare 1 grammo cellule in un tampone di legame e centrifugare a 3700 xg per 5 minuti a 4 ° C.
- Risospendere le cellule in 1 ml di tampone legame con un volume totale approssimativo di 2 ml, e di interrompere con un uguale volume di perle di mm 0,5 di vetro refrigerate a 4 ° C ucantare una Biospec Mini-tallone battitore (Bartlesville, OK). I campioni possono essere suddivisi in tubi multipli, se necessario.
- Rimuovere le cellule ininterrotta, organelli e detriti cellulari mediante centrifugazione a 30.000 xg per 30 minuti in un Beckman-Coulter ultracentrifuga Optima Max E (Fullerton, CA).
- Immediatamente prima dell'uso, pellet la resina per un minuto a 1.000 xg per rimuovere la soluzione di storage. Due ml di resina viene utilizzato per ogni grammo di cellule.
- Rimuovere surnatanti lisato cellulare dallo spin 30.000 xg (S30), avendo cura di minimizzare la contaminazione sia dalla frazione lipidica in cima o detriti cellulari alla base dei tubi, e posto direttamente nel liquame Sulfolink carica. Lo strato lipidico possono essere evitati o per la rimozione o spingendo fuori dalla pipetta dopo che la punta ha attraversato nel surnatante.
- Incubare la miscela S30/Sulfolink sul ghiaccio senza mescolare per 15 minuti.
- Posizionare le colonne in provette da 15 ml e centrifugare a 1000 xg perr un minuto.
- Posizionare le frazioni eluato nuovamente dentro le colonne, mescolare a mano, e incubare per altri 15 minuti in ghiaccio.
- Posizionare le colonne in provette da 15 ml e centrifugare a 1000 xg per un minuto. Eliminare l'eluato.
- Colonne tappo e aggiungere 5 ml di tampone vincolanti. Mescolare le colonne a mano fino risospeso, rimuovere i tappi, e centrifugare la centrifuga colonne a 1.000 xg per un minuto. Ripetere questo protocollo di lavaggio altre due volte.
- Aggiungere 1,5 ml di tampone di eluizione (20 mM HEPES-KOH a pH 7,6, 10 mM Mg (OAC) 2, 500 mM KCl, 2mM DTT, 0,5 mg / ml di eparina) per ogni colonna. Mescolare impasti a mano, e incubare in ghiaccio per 2 minuti
- Colonne posto in nuove provette da 15 ml e centrifugare a 1000 xg per 1 minuto. Raccogliere eluato. Ripetere il passaggio di eluizione una volta di più che il volume finale del campione combinato sono circa 3 ml. Resina utilizzata può essere lavata con tampone di eluizione senza eparina seguita da equilibrio con buffe vincolanter, e conservati in volumi di 10 ml di tampone vincolante a 4 ° C per il riutilizzo in seguito.
3. Puromicina trattamento
Nota: Un metodo alternativo per rimuovere contaminanti specie di tRNA è quello di passare da una ricca glucosio glucosio impoverito ai media per promuovere il deflusso ribosoma. Tuttavia, questo non cambia lo stato metabolico delle cellule di lievito, che potrebbero influenzare la funzione dei ribosomi e la concentrazione.
Al fine di spogliare i ribosomi da endogene peptidil-tRNA, un trattamento viene eseguito con puromicina.
- Neutralizzare al pH 7.5 100 mM puromicina soluzione con l'aggiunta di KOH 1M goccia a goccia a temperatura ambiente.
- Aggiungere la soluzione puromicina neutralizzata a concentrazione finale di 1 mM ~ eluato.
- Aggiungere 100 mM GTP ad una concentrazione finale di 1 mm.
- Incubare per 30 minuti a 30 ° C.
4. Purificazione dei ribosomi per sedimentazione attraverso cuscini glicerolo
- Mettere un mldi tampone cuscino (20 HEPES mM, pH 7,6, 10 mM Mg (OAC) 2, 500 mM KCl, 2 mM DTT, 25% glicerolo) in un tubo 4 volumi ultracentrifuga ml in policarbonato.
- Delicatamente strato puromicina trattati frazioni di eluizione in cima al cuscino, e campioni di centrifugare a 100.000 xg notte a 4 ° C.
- Rimuovere i tubi dal rotore centrifuga, ed aspirare surnatanti.
- Lavare pellet contenenti ribosomi purificati due volte con 1 ml di tampone cuscino.
- Risospendere ribosomi in 100 ml di tampone cuscino dalla rottura dolce utilizzando una bacchetta di vetro.
- Dopo la rottura, coprire i tubi con parafilm e agitare ad una velocità moderata in un vortice stanza fredda per un'ora.
- Trasferire il contenuto in una provetta, centrifugare per 5 minuti a velocità massima a 4 ° C, e rimuovere surnatanti ai tubi fresca.
- Ripetere i passaggi 4,1-4,7 con 2 ml di tampone cuscino e, tranne che 100 microlitri di buffer di memorizzazione (50 mM HEPES-KOH a pH 7,6, 50 mM di NH 4 Cl, 5 mM Mg(OAC) 2, 1 mM DTT, 25% glicerolo) è usato in passi 4.4 e 4.5 invece di buffer di cuscino.
- Quantificare i ribosomi purificati spettrofotometricamente (1 A 260 = 20 pmoli dei ribosomi lievito), e conservare a -80 ° C. I risultati tipici da 1 grammo di lievito sono 300-400 pmoli dei ribosomi.
5. Rappresentante dei risultati:
Un esempio di specie di RNA estratto da ciascuna delle tre fasi principali del protocollo è mostrato nella Figura 2. Mentre rRNA sono le specie principali presenti in lisati cellulari totali (T) anche questi contengono un gran numero di altre specie di RNA. Ribosomi purificati dalla colonna Sulfolink (SL) contengono anche una grande quantità di tRNA a causa della elevata affinità del letto della colonna per queste specie. Il trattamento di questa frazione con risultati puromicina in idrolisi di peptidi da peptidil-tRNA, e promuove la dissociazione di queste specie da ribosomi. Il puromicina trattati campioni (Pm) la mancanza di co-purifying specie di tRNA, ribosomi e rappresentano quindi completamente puro. Come riportato in precedenza 8, dette ribosomi sono altamente intatti e biochimicamente attive, che li rende ideali per substrati dettagliate analisi funzionali e strutturali.
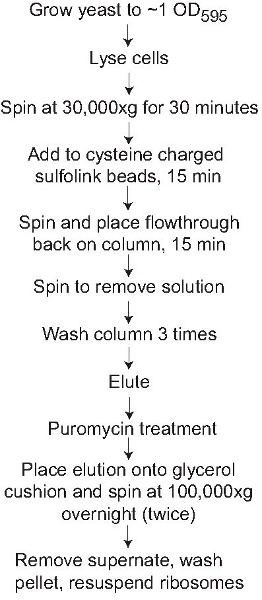
Figura 1. Diagramma di flusso metodo. Purificazione cromatografica dei ribosomi con il cisteina legate sulfolink resina è raffigurato.
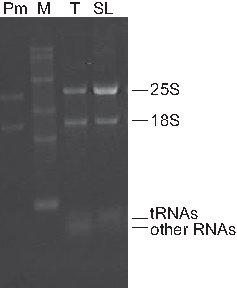
Figura 2. Analisi rappresentante di preparati ribosoma. Totale specie di RNA sono stati estratti da lisati cellulari totali (T), Sulfolink ribosomi purificati (SL) e Sulfolink purificata ribosomi successivamente trattati con puromicina e sedimentate attraverso un cuscino glicerolo (Pm). Corsia M rappresenta segnataglie RNA. Bande che rappresentano rRNA 25S e 18S, così come tRNA e altre specie di RNA sono indicati. Tutticorsie sono stati caricati con 2 mg di RNA.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Protocolli di purificazione ribosoma fondamentalmente coinvolgere le cellule di lisi, raccolta una frazione citosolica da un testacoda a bassa velocità, e poi cubettatura ribosomi tramite centrifugazione ad alta velocità 1. Mentre un paio di nuovi metodi sono stati utilizzati per purificare i ribosomi batterici, lo stesso non fosse stato vero per eucarioti 2-4. Anche se ulteriori passi sono stati aggiunti nel corso degli anni, si lava sale ad esempio, e cuscini glicerolo (ad esempio vedi 5),
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Nessun conflitto di interessi dichiarati.
Ringraziamenti
Desideriamo ringraziare tutti i membri del laboratorio Dinman, tra Ashton Belew, Karen Jack, Sharmishtha Musalga, Sergey Sulima, Shivani Reddy, e Michael Rhodin per il loro aiuto e l'ingresso su questo progetto. Questo lavoro è stato sostenuto dalle concessioni a AM dalla American Heart Association (AHA 0630163N) e JDD dal National Institutes of Health (5R01 GM058859-12). JAL è stata sostenuta da un reinvestimento americano e Recovery Act del 2009, supplemento alla concessione genitore (3R01GM058859-11S1).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Nome del reagente | Azienda | Numero di catalogo | |
| Sulfolink Giunto in resina | Perforare | 20402 | |
| Mini bead-beater 16 | Biospec | 607 | |
| Optima Max E ultracentrifuga | Beckman Coulter | ||
| Legenda RT | Sorvall | ||
| Perle di vetro 0,5 millimetri | Biospec | 11079105 | |
| Tris | Sigma-Aldrich | 252859 | |
| EDTA | Sigma-Aldrich | E9884 | |
| DTT | Sigma-Aldrich | 43815 | |
| HEPES | Sigma-Aldrich | 54459 | |
| NH 4 Cl | Sigma-Aldrich | A9434 | |
| KCl | Sigma-Aldrich | 60128 | |
| Mg (OAC) 2 | Sigma-Aldrich | M5661 | |
| KOH | Sigma-Aldrich | 221473 | |
| Glicerina | Sigma-Aldrich | G5516 | |
| Puromicina | Sigma-Aldrich | P7255 | |
| GTP | Fermentas | R0461 |
Riferimenti
- Palade, G. E., Siekevitz, P. Liver microsomes; an integrated morphological and biochemical study. J. Biophys. Biochem. Cytol. 2, 171-200 (1956).
- Fabry, M., Kalvoda, L., Rychlik, I. Hydrophobic interactions of Escherichia coli ribosomes. Biochim. Biophys. Acta. 652, 139-150 (1981).
- Jelenc, P. C. Rapid purification of highly active ribosomes from Escherichia coli. Anal. Biochem. 105, 369-374 (1980).
- Le goffic, F., Moreau, N., Chevelot, L., Langrene, S., Siegrist, S. Purification of bacterial ribosomes using chloramphenicol and erythromycin columns. Biochimie. 62, 69-77 (1980).
- Meskauskas, A., Petrov, A. N., Dinman, J. D. Identification of functionally important amino acids of ribosomal protein L3 by saturation mutagenesis. Mol. Cell Biol. 25, 10863-10874 (2005).
- Algire, M. A. Development and characterization of a reconstituted yeast translation initiation system. RNA. 8, 382-397 (2002).
- Maguire, B. A., Wondrack, L. M., Contillo, L. G., Xu, Z. A novel chromatography system to isolate active ribosomes from pathogenic bacteria. RNA. 14, 188-195 (2008).
- Leshin, J. A., Rakauskaite, R., Dinman, J. D., Meskauskas, A. Enhanced purity, activity and structural integrity of yeast ribosomes purified using a general chromatographic method. RNA. Biol. 7, 354-360 (2010).
- Triana, F., Nierhaus, K. H., Chakraburtty, K. Transfer RNA binding to 80S ribosomes from yeast: evidence for three sites. Biochem. Mol. Biol. Int. 33, 909-915 (1994).
- Azzam, M. E., Algranati, I. D. Mechanism of puromycin action: fate of ribosomes after release of nascent protein chains from polysomes. Proc. Natl. Acad. Sci. U. S. A. 70, 3866-3869 (1973).
- Nathans, D. Puromuycin inhibition of protein synthesis: incorporation of puromycin into peptide chains. Proc. Natl. Acad. Sci. U. S. A. 51, 585-592 (1964).
- Rabinovitz, M., Fisher, J. M. A dissociative effect of puromycin on the pathway of protein synthesis by Ehrlich ascites tumor cells. J. Biol. Chem. 237, 477-481 (1962).
- Allen, D. W., Zamecnik, P. C. The effect of puromycin on rabbit reticulocyte ribosomes. Biochim. Biophys. Acta. 55, 865-874 (1962).
- Yarmolinsky, M. B., Haba, G. L. Inhibition by puromycin of amino acid incorporation into protein. Proc. Natl. Acad. Sci. U. S. A. 45, 1721-1729 (1959).
- Becker-Ursic, D., Davies, J. In vivo and in vitro phosphorylation of ribosomal proteins by protein kinases from Saccharomyces cerevisiae. Biochemistry. 15, 2289-2296 (1976).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
