Descriviamo un metodo riproducibile di preparazione del mouse pancreatiche cellule acinose da un mouse con lo scopo di esaminare i segnali di calcio delle cellule acinose e lesioni cellulari con stimoli fisiologicamente e patologicamente rilevanti. Viene inoltre fornito un metodo per l'infezione adenovirale di queste cellule.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Preparazione delle cellule acinose pancreatiche per lo Scopo di Imaging di calcio, cellulari lesioni Misure e Infezione Adenoviral
In questo articolo
Sommario
Abstract
L'cellule acinose pancreatiche è il principale parenchima cellulare del pancreas esocrino e svolge un ruolo primario nella secrezione di enzimi pancreatici nel dotto pancreatico. E 'anche il sito per l'avvio di pancreatite. Qui si descrive come le cellule acinose sono isolati da tutto il tessuto del pancreas e dei segnali intracellulari di calcio sono misurati. Inoltre, si descrivono le tecniche di trasfezione queste cellule con costrutti adenovirali, e successivamente misurando la fuoriuscita di lattato deidrogenasi, un marker di danno cellulare, in condizioni che inducono lesioni cellule acinose in vitro. Queste tecniche forniscono un potente strumento per la caratterizzazione delle cellule acinose fisiologia e patologia.
Introduzione
Cambiamenti dinamici nel calcio citosolico sono necessari per gli eventi delle cellule acinose sia fisiologiche che patologiche. Questi effetti divergenti di calcio sono pensati per derivare da diversi modelli spaziali e temporali di calcio di segnalazione 1. Per esempio, enzimi e la secrezione fluido dalla cellule acinose sono legate a picchi di calcio da una regione ristretta del polo apicale in cui la secrezione avviene 2. Al contrario, un'onda calcio globale seguito da intensi segnali di calcio non-oscillatorie è associato ad eventi patologici precoci che portano alla pancreatite acuta 3,4. Questi includono attivazione intra-acinare proteasi, enzima secrezione ridotta e danno cellulare acinare. Il nostro laboratorio utilizza isolato acini pancreatici per studiare questi eventi patologici precoci che portano alla malattia, sia in vivo che in vitro 5-7. I metodi qui descritti descrivono isolamento di cellule acinose primarie a scopo di misurare cylivelli di calcio tosolic e lesioni delle cellule. Viene inoltre fornito un metodo per l'infezione adenovirale di queste cellule.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
1. Preparazione acinose pancreatiche Cellule per Imaging di calcio
- Preparare HEPES tampone di incubazione contenente HEPES 20 mM, 95 mM NaCl, 4,7 mM KCl, 0,6 mM MgCl2, 1.3 mM CaCl 2, 10 mM di glucosio, 2 mM glutammina, e 1 × medie aminoacidi non essenziali del minimo Aquila. Regolare la soluzione finale a pH 7.4 con NaOH.
- Preparare un tampone di incubazione aggiungendo BSA BSA (1% w / v finale) a 25 ml di tampone di incubazione HEPES (descritta sopra).
- Preparare un tampone di digestione collagenasi aggiungendo 1,1 mg / ml (200 Unità / ml) di tipo-4 collagenasi e 1 mg / ml di inibitore della tripsina di soia per 6 ml di BSA tampone di incubazione (descritta sopra).
- Acid-wash 22x22 mm coprioggetto immergendo in due parti HNO 3 e una parte di HCl per 2 ore. Poi decantare con acqua deionizzata e conservare in etanolo al 70%.
- Euthanize un mouse da CO 2 asfissia. Orientare l'animale in posizione supina, e preparare la superficie addominale da cleAning con il 70% di etanolo. Eseguire una laparotomia per esporre la cavità addominale. Sezionare il pancreas e sciacquare immediatamente in una piccola barca a pesare contenente 6 ml di tampone di digestione collagenasi.
- Sezionare grossi pezzi di vasi sanguigni di grassi o visibile, quindi rimuovere 5 ml di tampone di digestione collagenasi e aggiungerlo di nuovo al tubo da 15 ml.
- Utilizzando sottili forbici dissezione tritare il pancreas nella piccola barca pesa contenente 1 ml di tampone di digestione collagenasi. Tritare fino a quando la soluzione risultante viene uniformemente disperso.
- Trasferire il prodotto macinate in un pallone di Erlenmeyer da 125 ml di plastica, e aggiungere il restante 5 ml di tampone di digestione collagenasi al contenitore. Assicurarsi che il tessuto è completamente sommerso nel buffer.
- Porre il pallone in un bagno di 37 ° C acqua e agitare a 90 rpm per 30 min. Durante questo breve periodo di inattività, preparare agonisti attivazione di calcio (ad esempio caerulein, carbachol) e sciacquare il coperchio lavata con acido 22x22 mmscivola con acqua deionizzata. Secco, e poi posto sulla cima di una superficie piana rivestita da film di laboratorio.
- Dopo 30 min la digest è completa, trasferire la sospensione posteriore al tubo da 15 ml e permettono alle cellule di stabilirsi. Pipetta con cautela il tampone di digestione collagenasi e sostituirlo con 6 ml di tampone di incubazione BSA. Agitare vigorosamente il tubo a mano per 10 sec per disperdere le cellule in cluster più piccole. Subito dopo l'agitazione, rimuovere qualsiasi grande, detriti galleggianti da parte dei media instabili.
- Lasciare le cellule rimanenti di stabilirsi, e scambiare i mezzi di comunicazione con il tampone di incubazione BSA fresca.
- Ripetere il punto 1.11 due volte, fino a quando la sospensione è composta di soli piccoli cluster che sono solo finemente visibili ad occhio nudo. Le cellule dovrebbero assomigliare a quelli raffigurati nella Figura 1A (riga superiore).
- Rimuovere il tampone di incubazione BSA e sostituirlo con HEPES tampone di incubazione.
- Preparare una 750 micron, magazzino 100X di Fluo-04:00 nel 10% di DMSO.
- Caricare le cellule nel tubo da 15 ml contenente la sospensione cellulare e HEPES BSA tampone privo di incubazione. Per fare questo, aggiungere un volume adeguato (diluizione 1:100) della soluzione di riserva alla sospensione cellulare. Poi piatto 500 ml di questa sospensione su ogni coprioggetto 22x22 mm.
- Tenere coprioggetto al buio a temperatura ambiente. Prendere la prima a Ca 2 + misurazioni 30 min dopo il caricamento. Il colorante viene rimosso automaticamente dal mezzo all'avviamento del perfusione, che dovrebbe avvenire 30 min dopo il caricamento colorante.
2. Misurazione di calcio in cellule acinose pancreatiche
- Sciacquare ogni perfusione set-up con acqua deionizzata e riempire con una quantità appropriata di tampone o agonista. Prime ogni siringa con il tampone o agonista per assicurare il flusso corretto. Bloccare siringhe a un anello riposare circa 1-2 metri sopra il palco microscopio.
- Utilizzare una pinzetta sottile di cogliere con attenzione dal suo bordo un vetrino sospensione cellulare contenente. Inclinare il coperchioslip 45 °, e lasciare il tampone in eccesso di defluire. Posizionare il coprioggetto sopra della guarnizione di gomma con cellule sulla parte superiore del vetrino, e montare la camera (Figure 2A e 2B).
- Fissare la camera di perfusione alla fase e inserire il tubo che contiene tampone nel primo ingresso della camera (Figura 2C). Ruotare la siringa contenente tampone e permettere che il buffer di perfusione su tutta la superficie del vetrino. Quando il buffer ha raggiunto l'estremità opposta della camera, inserire una linea di vuoto dalla presa di vuoto. Inserire altri tubi (contenenti agonisti, inibitori, ecc) nella loro posizione appropriata lungo la camera.
- Visualizzare le cellule utilizzando sia una, 1.4 Apertura obiettivo 200X o 400X numerico ed un laser ad argon per eccitare il colorante Fluo-04:00 alla lunghezza d'onda di 488 nm (Figura 1A, in basso). Le impostazioni di potenza del laser devono essere regolati in modo che il tubo fotomoltiplicatore (PMT) Non è saturato dalla luce emessa. Inoltre, la tensione attraverso il PMT deve essere ottimizzato per il rilevamento massima luce.
- Segnali di emissione a lungo passaggio di> 515 nm sono raccolti a velocità fotogramma di 2-5 sec / frame per la visualizzazione di modelli di oscillatori lenti e 0,2-0,3 sec / frame per la visualizzazione più rapida, le onde di calcio globali (figure 3 e 4).
- Dopo l'imaging, chiudere le siringhe e rimuovere tutti i tubi. Smontare la camera e ripetere i passaggi 2,2-2,4.
- Raccogliere i dati come valori numerici di intensità di fluorescenza nel tempo e trasferimento immagine J (pacchetto software fornito come freeware dal National Institutes of Health e può essere trovato a http://rsb.info.nih.gov/ij/ ).
- Guarda le immagini cellulari in tempo reale e di individuare le regioni di interesse (ROI, cioè apicale, basolaterale, nucleare, ecc)
- Acquisire intensità di fluorescenza per queste zone di interesse e di represent come intensità di fluorescenza / basale intensità di fluorescenza (cioè F/F0).
- Generare tracciati tracciando F / F 0 vs tempo. Oltre ai tracciati, immagini rappresentative sono comunemente forniti e visualizzati utilizzando pseudocolore.
3. Preparazione delle cellule acinose pancreatiche per saggi danno cellulare
- Caldo DMEM F-12 supporti (senza rosso fenolo) a 37 ° C.
- Aggiungere BSA (0,1% w / v finale) e HCl (50 mM finale) ai DMEM F-12 media.
- Aliquotare 50 ml di DMEM in un tubo conico.
- Preparare un buffer collagenasi aggiungendo 0,5 mg / ml (12 U / ml) di collagenasi di tipo IV da 10 ml di DMEM integrato F-12 media.
- Euthanize un mouse da CO 2 asfissia. Orientare l'animale in posizione supina, e preparare la superficie addominale con la pulizia con il 70% di etanolo. Eseguire una laparotomia per esporre la cavità addominale. Sezionare il pancreas e sciacquare immediatamente in una piccola barca di peso containing 6 ml di tampone di collagenasi.
- Tritare il tessuto utilizzando sottili forbici dissezione per 3-5 minuti o fino a quando la soluzione risultante appare uniformemente disperso.
- Trasferire il tessuto macinata ad una beuta Erlenmeyer da 125 ml con 5 ml di tampone di collagenasi supplementare, poi posto in un bagno d'acqua ° C 37 in agitazione a 90 rpm per 5 min.
- Togliere dal shaker, consentono alle cellule di stabilirsi in breve, e lo scambio con 5 ml di tampone di collagenasi fresca. Poi incubare per un ulteriore 35 min in un bagno d'acqua ° C 37 con agitazione a 90 rpm.
- Vigorosamente risospendere il digest con una pipetta di trasferimento fino a quando la sospensione appare omogenea senza grumi di cellule evidenti. Poi pipettare delicatamente la sospensione cellulare attraverso una rete di nylon pre-bagnato in una beuta.
- Vigorosamente Pipettare 3 ml di DMEM fresco aggiuntiva F-12 supporti (con collagenasi) attraverso la maglia, in modo da forzare attraverso qualsiasi celle rimanenti.
- Aggiungere un altro 6-10 ml di DMEM F-12 media e unseguite la cellule per 2-3 min. Ripetere questa operazione due volte, e rimuovere il surnatante dopo il lavaggio finale.
- Aggiungere DMEM fresco F-12 supporti, risospendere le cellule, e la piastra 500 microlitri di sospensione cellulare in ciascun pozzetto di una piastra di coltura tissutale a 48 pozzetti. Le celle dovrebbero somigliare quelli raffigurati in Figura 1B.
- Lasciare che la piastra di sedersi in un 37 ° C a bagnomaria a 90 rpm per 5 minuti prima di aggiungere agonisti.
- Stimolare le cellule con diversi agonisti per 2-4 ore.
- Inclinare la piastra con un angolo per permettere alle cellule di stabilirsi e Pipettare attentamente fuori una aliquota di mezzi (in genere 100 ml) e flash congelare in azoto liquido.
- Flash congelare la sospensione cellulare rimanente. Flash congelamento non è essenziale per le misure di LDH. In qualità di campioni alternativi possono essere tenuti in ghiaccio se saranno analizzati il giorno stesso o conservati in -20 ° C per la conservazione a lungo termine.
4. Misurare lattato deidrogenasi di dispersione
- Misura di lattato deidrogenasi (LDH) perdite principalmente utilizzando i reagenti e le istruzioni fornite nel Promega Cytotox 96 non radioattivo citotossicità kit di analisi (vedi Tabella di reagenti e materiali specifici).
- Ricostituire il substrato LDH (fornito nel kit) con 12 ml di tampone di saggio (anche fornito).
- Scongelare sospensione cellulare campioni congelati e multimediali in un bagno di acqua a temperatura ambiente.
- Tavola 50 microlitri di ciascun campione media in una piastra a 96 pozzetti.
- Alla sospensione cellulare, aggiungere il volume necessario di tampone di lisi 10X in modo che la concentrazione finale è 1X. Brevemente nel vortex e incubare a 37 ° C per 60 min.
- Centrifugare i campioni lisati a 250 xg per 4 min a detriti cellulari pellet.
- Per lisati cellulari, piastra 50 pl di una diluizione 1:10 in ciascun pozzetto di una piastra a 96 pozzetti.
- Aggiungere 50 ml di substrato ricostituito in ogni pozzetto, incubare la piastra al buio a temperatura ambiente per 30 min.
- Bloccare la reazioneaggiungendo 50 microlitri della soluzione di arresto (fornito nel kit) a ciascun pozzetto.
- Misurare l'assorbanza a 490 nm.
- Utilizzare le seguenti formule per calcolare% di dispersione LDH. Le densità ottiche inferiori vengono corrette sottraendo un OD lettura vuota da un pozzo contenente solo PBS, substrato e soluzione di bloccaggio.
LDH nei media = (Media OD492) x (fattore di diluizione media) x (vol. di media) * Dal momento che è di solito necessario per diluire i campioni dei media, il fattore di diluizione sarà molto spesso equal1.
Totale LDH = ((lisato OD 490) x (lisato fattore di diluizione) x (vol. in sospensione cellulare)) + ((Media OD 490) x (fattore di diluizione) x (vol. di supporti aliquotati per il campionamento))
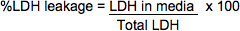
5. Infettare cellule acinose pancreatiche con Adenovirus
- Prepararecellule acinose pancreatiche come descritto nella sezione 3.
- Seguendo passo 3.12, aggiungere 10 7 unità infettive (IFUS) di adenovirus alla sospensione cellulare e incubare per 30 min a 37 ° C.
- Uniformemente piastra 2 ml di sospensione cellulare in una piastra da 6 pozzetti.
- Per la maggior parte dei costrutti di espressione, le cellule devono essere adeguatamente infettati entro 18 ore, e per alcuni costrutti luciferasi, appena entro 6 ore.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Un esempio di misurazioni calcio delle cellule acinose in risposta a stimoli fisiologici è fornita in figura 3. Cellule acinose state caricate con il colorante calcio Fluo-4 e perfusi con l'acetilcolina analogico carbachol (CCH, 1 mM)) 8. Cellule risposto nella forma di un'onda di calcio che avvia nella regione apicale e propaga alla regione basolaterale 3,9. Tracciati Rappresentante mostrato in Figura 3B dimostrano il tipico modello di punta plateau comune...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Il metodo di isolamento delle cellule e saggi successivi raffigurati qui rappresentano potenti strumenti con cui studiare le caratteristiche fisiologiche e fisiopatologiche del pancreas esocrino. Il metodo per isolare le cellule acinose pancreatiche dispersi è stato descritto da Amsterdam e Jamieson nel 1972 11. I metodi qui presentati sono stati adattati da più recenti metodi di isolamento descritte da Van Acker e colleghi 12. Sebbene queste tecniche sono altamente riproducibili e facilmente appre...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Nessun conflitto di interessi dichiarati.
Ringraziamenti
Questo lavoro è stato sostenuto da un National Institutes of Health di Grant DK083327 e DK093491 (a CSPS).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Topi | NCI N/A | Maschio 20-30 grammi; praticamente qualsiasi ceppo dovrebbe produrre risultati comparabili. | |
| HEPES | American Bioanalytical | AB00892 | |
| Cloruro di sodio | J.T. Baker | 3624-05 | |
| Cloruro di potassio | J.T. Baker | 3040-01 | |
| Cloruro di magnesio | Sigma | M-8266 | |
| Cloruro di calcio | Fischer | C79 | |
| Destrosio | J.T. Baker | 1916-01 | |
| L-Glutammina | Sigma | G-8540 | |
| 1X minimo Miscela di aminoacidi non essenziali media di Eagle's | Gibco | 11140-050 | |
| Idrossido di sodio | EM | SX0593 | |
| Albumina sierica bovina | Sigma | A7906 | |
| Collagenasi | Worthington | 4188 | |
| Inibitore della tripsina di soia | Sigma | T-9003 | |
| Anidride carbonica | Matheson Gas | 124-38-9 | |
| 125 ml Pallone di plastica Erlenmeyer | Crystalgen | 26-0005 | |
| Kit di dissezione | Fine Science Tools | 14161-10 | |
| 70% Etanolo | LabChem | LC222102 | |
| P1000, P100, P10 pipette | Gilson | FA10005P | |
| Barca di pesata | Heathrow Scientific | HS1420A | |
| Pipette di trasferimento in plastica | USA Scientific | 1020-2500 | |
| Provette coniche da 15 ml | BD Falcon | 352095 | |
| Provette coniche da 50 ml | BD Falcon | 352070 | |
| Provetta per microcentrifuga da 1,5 ml | Fisher | 05-408-129 | |
| Provetta per microcentrifuga da 0,65 ml | VWR | 20170-293 | |
| Vetrini coprioggetti 22 x 22 mm | Fisher | 032811-9 | |
| Acido nitrico | Fischer | A483-212 | |
| Acido cloridrico | Fischer | A142-212 | |
| Acqua deionizzata | N/A | N/A Vetrini coprioggetti | |
| 18 x 18 mm | Fischer | 021510-9 | |
| Pellicola da laboratorio | Parafilm | PM-996 | |
| Fluo-4AM | Invitrogen | F14201 | |
| Dimetilsolfossido | Sigma | D2650 | |
| Luer lock | Becton Dickinson | 932777 | |
| Siringa da 60 ml | BD Bioscience | DG567805 | |
| 23 ¾ ago di calibro | BD Bioscience | 9328270 | |
| Tubo PE50 | Clay Adam | PE50-427411 | |
| Cacciavite a testa piatta | N/A | N/A | |
| DMEM F-12, no Fenolo Rosso | Gibco | 21041-025 | |
| Ago calibro 30,5 | BD Bioscience | 305106 | |
| Siringa da 5 CC | BD Bioscience | 309603 | |
| Pallone Erlenmeyer da 25 ml | Fischer | FB50025 | |
| Filtro a rete in nylon | Nitex | 03-150/38 | 150 um dimensione dei pori 48 |
| pozzetti piastra per coltura tissutale | Costar | 3548 | |
| piastra per coltura tissutale a 96 pozzetti | Costar | 3795 | |
| piastra per coltura tissutale a 6 pozzetti | Costar | 3506 | |
| Azoto liquido | Matheson Gas | 7727-37-9 | |
| Kit per test di citotossicità | Promega | G1782 | |
| Adeno-GFP | N/A | N/A | Regalo da J. Williams |
| Equipment | |||
| Ring stand with clamps | United Scientific | SET462 | |
| Camera per perifusione | N/A | N/A | Progettato da S.Z.H e colleghi dell'Università di Yale |
| Linea del vuoto | Manostat | 72-100-000 | |
| Bagno d'acqua con agitatore | Microscopio | 51220076 | |
| Zeiss | LSM 710 | ||
| BioTek Synergy H1 lettore di piastre | BioTek | 11-120-534 | |
| Cappa per coltura tissutale | Nuaire | NU-425-600 | |
| Incubatore per coltura tissutale | Thermo | 3110 |
Riferimenti
- Toescu, E. C., Lawrie, A. M., Petersen, O. H., Gallacher, D. V. Spatial and temporal distribution of agonist-evoked cytoplasmic Ca2+ signals in exocrine acinar cells analysed by digital image microscopy. Embo J. 11, 1623-1629 (1992).
- Ito, K., Miyashita, Y., Kasai, H. Micromolar and submicromolar Ca2+ spikes regulating distinct cellular functions in pancreatic acinar cells. Embo J. 16, 242-251 (1997).
- Husain, S. Z., et al. The ryanodine receptor mediates early zymogen activation in pancreatitis. Proc. Natl. Acad. Sci. U.S.A. 102, 14386-14391 (2005).
- Raraty, M., et al. Calcium-dependent enzyme activation and vacuole formation in the apical granular region of pancreatic acinar cells. Proc. Natl. Acad. Sci. U.S.A. 97, 13126-13131 (2000).
- Orabi, A. I., et al. Dantrolene mitigates caerulein-induced pancreatitis in vivo in mice. Am. J. Physiol. Gastrointest. Liver Physiol. 299, G196-G204 (2009).
- Shah, A. U., et al. Protease Activation during in vivo Pancreatitis is Dependent upon Calcineurin Activation. Am. J. Physiol. Gastrointest. Liver Physiol. , (2009).
- Muili, K. A., et al. Pharmacologic and genetic inhibition of calcineurin protects against carbachol-induced pathologic zymogen activation and acinar cell injury. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Orabi, A. I., et al. Ethanol enhances carbachol-induced protease activation and accelerates Ca2+ waves in isolated rat pancreatic acini. J. Biol. Chem. 286, 14090-14097 (2011).
- Nathanson, M. H., Padfield, P. J., O'Sullivan, A. J., Burgstahler, A. D., Jamieson, J. D. Mechanism of Ca2+ wave propagation in pancreatic acinar cells. J. Biol. Chem. 267, 18118-18121 (1992).
- Reed, A. M., et al. Low extracellular pH induces damage in the pancreatic acinar cell by enhancing calcium signaling. J. Biol. Chem. 286, 1919-1926 (2011).
- Amsterdam, A., Jamieson, J. D. Structural and functional characterization of isolated pancreatic exocrine cells. Proc. Natl. Acad. Sci. U.S.A. 69, 3028-3032 (1972).
- Van Acker, G. J., et al. Tumor progression locus-2 is a critical regulator of pancreatic and lung inflammation during acute pancreatitis. J. Biol. Chem. 282, 22140-22149 (2007).
- Ito, K., Miyashita, Y., Kasai, H. Kinetic control of multiple forms of Ca(2+) spikes by inositol trisphosphate in pancreatic acinar cells. J. Cell Biol. 146, 405-413 (1999).
- Leite, M. F., Burgstahler, A. D., Nathanson, M. H. Ca2+ waves require sequential activation of inositol trisphosphate receptors and ryanodine receptors in pancreatic acini. Gastroenterology. 122, 415-427 (2002).
- Paredes, R. M., Etzler, J. C., Watts, L. T., Zheng, W., Lechleiter, J. D. Chemical calcium indicators. Methods. 46, 143-151 (2008).
- Schild, D., Jung, A., Schultens, H. A. Localization of calcium entry through calcium channels in olfactory receptor neurones using a laser scanning microscope and the calcium indicator dyes Fluo-3 and Fura-Red. Cell Calcium. 15, 341-348 (1994).
- Saluja, A. K., et al. Secretagogue-induced digestive enzyme activation and cell injury in rat pancreatic acini. Am. J. Physiol. 276, 835-842 (1999).
- Husain, S. Z., et al. Ryanodine receptors contribute to bile acid-induced pathological calcium signaling and pancreatitis in mice. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Gurda, G. T., Guo, L., Lee, S. H., Molkentin, J. D., Williams, J. A. Cholecystokinin activates pancreatic calcineurin-NFAT signaling in vitro and in vivo. Mol. Biol. Cell. 19, 198-206 (2008).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
