L'oligomerizzazione del recettore della rianodina, un canale ionico omo-tetramerico che media il rilascio di Ca2+ dai depositi intracellulari, è fondamentale per la contrazione del muscolo scheletrico e cardiaco. Qui, presentiamo metodi complementari in vivo e in vitro per rilevare l'autoassociazione proteica e determinare la stechiometria omo-oligomera.
Articolo metodologico
Approcci genetici e biochimici per
In questo articolo
Sommario
Abstract
L'oligomerizzazione è spesso un requisito strutturale per le proteine per svolgere la loro specifica funzione cellulare. Ad esempio, la tetramerizzazione del recettore della rianodina (RyR) è necessaria per la formazione di un poro funzionale del canale di rilascio del Ca2+. Qui, descriviamo protocolli dettagliati per la valutazione dell'autoassociazione proteica, inclusi i saggi di lievito a due ibridi (Y2H), co-immunoprecipitazione (co-IP) e saggi di cross-linking chimico. Nel sistema Y2H, l'autointerazione proteica viene rilevata mediante saggio di β-galattosidasi in esche GAL4 co-esprimenti lievito e fusioni target della proteina in esame. L'autointerazione proteica viene ulteriormente valutata mediante co-IP utilizzando fusioni marcate con HA e cMyc della proteina di prova co-espressa in cellule HEK293 di mammifero. La stechiometria precisa della proteina omo-oligomero viene esaminata mediante cross-linking e analisi SDS-PAGE dopo l'espressione in cellule HEK293. Utilizzando queste tecniche diverse ma complementari, abbiamo costantemente osservato l'auto-associazione del dominio N-terminale RyR e dimostrato la sua intrinseca capacità di formare tetrameri. Questi metodi possono essere applicati all'interazione proteina-proteina e agli studi di omo-oligomerizzazione di altre proteine integrali di membrana dei mammiferi.
Introduzione
Scheletrico e cardiaco contrazione muscolare è innescato da sarcoplasmatico reticolo rilascio di Ca 2+ mediata da RyR. Ci sono tre isoforme RyR mammiferi con il canale funzionale composto da quattro subunità identiche. Ogni subunità RyR compone di una grande porzione N-terminale di regolamentazione citoplasmatica e una piccola parte C-terminale contenente i domini transmembrana che formano una alta conduttanza Ca 2+ pori. Intra e inter-anormale subunità interazioni alla base RyR disfunzione del canale e si traducono in neuromuscolari e disturbi cardiaci 1. L'identificazione e la caratterizzazione di domini specifici coinvolti in RyR struttura: relazione funzione è quindi di fondamentale importanza per la comprensione della fisiopatologia RyR.
tecniche di interazione proteina-proteina biochimici tradizionali richiedono notevoli quantità di proteina purificata, spesso prodotte in batteri. Questo non è possibile nel caso della RyR, una grande membrana protein composto da ~ 5000 aminoacidi, mentre i suoi frammenti ricombinanti non sono facilmente suscettibili di espressione batterica e purificazione. Così, sistemi di espressione alternativi che coinvolgono cellule ospiti eucariotiche sono necessari per proteine integrali di membrana di mammiferi. Abbiamo già impiegato Y2H, co-IP e saggi di cross-linking per dimostrare collettivamente che N-terminale tetramerizzazione è una caratteristica strutturale che è conservato in tutto il tre mammiferi RyR isoforme 2,3. È importante sottolineare che, abbiamo scoperto che una singola mutazione puntiforme associata a malattia cardiaca aritmogena sconvolge N-terminale self-associazione e si traduce in un disfunzionale canali RyR 4. Abbiamo anche applicato queste tecniche per studi oligomerizzazione del RyR citoplasmatica C-terminale della coda 5 così come la N-terminale del canale di rilascio omologa intracellulare di Ca 2+, l'inositolo 1,4,5 trifosfato recettore 2.
Nel saggio Y2H, dello son tra due proteine (X e Y) è misurata dalla ricostituzione di un fattore di trascrizione funzionale (GAL4) e l'attivazione di geni reporter conseguente 6-9. Due diversi vettori di clonazione sono usati per generare fusioni delle due proteine testate con i due fisicamente separabili, domini indipendenti di GAL4: DNA-Binding Domain (DNA-BD) / proteine X di fusione (esca) e attivazione del dominio (AD) / proteine Y Fusion (target). La Y2H può essere utilizzato per verificare se una proteina interagisce con se stessa generando GAL4 DNA-BD e fusioni AD della stessa proteina. Geneticamente modificati ceppi Y2H sono GAL4 e GAL80 carente (la proteina GAL80 è un repressore di GAL4), così come TRP1 e LEU2 carente (per fornire selezione nutrizionale per esche e preda plasmidi, rispettivamente). Nel nucleo di lievito, i ricombinanti peptidi DNA-BD e AD sono portati in prossimità fisica per la produzione di un fattore di trascrizione ibrido GAL4 solo attraverso X le fusioni ': Y interaction. Questo approccio consente un rapido screening genetico per individuare le interazioni proteina-proteina attraverso l'attivazione trascrizionale parallela di prototrofici (codifica HIS3 per un enzima necessario per la biosintesi istidina) e cromogeno (codifica LacZ per β-galattosidasi (β-Gal)) geni reporter. Il vantaggio principale del Y2H è che è un test in vivo che rileva le interazioni proteina-proteina anche deboli o transitori. Inoltre, il rilevamento comporta il semplice utilizzo di selezione della crescita (in mezzi privi di istidina) o di un colorimetrica dosaggio (β-Gal) senza la necessità di purificazione delle proteine esca e bersaglio o la generazione di anticorpi specifici. Inoltre, il Y2H può essere usata per selezionare un insieme di casuali cloni sconosciute (cDNA library cloni fusi a GAL4 AD) per nuovi partner di legame di una proteina esca, dando accesso diretto al cDNA della proteina libreria.
Per estendere le osservazioni Y2H, indient tecniche biochimiche possono essere impiegate. Saggi di cross-linking in combinazione con immunoblotting Co-IP e sono metodi utilizzati per individuare le associazioni di proteine in miscele di campioni complessi, ad es., Interi lisati cellulari 10. Il loro vantaggio principale è che riferiscono sulle interazioni proteina-proteina dal tessuto nativo, a differenza di altri metodi che richiedono l'uso di proteine ricombinanti. Proteine ricombinanti possono anche essere utilizzati, tipicamente espresso in una linea cellulare di mammifero, dove possono avere le loro corretta conformazione e post-traduzionali modifiche, così come localizzazione subcellulare. Tuttavia, poiché co-IP e reticolazione sono in vitro utilizzando cellule omogeneizzate, è necessario confermare se i due partner proteici sono co-localizzati nella cellula intatta 11. Usiamo abitualmente trasfezione di cellule HEK293 di mammifero a esprimere transitoriamente mammiferi integrale di membrana e proteine citosoliche con il metodo del calcio fosfato di precipitazione 2-4,12-14, Descritta in dettaglio. Questo è un modo economico per fornire in modo efficiente il DNA plasmidico all'interno delle cellule, ma dipende dalla particolare linea cellulare utilizzata e confluenza cellulare, così come la purezza del plasmide DNA 11,15.
Il saggio di co-IP comporta l'isolamento della proteina nativa o ricombinante di interesse da lisati cellulari in condizioni non denaturanti consentano co-purificazione di partner di interazione putativi 10,16. Si richiede l'uso di due anticorpi indipendenti, l'anticorpo immunoprecipitating per l'isolamento di proteine X, e l'anticorpo immunoblotting per il rilevamento di Y. socio proteine Può essere utilizzato per verificare se una proteina interagisce con se stessa generando due fusioni differenti con due differenti epitopi tag (ad es., HA e cMyc). L'anticorpo immunoprecipitating è legato attraverso la regione Fc Protein-A (o proteina-G, a seconda delle specie animali in cui l'anticorpo è stata sollevata), cheè coniugato con agarosio (o Sepharose) resina. Proteina X viene precipitato per l'anticorpo: Proteina-A resina dopo incubazione con il lisato cellulare, cioè la frazione di detersivo solubile di cellule omogeneizzate. Protein immuno-complessi vengono eluiti con SDS contenente tampone e successivamente analizzati mediante SDS-PAGE e immunoblotting usando un anticorpo per rilevare la presenza di proteine Y 17. Co-IP deve essere effettuata con proteine detergenti solubili per evitare un eccessivo legame non specifico. La scelta del detersivo e la sua concentrazione, nonché il numero di lavaggi, devono essere ottimizzate per ciascun X: Y pair 10,16,18.
La reticolazione viene impiegato per determinare la stechiometria del complesso proteico oligomerica. Si basa su una reazione chimica per creare legami covalenti tra protomers interagenti adiacenti, e, quindi, consente di preservare lo stato oligomerica della proteina durante la separazione SDS-PAGE. Ci sono numerosi reage reticolazionenti di varie lunghezze e la chimica di targeting diversi gruppi reattivi sulle proteine, ammine tipicamente primarie, carbossilici o gruppi tiolo. Qui, descriviamo l'uso di glutaraldeide (OHC (CH 2) 3 CHO), un cross-linker omo-bi-funzionale con due gruppi aldeidici alle due estremità che reagiscono con i gruppi amminici liberi presenti in residui di lisina 19,20. La reticolazione è seguita in modo concentrazione-o dipendente dal tempo con conseguente formazione di addotti. Reazione glutaraldeide viene arrestata con idrazina (H 2 NNH 2) e campioni di proteine vengono poi analizzati mediante SDS-PAGE e immunoblotting 17 per valutare il loro stato di oligomerizzazione. Dobbiamo notare che la reticolazione non induce oligomerizzazione ma semplicemente crea ponti stabili tra complessi proteici preesistenti. Considerazioni importanti quando effettuano esperimenti reticolanti comprendono la scelta di cross-linker, la sua concentrazione e tempo di reazione 19,20.
Protocollo
1. lievito doppio ibrido
- lievito Trasformazione
- Preparare i seguenti supporti e tamponi:
- Preparare lievito completa (YPD) medium estratto di lievito-peptone-destrosio miscelando 20 g / L peptone, 10 g / L di estratto di lievito, 2% w / v di glucosio (aggiunto dopo autoclavaggio) e 20 g / L di agar (per lastre solo) ; sterilizzare in autoclave e utilizzare fresco il giorno dell'esperimento.
- Preparare definito medio lievito minimo sintetico (SD) (privo leucina e triptofano per mantenere la pressione selettiva su entrambi i plasmidi esca e destinazione) mescolando 6,7 g / L di Yeast Nitrogen Base, 1,6 g / L di ricaduta integratore privo leucina e triptofano, 2% w / v di glucosio (aggiunto dopo autoclavaggio) e 20 g / L di agar (per piastre solo); sterilizzare in autoclave e utilizzare fresco il giorno dell'esperimento.
- Preparare 50% w / v PEG (polietilenglicole) 3350; sterilizzare attraverso un filtro da 0,2 micron e conservare a RT.
- Preparare 100 mM Tris / 10 mM EDTA (10x TE), regolareil pH a 7,5, sterilizzare attraverso un filtro da 0,2 micron e conservare a RT.
- Preparare 1 M acetato di litio (10x LIAC); regolare il pH a 7,5 con CH 3 COOH, sterilizzare attraverso un filtro da 0,2 micron e conservare a RT.
- Rilanciare il ceppo Y2H (ad esempio, Y190) strisciando una piccola quantità di stock di glicerolo congelato su un piatto YPD. Incubare a 30 ° C fino a raggiungere colonie di lievito ~ 2 mm di diametro (solitamente 3 - 5 giorni, a seconda del ceppo di lievito).
- Inoculare 0,5 ml di YPD (in una provetta da 1,5 ml) con un unico grande (2 - 3 mm di diametro) colonia. Vortex energicamente per ~ 2 min per disperdere eventuali grumi.
- Trasferire sospensione cellulare in un pallone da 500 ml contenente 50 ml YPD medie. Incubare a 30 ° C per 16 - 18 ore con agitazione a 250 rpm per il lievito raggiungere fase stazionaria.
- Trasferimento 4 - 5 ml della coltura durante la notte in 200 ml di YPD (in una beuta da 1 L) per produrre una densità ottica a 600 nm (OD 600, misuratautilizzando uno spettrofotometro) di 0,2 - 0,3 (200 ml sarà sufficiente per 20 trasformazioni).
- Incubare a 30 ° C con agitazione a 250 rpm fino cellule sono in fase di mid-log, cioè, OD 600 = 0.5 - 0.6 (solitamente 2 - 3 ore).
- Harvest lievito mediante centrifugazione (in provette da 50 ml) a 1.500 xg per 5 minuti a temperatura ambiente. Eliminare il surnatante, risospendere ogni pellet in 5 ml di H 2 O sterile e piscina insieme.
- Re-centrifugare a 1500 xg per 5 minuti a temperatura ambiente e scartare il surnatante. Risospendere lievito pellet in 1 ml di preparati al momento, sterile 1x LIAC / TE.
NOTA: utilizzare le cellule di lievito competenti entro 1 ora di preparazione. - Preparare i campioni plasmidi (in provette da 1,5 ml) con l'aggiunta di 200 ng di DNA plasmide per le singole trasformazioni, o 0,5-1 mg di ogni DNA plasmide per co-trasformazioni, e 100 mg di testicoli aringhe DNA vettore (bollita per 20 minuti e raffreddato su ghiaccio al momento dell'uso).
NOTA: includere un controllo positivo, ad esempio, il lievito.co-trasformato con pVA3 (codifica per GAL4 DNA-BD fusione con la proteina p53) e pTD1 (codifica per GAL4 AD fusione con SV40 grande antigene T). - Aggiungere 100 ml di preparati al momento, sospensione di lievito competente (punto 1.1.8) e 600 ml di soluzione di 1x Liac / PEG (8 ml di brodo PEG 3350, 1 ml di brodo TE, 1 ml di brodo Liac) e vortex per ~ 30 sec. Incubare a 30 ° C per 30 minuti con agitazione a 200 rpm.
- Aggiungere 80 ml di dimetilsolfossido (10% v / v concentrazione finale) e mescolare bene delicatamente per inversione. scossa di calore per 15 min in un bagno d'acqua a 42 ° C sotto agitazione ogni 2 - 3 min.
- Raffreddare sospensione cellulare in ghiaccio per 2 minuti e centrifugare a 14000 xg per 15 sec a RT per recuperare lievito.
- Risospendere il pellet cellulare in 100 ml di 1x TE e piastra su opportune piastre minime medie SD per la crescita selettiva (media manca leucina e triptofano per mantenere la pressione selettiva su entrambi i plasmidi esca e di destinazione).
- Incubare le piastre up-side-down a 30° C fino colonie sono ~ 2 mm di diametro (solitamente 4 - 5 giorni). Le piastre possono essere conservati a 4 ° C per 2 - 3 settimane; per una conservazione più lunga fare scorte di glicerolo e conservare a -80 ° C.
NOTA: Verificare che esca e di destinazione proteine sono espresse nel lievito mediante immunoblotting 17, e che non hanno l'attivazione del gene reporter di autonoma quando espresso separatamente nel lievito (mediante saggio di β-Gal come descritto nella Sezione 1.3).
- Preparare i seguenti supporti e tamponi:
- Colony-lift β-Gal filtro di carta Assay
- Preparare i seguenti tamponi:
- Preparare Z buffer contenente 100 mM Na 2 HPO 4, 40 mm NaH 2 PO 4, 10 mM KCl, 1 mM MgSO 4; regolare il pH a 7,4. Sterilizzare in autoclave e conservare a temperatura ambiente.
- Preparare buffer di X-Gal sciogliendo 5-bromo-4-cloro-3-indolil-β-D-galattopiranoside a 20 mg / ml in N, N-dimetilformammide e conservare al buio a -20 ° C. Preparare buffer di Z / soluzione X-Gal. Fare tamponeprima dell'uso mescolando X-Gal a 0,33 mg / ml e β-mercaptoetanolo al 0,27% v / v in tampone Z. Utilizzare 2,5 ml per campione.
- Aggiungere 2,5 ml di soluzione tampone Z / X-Gal appena preparato in un piatto 100 millimetri pulito e posto all'interno di una carta da filtro di cellulosa.
- Inserire un nuovo filtro di carta sulla superficie della piastra con le colonie di lievito da dosare. Strofinare delicatamente la carta da filtro sulla piastra con una pinza e lasciar riposare per ~ 5 minuti per le colonie da allegare.
NOTA: Elaborare il controllo positivo in parallelo, vale a dire, il lievito co-trasformato con pVA3 e pTD1.. - Sollevare la carta da filtro e immergerlo (con una pinza) in una pozza di azoto liquido per 30 sec (azoto liquido deve essere maneggiato con cura; indossare sempre guanti spessi e occhiali). Lasciate che il congelato disgelo carta da filtro a temperatura ambiente per ~ 2 min.
- Trasferire il filtro (lato colonia up) sulla parte superiore della carta da filtro pre-impregnati all'interno della piastra 100 mm, e incubare a 30 ° C.
- controllare periodicamente(Ogni ~ 30 min) per la comparsa di colonie blu. Lievito Y190 co-trasformato con i plasmidi di controllo positivo (+ pVA3 pTD1) diventerà blu entro 60 min (osservazioni non pubblicate).
NOTA: esca debole: le interazioni di destinazione può richiedere diverse ore per produrre un segnale positivo blu (evitare di incubazione prolungata (> 8 ore) che possono dare risultati falsi positivi). Per ottenere i migliori risultati, utilizzare colonie appena co-trasformati, cioè, cresciuti a 30 ° C per 4 -. 5 giorni, ~ 2 mm di diametro.
- Preparare i seguenti tamponi:
- Coltura liquida β-Gal Assay
- Preparare i seguenti tamponi:
- Preparare Z buffer contenente 100 mM Na 2 HPO 4, 40 mm NaH 2 PO 4, 10 mM KCl, 1 mM MgSO 4; regolare il pH a 7,4, sterilizzare in autoclave e conservare a RT.
1 M Na 2 CO 3; conservare a temperatura ambiente. - Preparare Z tampone / β-mercaptoetanolo. Rendere tampone prima dell'uso aggiungendo β-mercaptoetanolo al 0,27% v /v in tampone Z; utilizzare 700 ml per campione. Preparare buffer di Z / soluzione ONPG. Fare tampone prima dell'uso miscelando ONPG (o-nitrofenil-β-D-galattopiranoside) a 4 mg / ml e β-mercaptoetanolo al 0,27% v / v in tampone Z; utilizzare 160 ml per campione.
- Preparare Z buffer contenente 100 mM Na 2 HPO 4, 40 mm NaH 2 PO 4, 10 mM KCl, 1 mM MgSO 4; regolare il pH a 7,4, sterilizzare in autoclave e conservare a RT.
- Utilizzare una singola colonia per inoculare 5 ml di terreno SD minima (privo leucina e triptofano per mantenere la pressione selettiva su entrambi i plasmidi esca e destinazione) e incubare a 30 ° C per 16 - 18 ore con agitazione a 250 rpm.
NOTA: Assay cinque colonie separate co-trasformato con gli stessi esca e di destinazione plasmidi. - Trasferire abbastanza della cultura durante la notte in 10 ml di terreno fresco SD per produrre una OD 600 = 0.2 - 0.3. Incubare a 30 ° C con agitazione a 250 rpm fino a quando le cellule sono in fase di mid-log (OD 600 = 0,5 - 0,6).
- Trasferire 0,5 ml di coltura di lievito in una provetta da 1,5 ml e centrifugare a 14000 xg per 2 minuti a temperatura ambiente. Registrare l'esatto diametro esterno 600 quando la raccolta del CELLS. Risospendere il pellet in 100ul di tampone Z; questo si tradurrà in un fattore di concentrazione 5 volte.
- Luogo tubo in azoto liquido per ~ 1 min (azoto liquido deve essere maneggiato con cura; indossare sempre guanti spessi e occhiali) e poi in un bagno d'acqua a 37 ° per 3 minuti per scongelare. Ripetere questo ciclo di congelamento-scongelamento due volte di più per garantire le cellule sono rotte aperte.
- Impostare un tubo vuoto con 100 ml di buffer di Z.
- Aggiungere 700 microlitri di tampone Z / β-mercaptoetanolo e 160 microlitri di tampone Z / ONPG al campione e tubi vuoti; avviare il timer e posto in un incubatore a 30 °.
- Controllare periodicamente per il colore giallo per lo sviluppo. Aggiungere 400 ml di 1 M Na 2 CO 3 per fermare lo sviluppo del colore e registrare il tempo trascorso in minuti. Lievito Y190 co-trasformato con i plasmidi di controllo positivo (+ pVA3 pTD1) diventerà giallo entro 60 min ..
NOTA: Debole esca: interazioni di destinazione può richiedere diverse ore per produrre un segnale giallo positivo per meglio risultati, utilizzare colonie appena co-trasformato, cioè, cresciuto a 30 ° C per 4 -. i 5 giorni, ~ 2 mm di diametro. - Centrifugare a 14.000 xg per 5 min a temperatura ambiente per far sedimentare detriti cellulari e trasferire il surnatante nella cuvetta pulita.
- Utilizzando uno spettrofotometro, misurare l'assorbanza a 420 nm (A 420) dei campioni relativi ai vuote (valori dovrebbe essere compresa tra 0,02 - 1.0).
- Calcolare unità β-galattosidasi, con 1 unità definita come la quantità che idrolizza 1 micromole di ONPG di o-nitrofenolo e D-galattosio per min per cella, secondo la seguente formula:
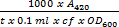 = unità β-galattosidasi
Dove: t: tempo trascorso di incubazione (in minuti); . CF: il fattore di concentrazione dal punto 1.4.8, vale a dire, cf = 5; OD 600: quando sono state raccolte le cellule.
- Preparare i seguenti tamponi:
2. l'espressione della proteina in una linea cellulare di mammifero
- Mammalian Trasfezione cellulare
- Preparare i seguenti supporti e tamponi:
- Preparare mezzo di crescita mescolando DMEM con 4,5 g / L di glucosio, 10% v / v di siero bovino fetale e 2 mM L-glutammina; sterilizzare attraverso un filtro da 0,2 micron e conservare a 4 ° C.
- Preparare salina 2x Hepes-buffered (2x HBS) mescolando 280 mM NaCl, 10 mM KCl, 1,5 mm Na 2 HPO 4, 12 mm di glucosio, 50 mm Hepes; regolare il pH a 7,05, sterilizzare attraverso un filtro da 0,2 micron e conservare a -20 ° C. Preparare 2,5 M CaCl 2. Sterilizzare attraverso un filtro 0,2 micron e conservare a -20 ° C.
- Un giorno prima della transfezione, sementi 1 - 2 x 10 6 cellule HEK293 in un piatto 100 millimetri Petri per essere 60-70% confluenti il giorno seguente. Cultura per 16 - 18 ore a 37 ° C in un incubatore umidificato con 5% di CO 2.
- Il giorno della trasfezione, rimuovere le vecchie cellule medie e mangimi con 10 ml di terreno di coltura fresco.
NOTA: Gli antibiotici vengono omessi dal terreno di coltura durante la transfezione perché possono aumentare la morte delle cellule. - Diluire 24 mg di DNA plasmidico (per co-trasfezioni, un rapporto molare uguale dei due plasmidi) e 60 ml di 2,5 M CaCl 2 in 600 microlitri volume totale (fornito con sterili H 2 O deionizzata) all'interno di una provetta da 1,5 ml; vortex per miscelare.
NOTA:. Per la massima efficienza di trasfezione, DNA plasmidico dovrebbe essere della massima purezza, cioè, avere un rapporto Abs 260 / Abs 280 = ~ 1.8. - Aggiungere la soluzione goccia plasmide DNA / calcio saggio in una provetta da 50 ml contenente 600 ml di 2x HBS mentre costantemente e vigorosamente miscelazione con vortex. Incubare per 20 minuti a RT per permettere la formazione di calcio complessi di fosfato / plasmide DNA.
- Dopo 20 min di incubazione, brevemente vortice e aggiungere goccia soluzione saggia sulle celle a coprire l'intera superficie del piatto 100 millimetri Petri.
- Incubare le cellule a 37 ° C in 5% CO 2. Dopo ~ 6 ore cambiare il mezzo di crescita e mettere di nuovo in incubatrice.
- Raccogliere le cellule 24 ore dopo la trasfezione per centrifugazione a 1.000 xg per 3 minuti a temperatura ambiente e scartare il surnatante. pellet cellulari possono essere conservati a -80 ° C fino al momento dell'uso.
NOTA: Espressione di solito picchi 24-72 ore dopo la trasfezione.
- Preparare i seguenti supporti e tamponi:
- cellulare omogeneizzazione
- Preparare i seguenti tamponi:
- Preparare tampone di omogeneizzazione Co-IP mescolando 150 mM NaCl, 20 mM Tris; regolare il pH a 7,4 e conservare a 4 ° C.
- Preparare reticolazione buffer di omogeneizzazione mescolando 5 mM Hepes, 0,3 M saccarosio; regolare il pH a 7,4 e conservare a 4 ° C (filtro prima dell'uso per rimuovere eventuali particelle). Supplemento con inibitori della proteasi prima dell'uso.
- Aggiungere 250 ml di perline di vetro (425 - 600 micron) all'interno di un tubo da 1,5 ml e lavare con 500 ml di buffer di omogeneizzazione. perle di vetro a pellet da una breve centrifugazioneimpulso (1.000 xg per 5 sec) e rimuovere il surnatante. Ripetere questa fase di lavaggio una volta di più.
- pellet Risospendere cellulare (dal punto 2.1.8) in 500 ml di buffer di omogeneizzazione ghiacciata e trasferire la sospensione cellulare nel tubo di vetro perle contenenti.
- Omogeneizzare le cellule in ghiaccio per 20 passaggi attraverso un ago sottile (23 G, 0,6 x 30 mm) attaccato ad una siringa da 1 ml. Con il tappo della provetta chiusa, forare attraverso di essa con l'ago e disperdere sospensione cellulare con forza attraverso le perline di vetro.
- Centrifugare a 1500 xg per 10 min a 4 ° C per rimuovere nuclei e le cellule intatte e scartare il pellet. Salvare il surnatante che rappresenta la frazione post-nucleare e procedere direttamente al co-IP o cross-linking a seconda dei casi.
- Preparare i seguenti tamponi:
3. in vitro metodi biochimici
- Co-immunoprecipitazione
- Preparare i seguenti tamponi:
- Preparare tampone di omogeneizzazione Co-IP come descritto in sessione 2.2.1.1. Preparare tampone IP mescolando 20 mM Tris, 150 mM NaCl, 0.5% (w / v) CHAPS, 2 mM ditiotreitolo (opzionale; ditiotreitolo può essere incluso per ridurre aggregati proteici che possono formarsi a causa di ossidazione con aria); regolare il pH a 7,4 e conservare a 4 ° C.
- Preparare 2% w / v Chaps in buffer di omogeneizzazione co-IP; Conservare a 4 ° C.
- Preparare tampone proteico loading miscelando 60 mM Tris, 2% w / v SDS, 10% v / v di glicerolo, 5 mM EDTA, 0,01% w / v blu di bromofenolo, 2% v / v β-mercaptoetanolo (opzionale); regolare il pH a 6,8 e conservare a RT.
- Omogeneizzare le cellule da un confluenti mm piatto 100 Petri (~ 8 x 10 6 cellule HEK293 se, contato con l'uso di un emocitometro) come descritto nella sezione 2.2.
- Solubilizzare la frazione subcellulare post nucleare con 0,5% CHAPS (utilizzando il magazzino 2%) e incubazione per ≥2 ore a 4 ° C con costante miscelazione. Centrifugare a 20.000 xg per 10 minuti a 4 ° C per far sedimentare il Materi insolubileAl e scartare il pellet. Salvare il surnatante definito lisato cellulare.
NOTA: L'inclusione di un detergente e la rimozione del materiale insolubile è assolutamente necessario minimizzare legame non specifico. . Detergenti intermedi, ad esempio, CHAPS o Triton X-100, ad una concentrazione dello 0,2 - 1%, sono i più comunemente usati. - Preparare due distinte provette da 1,5 ml e aggiungere ~ 20 microlitri (seconda IgG capacità di legame) di 6 mg / ml Protein-A o proteina G-agarosio (o sefarosio) perline. Lavare con 200 ml di buffer di IP.
NOTA: Scegliere la resina Ig-binding appropriata a seconda delle specie animali utilizzati per sollevare l'anticorpo immunoprecipitating. Proteina-G si lega una più ampia gamma di sottotipi Ig rispetto alla proteina-A. - Recuperare perline per centrifugazione a 1.500 xg per 2 minuti a 4 ° C. Ripetere il lavaggio ancora una volta con tampone IP, quindi risospendere le sfere in 200 ml di tampone IP.
- Aggiungere 1 mg (5 ng / mL) di anticorpo immunoprecipitating o non-immuni IgG (adservire come controllo negativo) nei due distinti Protein-A / G contenenti tubi. Incubare per ≥2 ore a 4 ° C con costante miscelazione.
NOTA: elaborare sempre un controllo negativo con l'uso di IgG non immune sollevata nella stessa specie animali come l'anticorpo immunoprecipitating. - Recuperare perline per centrifugazione a 1.500 xg per 2 minuti a 4 ° C e scartare con cura il surnatante pipettando.
- Trasferire 200 ml di lisato cellulare (dal punto 3.1.3) in ciascuna delle due tubi con l'anticorpo e proteina-A / G perline. Incubare per ≥2 ore a 4 ° C con costante miscelazione per eseguire la rilegatura antigene-anticorpo.
- Recuperare perline e lavare con 200 ml di buffer di IP; incubare per 10 minuti a 4 ° C con miscelazione. Recuperare perline e lavare due volte di più (evitare molteplici lavaggi che ridurranno sia la specifica e vincolante non specifico). Eliminare attentamente il surnatante pipettando.
- Aggiungere 30 ml di tampone proteico di carico per eluire immunoprecipitproteine associate. Centrifugare a 1500 xg per 2 minuti a 4 ° C, scartare le perline e salvare il surnatante contenente il campione co-IP eluita.
- Per verificare successo proteina X precipitazione, caricare una piccola quantità (1/10, 3 ml) del campione co-IP su un gel SDS-PAGE per essere analizzati mediante immunoblotting 17 con anticorpi specifici per la proteina X. Include un'aliquota del lisato cellulare per verificare l'espressione della proteina X nel campione.
- Per verificare la presenza di proteine co-precipitata Y, caricare il resto (9/10 th, 27 mL) del campione co-IP su un gel SDS-PAGE separata da analizzare mediante immunoblotting 17 con anticorpo specifico per la proteina Y. Include una aliquota del lisato cellulare per verificare la proteina espressione Y nel campione.
- Preparare i seguenti tamponi:
- Reticolazione chimica
- Preparare i seguenti tamponi:
- Reticolazione buffer di omogeneizzazione come descritto nella sezione 2.2.1.1.
- Preparare 5x ptampone rotein-loading mescolando 300 mM Tris, 10% w / v SDS, 50% v / v di glicerolo, 25 mM EDTA, 0,05% w / v blu di bromofenolo, 10% v / v β-mercaptoetanolo (opzionale); regolare il pH a 6,8 e conservare a temperatura ambiente; calda a 50 ° C prima dell'uso.
- Omogeneizzare le cellule da un confluenti mm piatto 100 Petri (~ 8 x 10 6 cellule HEK293 se, contato con l'uso di un emocitometro) come descritto nella sezione 2.2.
NOTA: Saccarosio (a 0,3M) viene usato per creare un buffer iso-osmotica. Salt, ad esempio, a 120 - 150 mM NaCl o KCl possono essere usati al posto, a seconda del complesso proteico oligomerica di interesse. - Centrifugare la frazione subcellulare post-nucleare a 20.000 xg per 10 min a 4 ° C per sedimentare aggregati proteici e salvare il surnatante. Prendere otto aliquote di 20 ml ciascuno (tipicamente ~ 20 mg di proteina) in distinte 0,5 ml tubi.
- Aggiungere 0,0025% v / v glutaraldeide a tutti i campioni e avviare il timer. Ciascuno degli otto campioni reagiscono con glutaraldehyde a RT per: 0, 2, 5, 10, 15, 20, 30, 60 min.
NOTA: glutaraldeide ha due gruppi aldeide che reagiscono con le ammine libere. Evitare l'uso di tamponi pH o altre sostanze con gruppi amminici primari perché sarà placare la reazione glutaraldeide. - Smettere di reazione glutaraldeide all'ora specificata con il 2% v / v idrazina e aggiungere 5 ml di 5x tampone proteico di carico per denaturare le proteine.
- Procedere alla SDS-PAGE e immunoblotting 17.
- Preparare i seguenti tamponi:
Risultati
Nel sistema Y2H, l'esca: preda interazione è inizialmente testato per selezione lievito crescita in terreno privo (triptofano e leucina) istidina e successivamente valutata β-Gal saggi di attività enzimatica (Figura 1). Lievito coltivate in mezzo di istidina carente ha il tasso di crescita lenta che dipende dalla forza delle esche: interazioni proteina preda. Il test β-Gal avviene nel lievito (coltivate in terreno manca solo triptofano e leucina) sia cresce su supporto solido (agar piastre) o in coltura liquida, con questi ultimi risultati quantitativi rendimento. Abbiamo utilizzato con successo il Y2H per identificare interazioni dominio-dominio all'interno del RyR2, nonché partner proteici nuovi 2-4,12,21,22. Ad esempio, abbiamo proiettato una serie di sovrapposizione costrutti abbracciano l'intera lunghezza della sequenza peptidica RyR2 per l'interazione con un frammento N-terminale (AD4L: residui RyR2 1 - 906 fuso con GAL4 AD). 3 saggi di carta da filtro Colony-lift β-Gal prodotti vivaci colonie di lievito di colore blu solo per il BT4L: coppia di AD4L (Figura 2A), dimostrando che AD4L interagisce con se stessa, vale a dire il BT4L costruire (residui RyR2 1-906 fonde con GAL4 DNA-BD). colonie azzurri sono stati rilevati per la BT8: coppia di AD4L suggerendo un'associazione secondaria più debole con l'estremo dominio C-terminale (BT8), mentre il lievito co-trasformato con qualsiasi altro costrutto è rimasto bianco e quindi negativo per esca: l'interazione proteina preda. Risultati quantitativi, ottenuti mediante saggi β-Gal liquidi (Figura 2B), indicati BT4L robusto: AD4L interazione equivalente in forza alla nota associazione tra la proteina p53 (pVA3) e SV40 grande T antigene (pTD1), mentre la BT8: interazione AD4L è stato notevolmente più debole (<10% rispetto al controllo).
Noi abitualmente eseguiamo esperimenti di co-IP (Figura 3) fopo l'espressione transiente in una linea cellulare di mammifero (HEK293), come un test biochimico indipendente per rafforzare i risultati Y2H 2-4,12-14,21-24. Per verificare RyR2 N-terminale self-interazione, due plasmidi separati codificanti per i residui RyR2 1-906 contrassegnati sia con il cMyc o HA peptide epitopo (BT4L e AD4L, rispettivamente), sono stati co-trasfettati in cellule HEK293 con il metodo del calcio fosfato di precipitazione 3. La frazione post-nucleare di cellule omogeneizzata viene solubilizzato con le CHAPS detergenti, e il materiale insolubile è stato rimosso mediante centrifugazione per produrre il lisato cellulare. Il lisato cellulare, trattati con il ridurre ditiotreitolo agente, è stato poi incubato con Ab HA e perline Proteina-A sefarosio per immunoprecipitare AD4L HA-tag. Campioni Co-IP, diluiti con SDS-contenente tampone, sono stati caricati su due gel SDS-PAGE separate (1/10 e 9/10 ° split) e analizzati mediante immunoblotting con Ab HA e Ab cMyc, respectively. Successful IP diretta di AD4L (~ 100 kDa) da Ab HA è stata verificata mediante immunoblotting, ma non nel controllo negativo utilizzando non immune IgG di coniglio (Figura 4A). Importante, cMyc-tag BT4L (~ 100 kDa) è stato recuperato solo nel Ab HA IP, e non nel controllo negativo in assenza di AD4L immunoprecipitato (Figura 4B).
saggi Y2H e co-IP fornito prove coerente per RyR2 N-terminale self-interazione, ma non hanno informato sullo stato di oligomerizzazione del dominio N-terminale, ossia se si forma solo dimeri o complessi più alti. Va notato che i complessi si dissociano e solo le subunità comprendente sarà rilevato mediante SDS-PAGE causa di SDS e denaturazione proteica indotta dal calore che sopprime le interazioni proteina-proteina. Per ovviare a questo, usiamo reticolazione (Figura 5) che chimicamente e stabilmente congiunge preesistente Protein oligomeri, la cui massa molecolare possono poi essere esaminati da SDS-PAGE dimensioni separazione 2-5. Ad esempio, omogenato di cellule HEK293 che esprimono cMyc-BT4L, trattati con la riduzione ditiotreitolo agente, è stato fatto reagire con glutaraldeide e analizzata mediante SDS-PAGE e immunoblotting usando Ab cMyc (Figura 6). In aggiunta al monomero (~ 100 kDa), un'alta banda proteica massa molecolare di ~ 400 kDa è stato rilevato in modo dipendente dal tempo, indicando RyR2 N-terminale formazione tetramero 3. In particolare, tetramero era la specie oligomeriche predominanti, con dimero minima e bande trimeri osservati. Per determinare la massa molecolare apparente, l'oligomero BT4L è stato separato a 4 - 15% gel gradiente SDS-PAGE 3. Abbiamo prodotto la curva standard ritardo di massa / gel molecolare utilizzando standard di proteine con una gamma di 30-460 kDa, e abbiamo calcolato l'oligomero di essere 358 kDa 15 (n = 4). Questa massa molecolare apparente è coerente con un tetramero BT4L disposti in unmodo circolare chiuso anziché in forma lineare, come previsto dalla disposizione dei quattro subunità all'interno del canale nativo RyR2.

Figura 1. Y2H diagramma di flusso. Lievito, co-trasformato con esche e di destinazione plasmidi, è stato selezionato per la crescita nel medio privo di istidina e / o analizzati per β-Gal attività enzimatica. Cliccate qui per vedere una versione più grande di questa figura.
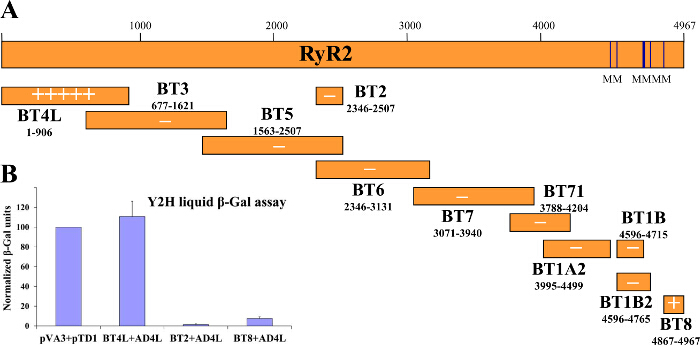
Figura 2. Y2H suggerisce RyR2 N-terminale del dominio Self-interazione. (A) Schema raffigurante la (esca) serie di umani RyR2 frammenti di proteine sovrapposizione testati nel sistema Y2H per l'interazione con il costrutto AD4L RyR2 N-terminale (preda). Risultati qualitativi ottenuti da filtro colonia-lift saggi carta β-Gal sono indicati in "+" multipli o "-" per l'interazione negativa test (B) di liquido quantitativa β-Gal normalizzati contro il controllo positivo (pVA3 codifica per GAL4 DNA-BD. fusione con la proteina p53; pTD1 codifica per GAL4 AD fusione con SV40 grande antigene T). Modificato da 3. Clicca qui per vedere una versione più grande di questa figura.
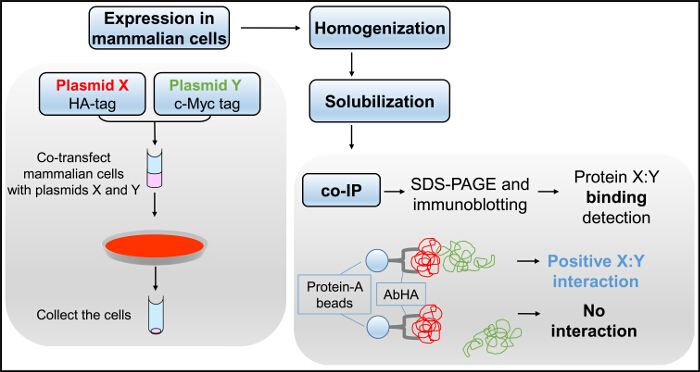
Figura 3. Co-IP diagramma di flusso. Le cellule di mammiferi, co-trasfettate con plasmidi X e Y, omogeneizzazione e detergente-solubilizzato per produrre il lisato cellulare usato nel saggio di co-IP, seguito da SDS-PAGE e immunoblotting.f = "https://www.jove.com/files/ftp_upload/54271/54271fig3large.jpg" target = "_ blank"> Clicca qui per vedere una versione più grande di questa figura.
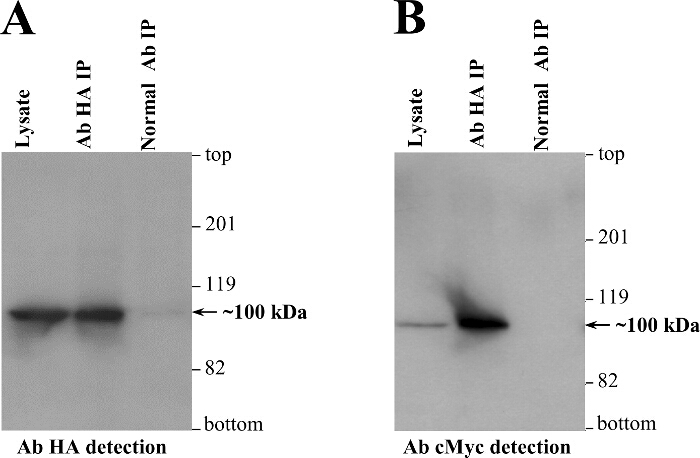
Figura 4. Co-IP indica RyR2 N-terminale del dominio Self-interazione in cellule di mammifero. HEK293 cellule sono state co-trasfettate per transitoria co-espressione di cMyc-tag (BT4L) e HA-tagged dominio (AD4L) RyR2 N-terminale ( residui 1 - 906). AD4L stato immunoprecipitato con Ab HA da CHAPS-solubilizzate e ditiotreitolo trattati HEK293 lisato, che saggi di controllo, co-IP come negativi sono stati effettuati con non-immuni IgG di coniglio. Proteine immunoprecipitate sono stati riscaldati a 85 ° C per 5 min e risolti a 20 mA per 3 ore attraverso separati 6% gel SDS-PAGE carichi di 1/10 o 9/10 th di campioni IP. trasferimento proteina seguito a 80 V per 2 ore su polyvinylidene membrana difluoruro, analisi immunoblotting è stata effettuata utilizzando (1: 1.000 diluizione) Ab HA (A) o Ab cMyc (B), rispettivamente, seguito da rafano perossidasi-coniugato anti-IgG di topo (1: 10.000 diluizione) e rivelazione chemiluminescente (1 min di esposizione). Un'aliquota di lisato cellulare, 1/50 esimo del volume elaborato nei campioni IP, è stato incluso anche per servire standard di massa molecolare. Modificato da 3. Clicca qui per vedere una versione più grande di questa figura.
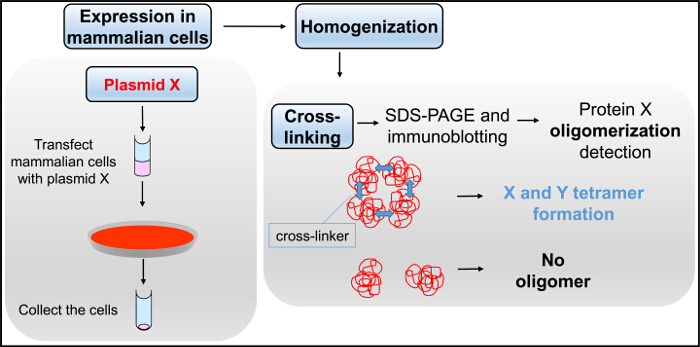
Figura 5. reticolazione diagramma di flusso. Le cellule di mammiferi, trasfettate con il plasmide X, sono omogeneizzati e sottoposti a reazione con glutaraldeide nel saggio di reticolazione, seguita da SDS-PAGE e immunoblotting. Cliccate qui per vedere una versione più grande di questa figura.
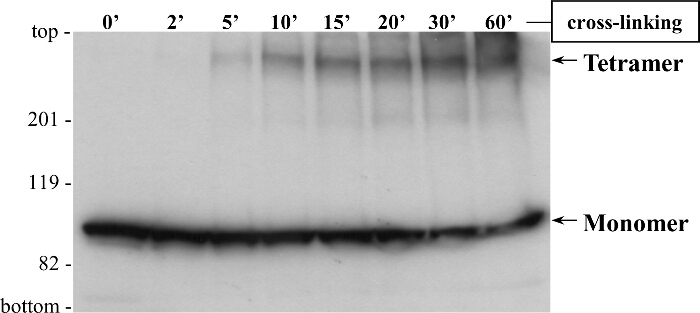
Figura 6. La reticolazione Indica RyR2 N-terminale del dominio Tetramero Formazione HEK293 cellule sono state trasfettate per l'espressione transiente di cMyc-tag dominio (BT4L) RyR2 N-terminale (residui 1 - 906).. Cellulare omogeneizzato, trattati con la riduzione dei ditiotreitolo agente, è stata incubata con glutaraldeide per i punti di tempo indicato. I campioni sono stati riscaldati a 85 ° C per 5 min e risolti mediante SDS-PAGE (6% gel) a 20 mA per 3 ore. Dopo il trasferimento proteine a 80 V per 2 ore su una membrana di polivinilidene difluoruro, analisi immunoblotting è stata effettuata utilizzando (1: 1.000 diluizione) Ab cMyc, seguita da rafano perossidasi-coniugato anti-IgG di topo (1:10.000 diluizione) e la rilevazione chemiluminescenza potenziata (1 min di esposizione). Monomerico (M: ~ 100 kDa) e tetramerica (T) forme sono indicati dalle frecce. Modificato da 3. Clicca qui per vedere una versione più grande di questa figura.
Discussione
La formazione di proteine omo-oligomeri è un processo biologico fondamentale che regola l'attività dei fattori di trascrizione, enzimi, canali ionici e recettori 25,26. È importante sottolineare che la proteina oligomerizzazione ha anche implicazioni patologiche tra cui la neurodegenerazione e malattia cardiaca aritmogena 4,27. Le metodologie descritte in questo articolo sono utilizzate per identificare le interazioni dominio-dominio che mediano la proteina self-associazione e di oligomerizzazione. Qui di seguito, si segnala alle fasi critiche all'interno di ogni protocollo, e discutiamo considerazioni importanti, i limiti e la risoluzione dei problemi.
Il sistema Y2H può essere impiegato prima per lo screening di potenziali partner di proteine interagiscono a causa della sua proiezione relativamente elevato throughput, la facilità d'uso e risultati altamente riproducibili. procedure Y2H sono effettuate in un laboratorio di microbiologia con incubatori standard (piatto o shaker) e le strutture camera di contenimento. L'uso di frcellule competenti eshly preparate (punto 1.1.8) è fondamentale per alta lievito trasformazione efficienza, mentre per ottenere i migliori risultati in test β-Gal, appena cresciuta colonie di lievito (fino a 5 giorni di vita) dovrebbe essere utilizzato (fase 1.2.3). I sistemi basati su fattori di trascrizione diversi GAL4 e / o geni reporter supplementari / alternativi sono disponibili, e quindi esca e plasmidi prede devono essere abbinati con il ceppo Y2H appropriata.
Alcuni ceppi devono essere coltivate in presenza di 3-ammino-1,2,4-triazolo, un inibitore competitivo della proteina HIS3, per saziare qualsiasi espressione costitutiva del gene HIS3 giornalista 7,8. L'espressione di esche e di destinazione proteine di fusione vanno verificate mediante immunoblotting 17. Nel caso in cui esca / proteine di fusione prede sono tossici per il lievito, i livelli di proteine inferiore tollerabili potrebbe essere raggiunto clonando in diversi vettori in cui esca / espressione preda è guidata da un promotore diverso. Inoltre, è essenziale assicurare tcappello proteine di fusione esca / preda non vengono visualizzati autonoma l'attività del gene reporter. attivazione del gene reporter autonoma può essere salvato modificando il costrutto per rimuovere la regione responsabile, o scambiando la GAL4 DNA-BD e fusioni AD per le due proteine testate. Inoltre, i domini transmembrana sono meglio omessi da costrutti esca / preda perché possono indurre misfolding o mislocalization di proteine di fusione in compartimenti di membrana intracellulari. Infatti, lo svantaggio principale del sistema Y2H è che le proteine esca e di destinazione sono localizzati nel nucleo lievito lontano dalla loro posizione fisiologica subcellulare e potenzialmente privo specifiche modificazioni post-traduzionali, con conseguente falsi-positivi o falsi negativi interazioni 6-9 .
Mammiferi sistemi di espressione eterologhi sono più adatti per lo studio delle proteine di membrana integrali mammifero in termini di conformazione, modificazioni post-traslazionali e localizzazione subcellulare.Uno dei più utilizzati metodi di transfezione delle cellule è la precipitazione di fosfato di calcio, principalmente a causa delle attrezzature minimo e reagenti richiesti 11,15. Metodi alternativi, ovvero elettroporazione, liposomi, lipidi cationici e polimeri, possono garantire una maggiore efficienza di trasfezione seconda della linea cellulare e costruire usate. In generale, i principali fattori che influenzano l'efficienza di trasfezione sono plasmide qualità del DNA e cellule salute / redditività. I migliori risultati si ottengono quando si utilizzano plasmide DNA della massima purezza (260 nm / 280 nm rapporto assorbanza di ~ 1,8) e cellule in divisione attivamente. Le cellule devono pertanto essere trasfettate a non più di 60 - 70% di confluenza (fase 2.1.2), perché la capacità di prendere DNA estraneo è legata alla superficie della cella esposta al mezzo 11. Inoltre, l'inclusione di antibiotici nel terreno di coltura durante la transfezione (fase 2.1.3) non è consigliato a causa di aumento della morte cellulare 15.
Fo precipitazione di fosfato di calcio in particolare, un'attenta preparazione e regolazione del pH (da 7,05 appunto) della soluzione 2x HBS (fase 2.1.1), e la corretta formazione di plasmide DNA / calcio / complessi di fosfato di miscelazione vigorosa (fase 2.1.5) sono passaggi critici per l'alta efficienza di trasfezione. In genere, l'espressione della proteina da picchi di trasfezione transiente entro 24-72 ore.
Una volta che le cellule vengono raccolte, procedure successive devono essere effettuate a 4 ° C per ridurre al minimo l'attività della proteasi, e si raccomanda l'aggiunta di inibitori della proteasi. Cellulare omogeneizzazione dovrebbe essere seguita da una fase di centrifugazione per rimuovere i nuclei a causa cromosomica del DNA può aumentare soluzione viscosità e migliorare legame non specifico. Così, omogeneizzazione con mezzi meccanici in un buffer iso-osmotica è preferito, di solito in (0,3 M) saccarosio o (150 mM) NaCl. In generale, i buffer di saccarosio-based sono noti per migliorare la stabilità proteica e ridurre il potenziale di aggregazione di proteine non nativa, ma a causa di pidratazione referenziale sulla superficie di proteine, elettrostatici interazioni proteina-proteina sono favoriti. Al contrario, i buffer a base di sali influenzano la carica netta di gruppi laterali di aminoacidi caricati sulla superficie di proteine, avendo così una polarizzazione verso altre interazioni idrofobiche a base 28.
Co-IP è il test biochimico più comunemente impiegato per valutare le interazioni proteina-proteina in particolare dal tessuto nativo. Il suo svantaggio principale è la necessità di anticorpi altamente specifici convalidati per l'utilizzo in IP e immunoblotting 10,16,18. Pertanto, le proteine ricombinanti sono spesso contrassegnati con un epitopo peptide, ad es., L'influenza emoagglutinina (YPYDVPDYA) o cMyc umana (EQKLISEEDL), per cui gli anticorpi specifici ad alta affinità sono disponibili in commercio. Se desiderato, l'anticorpo immunoprecipitating può essere coniugato chimicamente sulla Protein-A resina per evitarne l'eluizione e rilevamento durante la fase di immunoblotting che possono oscurare la co-precipitato protein 16; per ottenere questo, abbiamo utilizzato con successo la chimica cross-linker 3,3'-ditiobis (sulfosuccinimidylpropionate) 24. È indispensabile che appropriati detergenti è inclusa nel buffer IP e il materiale insolubile di cellule omogeneizzate viene rimosso mediante centrifugazione per minimizzare legame non specifico (fase 3.1.3). La scelta e la concentrazione del detersivo sono importanti considerazioni: detergenti più forti e / o concentrazioni più elevate ridurrà sostanzialmente non specifica vincolante, ma può anche abolire X: l'interazione proteina Y, mentre le concentrazioni più basse o detergenti più lievi può consentire una interazione debole per essere osservata, ma può portare ad una eccessiva legame non specifico. Detergenti resistenza intermedi sono preferiti, ad esempio, Triton X-100 allo 0,5 -. Concentrazione 1%. Per ridurre ulteriormente il legame non specifico, una proteina neutra (ad esempio, albumina di siero bovino a 100 ug / ml) può essere incluso nel buffer IP e / o il lisato cellulare può essere pre-cleared previa incubazione con resina Protein-alone. Il numero di lavaggi deve essere ottimizzato per il X: coppia di Y testato, in genere tre 10-numero minimo di lavaggi con tampone IP (fase 3.1.9). In ogni caso, un campione co-IP con non-immuni IgG dell'anticorpo immunoprecipitating dovrebbero sempre essere trattate in parallelo per servire come controllo negativo (passo 3.1.6).
Il vantaggio principale della reticolazione chimica è che informa sulla composizione stechiometrica della proteina omo-oligomeri. La glutaraldeide è un cross-linker comunemente usato perché non richiede attrezzature specializzate e genera termicamente e chimicamente stabili legami incrociati tra interagenti proteine 19,20. Composti con gruppi amminici liberi devono essere omessi dai buffer di analisi (passo 3.2.1) perché sarà placare la reazione chimica. la concentrazione di glutaraldeide e il tempo di reazione (fase 3.2.4) devono essere ottimizzati per il complesso proteico oligomerica di interesse. Il principale svantaggio di questa tecnica, especialleato quando eseguita su preparazioni cellulari intere, è la non-specificità della reazione chimica che potrebbe produrre aggregati di proteine artificiali che non hanno significato biologico.
Alternative in vivo (ad es., Di fluorescenza di risonanza di trasferimento di energia, di fluorescenza bi-molecolare o luminescenza complementazione) e tecniche in vitro (ad es., Le dimensioni cromatografia di esclusione, ultracentrifugazione analitica, Calorimetria isotermica di titolazione) sono disponibili per la caratterizzazione di proteine auto-associazione e di valutazione di oligomerizzazione stechiometria 29,30. Ogni metodo ha i suoi vantaggi e svantaggi, e può essere più adatto per lo studio di una proteina specifica a seconda proteina di purificazione / stabilità e la disponibilità di attrezzature / reagente. I tre metodi complementari descritti qui in dettaglio, cioè Y2H, co-IP e cross-linking, sono stati usati in combinazione per fornire la prova convincente per RyR2 omo-oligomeformazione r in isolamento e all'interno di una cellula vivente.
Dichiarazioni
Gli autori non hanno nulla da dichiarare.
Ringraziamenti
Questo lavoro è stato sostenuto dalla British Heart Foundation Borse di SZ (FS / 08/063 e FS / 15/30/31494).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| PART 1 lievito a due ibridi | |||
| Incubatore a piastre | Hereaus | B6120 | Usato a 30 gradi C |
| Incubatore con agitatore orbitale | New Brunswick Scientific | INNOVA 4300 | Usato a 30 gradi C con agitazione a 230 - 250 giri/min |
| Spettrofotometro | Perkin Elmer | Lambda Bio+ | Per misurare OD600 della coltura di lievito; per misurare l'assorbanza a 420 nm nel saggio b-Gal liquido |
| Matchmaker Two-Hybrid System 2 Kit | Takara Clontech | K1604-1 | Contiene il vettore esca pGBKT7, il vettore preda pACT2 e il ceppo di lievito Y190 |
| Lievito Azoto Base | Sigma-Aldrich | Y0626 | Per preparare un terreno di coltivazione SD minimo |
| Integratore dropout privo di leucina e triptofano | Sigma-Aldrich | Y0750 | Per preparare un terreno di coltivazione SD minimo |
| Integratore dropout privo di leucina, triptofano, istidina | Sigma-Aldrich | Y2001 | Per preparare un terreno di coltivazione SD minimo |
| DNA portatore di testicoli di aringhe | Takara Clontech | 630440 | Per la trasformazione del lievito |
| Carta da filtro Whatman Grado 5 | Sigma-Aldrich | WHA1005070 | per l'uso nel saggio della carta da filtro b-Gal per il sollevamento delle colonie |
| X-Gal (5-bromo-4-cloro-3-indolil-β-D-galattopiranoside) | Sigma-Aldrich | B4252 | per l'uso nel saggio della carta da filtro per il sollevamento delle colonie b-Gal |
| ONPG (o-nitrofenil-beta;-D-galattopiranoside) | Sigma-Aldrich | N1127 | per l'uso nel saggio |
| b-Gal liquidoPARTE 2. Espressione proteica in una linea cellulare di mammifero | |||
| HEK293 linea cellulare | ATCC ATCC | ® CRL-1573&commercio; | |
| Incubatore umidificato (5% CO2, 37 gradi C) | SANYO | MCO-18AIC | Per coltivare cellule di mammifero |
| DMEM (Dulbecco's Modified Eagle's medium) | Invitrogen (ThermoFisher) | 41966 | Per preparare il terreno di crescita per le cellule di mammifero |
| Fetale Siero bovino | Invitrogen (ThermoFisher) | 10500 | Per preparare il terreno di crescita per le cellule di mammifero |
| Perle di vetro | Sigma-Aldrich | G8772 | Per omogeneizzare le cellule |
| Ago 23 G (0,6 x 30 mm) | BD Microlance | 300700 | Per omogeneizzare le cellule |
| Cocktail di inibitori della proteasi (Completo) | Roche | 11873508001 | Per prevenire la proteolisi |
| PARTE 3. Metodi biochimici in vitro | |||
| Mini-PROTEAN Tetra Cell (sistema SDS-PAGE) | Bio-Rad | 1658000EDU | Per elettroforesi su gel di poliacrilammide |
| Trans-Blot SD (sistema di trasferimento semi-secco) | Bio-Rad | 1703940 | Per il trasferimento elettroforetico |
| Processore compatto di pellicole radiografiche | Xograph | X4 | Per l'uso nell'immunoblotting |
| Glutaraldeide | Sigma-Aldrich | G5882 | Per l'uso in |
| proteina-A sefarosio reticolante chimico | GE Healthcare Scienze della vita | 17-5280-01 | Per l'uso in saggi co-IP |
| Anti-HA (Y-11 coniglio policlonale IgG) | Santa Cruz Biotechnology | sc-805 | Per l'uso nel test co-IP |
| Coniglio non immune IgG | Santa Cruz Biotechnology | sc-2027 | Per l'uso nel test co-IP |
| Anti-cMyc (9E10 IgG monoclonale di topo) | Santa Cruz Biotechnology | sc-40 | Per l'uso nell'immunoblotting |
| Anti-HA (16B12 IgG monoclonale di topo) | Covance | MMS-101P | Per l'uso nell'immunoblotting |
| Anti-topo IgG-HRP | Santa Cruz Biotechnology | sc-2005 | Per l'uso nell'immunoblotting |
| Hyperfilm ECL | GE Healthcare Life Sciences | Per l'uso nell'immunoblotting | |
| ECL Western Blotting Substrato | Pierce ( ThermoFisher) | 32106 | Per l'uso nell'immunoblotting |
Riferimenti
- Seidel, M., Lai, F. A., Zissimopoulos, S. Structural and functional interactions within ryanodine receptor. Biochem Soc Trans. 43 (3), 377-383 (2015).
- Zissimopoulos, S., Marsh, J., Stannard, L., Seidel, M., Lai, F. A. Amino-terminus oligomerisation is conserved in intracellular calcium release channels. Biochem J. 459 (2), 265-273 (2014).
- Zissimopoulos, S., et al. N-terminus oligomerization regulates the function of cardiac ryanodine receptors. J Cell Sci. 126 (Pt 21), 5042-5051 (2013).
- Seidel, M., Thomas, N. L., Williams, A. J., Lai, F. A., Zissimopoulos, S. Dantrolene rescues aberrant N-terminus inter-subunit interactions in mutant pro-arrhythmic cardiac ryanodine receptors. Cardiovasc Res. 105 (1), 118-128 (2015).
- Stewart, R., Zissimopoulos, S., Lai, F. Oligomerization of the cardiac ryanodine receptor C-terminal tail. Biochem J. 376, 795-799 (2003).
- Deane, C. M., Salwinski, L., Xenarios, I., Eisenberg, D. Protein interactions: two methods for assessment of the reliability of high throughput observations. Mol Cell Proteomics. 1 (5), 349-356 (2002).
- Fashena, S. J., Serebriiskii, I., Golemis, E. A. The continued evolution of two-hybrid screening approaches in yeast: how to outwit different preys with different baits. Gene. 250 (1-2), 1-14 (2000).
- Stynen, B., Tournu, H., Tavernier, J., Van Dijck, P. Diversity in genetic in vivo methods for protein-protein interaction studies: from the yeast two-hybrid system to the mammalian split-luciferase system. Microbiol Mol Biol Rev. 76 (2), 331-382 (2012).
- Yang, M., Wu, Z., Fields, S. Protein-peptide interactions analyzed with the yeast two-hybrid system. Nucleic Acids Res. 23 (7), 1152-1156 (1995).
- Elion, E. A. Chapter 8, Detection of protein-protein interactions by coprecipitation. Curr Protoc Immunol. , (2007).
- Kingston, R. E., Chen, C. A., Rose, J. K. Chapter 9, Calcium phosphate transfection. Curr Protoc Mol Biol. , (2003).
- Lam, A. K., Galione, A., Lai, F. A., Zissimopoulos, S. Hax-1 identified as a two-pore channel (TPC)-binding protein. FEBS letters. , (2013).
- Zissimopoulos, S., Lai, F. Interaction of FKBP12.6 with the cardiac ryanodine receptor C-terminal domain. J Biol Chem. 280, 5475-5485 (2005).
- Zissimopoulos, S., Thomas, N. L., Jamaluddin, W. W., Lai, F. A. FKBP12.6 binding of ryanodine receptors carrying mutations associated with arrhythmogenic cardiac disease. Biochem J. 419 (2), 273-278 (2009).
- Jordan, M., Wurm, F. Transfection of adherent and suspended cells by calcium phosphate. Methods. 33 (2), 136-143 (2004).
- Kaboord, B., Perr, M. Isolation of proteins and protein complexes by immunoprecipitation. Methods Mol Biol. 424, 349-364 (2008).
- Sambrook, J., Fritsch, E. F., Maniatis, T. Molecular cloning: a laboratory manual. , 2nd, Cold Spring Harbor Laboratory Press. (1989).
- Yang, W., Steen, H., Freeman, M. R. Proteomic approaches to the analysis of multiprotein signaling complexes. Proteomics. 8 (4), 832-851 (2008).
- Migneault, I., Dartiguenave, C., Bertrand, M. J., Waldron, K. C. Glutaraldehyde: behavior in aqueous solution, reaction with proteins, and application to enzyme crosslinking. Biotechniques. 37 (5), 790-796 (2004).
- Wine, Y., Cohen-Hadar, N., Freeman, A., Frolow, F. Elucidation of the mechanism and end products of glutaraldehyde crosslinking reaction by X-ray structure analysis. Biotechnol Bioeng. 98 (3), 711-718 (2007).
- Zissimopoulos, S., Lai, F. Central domain of the human cardiac muscle ryanodine receptor does not mediate interaction with FKBP12.6. Cell Biochem Biophys. 43, 203-220 (2005).
- Zissimopoulos, S., West, D., Williams, A., Lai, F. Ryanodine receptor interaction with the SNARE-associated protein snapin. J Cell Sci. 119, 2386-2397 (2006).
- Zissimopoulos, S., Docrat, N., Lai, F. Redox sensitivity of the ryanodine receptor interaction with FK506-binding protein. J Biol Chem. 282, 6976-6983 (2007).
- Zissimopoulos, S., Seifan, S., Maxwell, C., Williams, A. J., Lai, F. A. Disparities in the association of the ryanodine receptor and the FK506-binding proteins in mammalian heart. J Cell Sci. 125. 125 (Pt 7), 1759-1769 (2012).
- Ali, M. H., Imperiali, B. Protein oligomerization: how and why. Bioorg Med Chem. 13 (17), 5013-5020 (2005).
- Hashimoto, K., Panchenko, A. R. Mechanisms of protein oligomerization, the critical role of insertions and deletions in maintaining different oligomeric states. Proc Natl Acad Sci U S A. 107 (47), 20352-20357 (2010).
- Haass, C., Selkoe, D. J. Soluble protein oligomers in neurodegeneration: lessons from the Alzheimer's amyloid beta-peptide. Nat Rev Mol Cell Biol. 8 (2), 101-112 (2007).
- Chi, E. Y., Krishnan, S., Randolph, T. W., Carpenter, J. F. Physical stability of proteins in aqueous solution: mechanism and driving forces in nonnative protein aggregation. Pharm Res. 20 (9), 1325-1336 (2003).
- Gell, D. A., Grant, R. P., Mackay, J. P. The detection and quantitation of protein oligomerization. Adv Exp Med Biol. 747, 19-41 (2012).
- Kaczor, A. A., Selent, J. Oligomerization of G protein-coupled receptors: biochemical and biophysical methods. Curr Med Chem. 18 (30), 4606-4634 (2011).
Ristampe e permessi
