Qui, presentiamo un protocollo di digestione on-filter ottimizzato con informazioni dettagliate su quanto segue: digestione proteica, purificazione peptidica e analisi di acquisizione indipendente dai dati. Questa strategia viene applicata all'analisi di secrezioni prostatica espresse-campioni di urina e consente un'elevata copertura del proteoma e una profilazione senza etichette a basso valore mancante del proteoma urinario.
Articolo metodologico
Profilo proteomico dell'EPS-Urina attraverso la digestione FASP e l'analisi indipendente dai dati
In questo articolo
Sommario
Abstract
Il protocollo fasp (Filter-aided sample protocol) è ampiamente utilizzato per la preparazione del campione di proteomica perché consente di concentrare campioni diluiti ed è compatibile con un'ampia varietà di detergenti. I flussi di lavoro proteomici dal basso verso l'alto come FASP si basano sempre più su metodi LC-MS/MS eseguiti in modalità DIA (Data-Independent Analysis), un metodo di scansione che consente una copertura profonda dei proteomi e una bassa incidenza dei valori mancanti.
In questo report verranno forniti i dettagli di un flusso di lavoro che combina un protocollo FASP, un doppio passaggio di purificazione StageTip e LC-MS/MS in modalità DIA per la mappatura dei proteomi urinari. Come campione di modello, abbiamo analizzato le secrezioni prostatiche espresse (EPS)-urina, un campione raccolto dopo un esame rettale digitale (DRE), che è di interesse negli studi di scoperta del biomarcatore del cancro alla prostata.
Introduzione
La costante evoluzione delle tecnologie proteomiche promette di avere un impatto considerevole nell'aiutare la diagnosi delle malattie e la previsione della risposta al trattamento fornendo mappe ad alta risoluzione dei principali effettori molecolari presenti in un'ampia varietà di campioni come tessuti e biofluidi. Da un punto di vista analitico, l'urina offre diversi vantaggi come la facilità di raccolta e la maggiore stabilità del proteoma rispetto ad altri biofluidi1. L'analisi proteomica delle urine è di particolare interesse negli studi di scoperta di biomarcatori sui tumori urologici, poiché consente il campionamento non invasivo in prossimità dei tessuti di interesse2. In particolare, un campione che sembra promettente per lo studio delle patologie correlate alla prostata è l'EPS-urina3,4 (cioè un campione di urina raccolto dopo un esame rettale digitale (DRE)). Quest'ultima operazione prima della raccolta del campione arricchisce l'urina con proteine specifiche della prostata. L'EPS-urina è un buon candidato per indagare i disturbi legati alla ghiandola prostatica 5 incluso il cancro alla prostata (PCa), poichéattraverso il DRE, le proteine secrete dal tumore possono essere versate nel campione di urina, aumentando la possibilità di rilevare proteine specifiche del tessuto tumorale.
Un ruolo cruciale nel consentire l'individuazione e la quantificazione di potenziali biomarcatori proteici è svolto dalla spettrometria di massa (SM). Negli ultimi due decenni, i protocolli basati su SM per l'analisi proteomica hanno permesso di rilevare un numero sempre crescente di proteine in un'unica esecuzione LC-MS/MS grazie ai continui miglioramenti nella strumentazione MS e nel software di analisi deidati 6.
La preparazione del campione proteomica a base di SM comporta generalmente la digestione enzimatica della miscela proteica, che può essere ottenuta tramite un'ampia varietà di protocolli come: digestione in soluzione, soffiatura MStern7,intrappolamento delle sospensioni (S-trap)8,preparazione del campione potenziata in fase solida (SP3)9,digestione in fase10 e preparazione del campione attrezzata con filtro (FASP)11. Tutti i protocolli possono essere utilizzati per la proteomica urinaria, anche se i risultati possono variare rispetto al numero di proteine e peptidi identificati e in termini di riproducibilità12.
In questo lavoro, la nostra attenzione si è concentrata sull'analisi delle urine EPS mediante il protocollo FASP. Il protocollo FASP è stato originariamente progettato per analizzare le proteine estratte da tessuti e colture cellulari, ma il suo uso è stato poi ampliato all'analisi di altri tipi di campioni, come l'urina13. Per quanto riguarda la semplice digestione in soluzione FASP è un approccio proteomico piùflessibile 14, poiché ottenendo una rimozione efficace di detergenti e altri contaminanti come i sali dalla miscela proteica prima della digestione enzimatica15,consente la scelta di condizioni ottimali di solubilizzazione proteica. Inoltre, un'ulteriore caratteristica del FASP è che fornisce un mezzo per la concentrazione del campione. Questo è di particolare interesse per l'analisi proteomica urinaria, perché consente di partire da volumi di campioni relativamente grandi (centinaia di microlitri). Alla luce delle potenzialità del protocollo FASP, diversi studi hanno focalizzato l'attenzione sull'automazione del flusso di lavoro, con l'obiettivo di ridurre la variabilità sperimentale ed elaborare un numero elevato di campioni in parallelo16.
Nel nostro flusso di lavoro, FASP è seguito dall'acquisizione LC-MS/MS nell'analisi indipendente dai dati (DIA), che fornisce un'elevata copertura proteoma, una buona precisione quantitativa e una bassa incidenza dei valori mancanti. L'approccio DIA è un metodo sensibile in cui tutti gli ioni sono selezionati per gli eventi MS/MS, opposto a ciò che accade nell'analisi dipendente dai dati (DDA) in cui solo gli ioni con la massima intensità sono frammentati. Lo spettrometro di massa, che opera in modalità DIA, esegue cicli di scansione con diversa larghezza di isolamento che copre l'intera gamma di precursori m/z. Questo approccio consente di rilevare in modo riproducibile un elevato numero di peptidi per unità di tempo, fornendo un'istantanea proteomica del campione17. Inoltre, i dati generati da DIA hanno un'altra caratteristica interessante: la possibilità di un'analisi a posteriori 18. I dati DIA sono più complessi di quelli ottenuti dalla DDA, perché gli spettri MS/MS in DIA derivano dal co-isolamento di diversi ioni precursori all'interno di ciascuna finestra m/z 19. Disintare gli spettri MS/MS compositi in segnali peptidici distinti e specifici si ottiene utilizzando due elementi fondamentali: una libreria spettrale e un software dedicato per l'analisi dei dati. La libreria spettrale è generata da un esperimento dipendente dai dati, che di solito coinvolge il frazionamento peptidico per massimizzare la copertura del proteoma, che fornisce un elenco di migliaia di ioni precursori determinati sperimentalmente e spettri MS/MS di peptidi rilevabili nel campione in esame. Il software di analisi dei dati, invece, utilizza le informazioni contenute nella libreria spettrale per interpretare i dati DIA generando specifici cromatogrammi di ioni estratti che consentono il rilevamento e la quantificazione dei peptidi. Mentre l'analisi dei dati DIA senza libreria è ora fattibile, dia basato su libreria fornisce ancora risultati migliori in termini di copertura del proteoma20.
Il protocollo di preparazione del campione qui descritto(Figura 1) consiste nei seguenti passaggi: una fase di centrifugazione (per rimuovere i detriti cellulari), digestione FASP, purificazione stagetip21,quantificazione delle proteine e analisi DIA. Questo protocollo è stato progettato per l'analisi dell'EPS-urina nel contesto della scoperta del biomarcatore del cancro alla prostata, ma può essere applicato all'analisi proteomica di qualsiasi campione di urina.
Protocollo
Lo studio è stato approvato dal Comitato Etico Istituzionale dell'Università Magna Grecia di Catanzaro, RP 41/2018. Il consenso informato scritto è stato ottenuto da tutti i pazienti iscritti allo studio.
1. Preparazione del campione
- Centrifugare campioni di urina EPS entro 2 ore dalla raccolta a 2.100 x g per 10 minuti a temperatura ambiente (RT). Conservare il supernatante a -80 °C fino all'uso.
2. Scongelamento del campione
- Trasferire il campione da -80 °C a -20 °C il giorno prima della digestione.
- Prima dell'elaborazione del campione, trasferire il campione per 15-20 minuti a 4 °C e quindi a RT.
3. Preparazione dei reagenti per FASP
- Lo stesso giorno, preparare le seguenti soluzioni: tampone di urea, iodoacetamide da 50 mM (AIA) in tampone di urea, bicarbonato di trietilammonio da 50 mM e ditiothiothreitol (DTT) da 50 mM.
- Preparare il tampone di urea (urea 8 M, 100 mM Tris-HCl pH 8): per 10 mL, pesare 4.800 mg di urea e scioglierlo nella quantità appropriata di acqua HPLC dopo aver aggiunto 1 mL di 1 M Tris pH 8. Per ogni campione è necessario un volume di 800 μL di urea.
- Preparare 500 mM ditiothiothreitol (DTT): sciogliere 38,5 mg di DTT in 500 μL di acqua HPLC. Per ogni campione sono necessari 66,7 μL di DTT.
- Preparare 50 mM di AIA in Urea Buffer: sciogliere 9,25 mg di AIA in 1 mL di tampone di urea. Per ogni campione sono necessari 50 μL di AIA.
- Preparare bicarbonato di trietilammonio da 50 mM (TEAB). Aggiungere 150 μL di 1 M TEAB a 2,85 mL di acqua HPLC. Per ogni campione sono necessari 460 μL di TEAB.
- Preparare una soluzione di tripsiderina (100 ng/μL) in acqua HPLC. Questa soluzione può essere conservata a -80 °C e scongelata immediatamente prima dell'uso. Per ogni campione sono necessari 2 μL (200 ng).
4. Digestione proteica da parte di FASP
- Diluire 500 μL di ciascun campione di urina EPS con 66,7 μL di 10% (w/v) solfato di dodecil di sodio (SDS), 66,7 μL di 500 mM DTT e 33,3 μL di 1 M Tris pH 8 per solubilizzare le proteine e ridurre i legami disolfuro. Incubare 10 minuti a 95 °C con tremori delicati.
- Aggiungere 300 μL di campione diluito di urina EPS sull'unità filtrante (10 kDa) e centrifugare a 14.000 x g per 20 minuti.
- Aggiungere 200 μL di tampone di urea al filtro e centrifugare a 14.000 x g per 15 minuti. Ripetere questo passaggio e quindi scartare il flusso.
- Aggiungere 50 μL di soluzione IAA e centrifugare a 6.000 x g per 25 minuti.
- Aggiungere 200 μL di tampone di urea e centrifuga a 14.000 x g per 20 minuti. Ripetere questo passaggio e quindi scartare il flusso.
- Aggiungere 200 μL di tampone di bicarbonato di trietilammonio da 50 mM (TEAB) e centrifugare a 14.000 x g per 20 minuti. Ripetere questo passaggio.
- Trasferire l'unità filtro in un nuovo tubo di raccolta.
- Aggiungere 60 μL di tampone TEAB da 50 mM e 200 ng di tripside e incubare il campione in un termo-miscelatore a 37 °C durante la notte.
NOTA: Per evitare l'evaporazione del campione durante l'incubazione notturna, avvolgere ogni unità filtrante con uno strato di foglio di alluminio e quindi uno strato di parafilm. - Dopo l'incubazione della tripsiderina, aggiungere 140 μL di acqua e centrifugare il flaconcino a 14.000 x g per 25 minuti per raccogliere il volume di digestione (180-200 μL).
5. Preparazione dei reagenti per la purificazione SCX
- Preparare 1 mL di lavaggio 1 (0,5% di acido formico (FA) e 20% acetonitrile (ACN)) come segue: aggiungere 50 μL di 10% FA e 200 μL di 100% ACN a 750 μL di acqua HLPC. Per ogni campione sono necessari 100 μL di lavaggio 1.
- Preparare 1,5 mL di lavaggio 2 (0,5% FA e 80% di ACN) come segue: aggiungere 75 μL di FA 10 % e 1,2 mL di 100% ACN a 225 μL di acqua HPLC. Per ogni campione sono necessari 190 μL di lavaggio 2.
- Preparare 100 μL di soluzione eluitante (acetato di ammonio da 500 mM (AA) e 20% di ACN): aggiungere 25 μL di 2 M AA e 20 μL di 100% ACN a 55 μL di acqua HPLC.
- Preparare i suggerimenti fase come segue.
- Imballare una punta di pipetta da 200 μL con uno strato di resina SCX utilizzando un ago per siringhe smussato (calibro 16). Inserire stagetip in un coperchio a microcentrifugo precedentemente forato per ospitare la microcolonna.
- Assemblare il coperchio su un microcentrifugo da 2 mL da cui è stato rimosso il coperchio originale. Il dispositivo centrifugo micro-SPE appena assemblato dovrebbe inserirsi in una centrifuga da banco. Poiché i coperchi perforati sono noiosi da preparare, possono essere utilizzati più volte.
6. Purificazione SCX
- Diluire 30 μL di ciascun campione a 120 μL utilizzando il lavaggio 2.
- Condizionare lo StageTip aggiungendo 50 μL di lavaggio 1 sopra la resina di estrazione e la centrifuga a 400 x g per 2 minuti. Poiché la resistenza al flusso dipende dalla forza con cui la resina di estrazione è stata imballata nella punta della pipetta, potrebbe essere necessario regolare la velocità della centrifuga per ottenere una portata di 20-30 μL/min. Cerca di non lasciare la punta asciutta durante il caricamento e il lavaggio del campione.
- Equilibrare la fase con 50 μL di lavaggio 2 e centrifugare a 400 x g per 2 minuti.
- Caricare il campione diluito (120 μL) utilizzando una velocità di rotazione inferiore.
- Lavare la punta dello stadio con 50 μL di lavaggio 2 e centrifugare a 400 x g per 2 minuti. Ripetere con 50 μL di lavaggio 1.
NOTA: Dopo questo lavaggio la resina deve essere completamente asciutta. - Miscela peptidica elute con 7 μL di soluzione eluata (acetato di ammonio 500 mM (AA) e 20% di ACN) lentamente utilizzando una velocità di rotazione inferiore.
- Aggiungere 27 μL di FA 0,1% per diluire LA e ottenere un campione per l'iniezione preliminare LC-MS/MS. La diluizione finale a 34 μL si tradurrà in un rapporto volumetrico 1:1 tra urina e soluzione peptidica (1 μL di digestione purificata corrisponderà a 1 μL di campione di urina originale).
7. Quantificazione delle proteine per norma esterna mediante analisi DDA (Figura 2)
- Determinare la quantità proteica nei campioni iniettando 2 μL del digest peptidico risultante in LC-MS/MS e interpolando l'area peptidica totale risultante con una curva di calibrazione costruita come segue:
- Preparare cinque diverse soluzioni di digestione HeLa (1 ng/μL, 2,5 ng/μL, 7,5 ng/μL, 25 ng/μL, 75 ng/μL) utilizzando un stock di digest HeLa (100 μg/μL).
- Iniettare ogni soluzione di Hela in duplice copia (2 μL).
- Impostare il metodo LC-MS/MS.
- Iniettare 2 μL delle cinque miscele peptidiche HeLa e peptidi separati attraverso un gradiente lineare di 75 minuti ad una portata di 230 nL/minuto su una colonna i.d da 15 cm e 75 μm imballata con particelle di silice C18 da 3 μm. Utilizzare un gradiente binario costituito dalla fase mobile A (0,1% FA, 2% ACN) e mobile fase B (0,1% FA e 80% di ACN).
- Esegui l'eluizione del gradiente aumentando il contenuto di fase B mobile dal 6% al 42% in 60 minuti e dal 42% al 100% in altri 8 minuti. Mantenere per 5 minuti 100% B e quindi tornare allo 0% B in due minuti.
- Operare in modalità DDA utilizzando un metodo top-12 e impostare l'intervallo di scansione completo MS a 350-1800 m/z,risoluzione 70.000, obiettivo ACG 1e6 e tempo massimo di iniezione 50 ms. Impostare la finestra di massa per l'isolamento degli ioni precursori a 1,6 m/z,risoluzione 35.000, obiettivo ACG 1e5, tempo massimo di iniezione 120 ms, frammentazione HCD a 25 NCE (energia di collisione normalizzata) ed esclusione dinamica 15 secondi.
- Analizza i file grezzi utilizzando Sequest come motore di ricerca e la sequenza di proteine HUMAN Uniprot Complete come database. Negli esperimenti qui presentati, il database è stato scaricato a marzo 2016 e conteneva 42.013 sequenze.
- Utilizzare le impostazioni seguenti: tolleranza MS 15 ppm, tolleranza MS/MS 0,02 Da, tripina come enzima impostando due siti di scissione persi. Impostare la carbammidometilazione di lisina, serina, treonina, tirosina (+57.021) e l'ossidazione delle metonina come modifiche dinamiche e la carbammidometilazione delle cisteine (+57.021) come modifiche statiche. Utilizzare il cut-off del tasso di falsa scoperta (FDR) per l'identificazione di peptidi e proteine a 0,01 e filtrare per percolatore.
- Calcola l'area di picco per tutti i segnali peptidici MS1. Calcola l'area totale dei peptidi.
- Iniettare 2 μL di miscele peptidiche ottenute da campioni di urina EPS utilizzando lo stesso metodo LC-MS/MS utilizzato per i campioni di HeLa e analizzare il file grezzo utilizzando gli stessi parametri utilizzati per l'elaborazione dei dati HeLa.
- Calcola l'intensità totale dei segnali peptidici sommando i valori di area di tutti i peptidi identificati e interpola la curva standard esterna. Ciò fornirà una stima accettabile della quantità di peptide presente nel digest proteico delle urine EPS.
8. Preparazione dei reagenti per il protocollo C18 StageTip
- Preparare 500 μL della soluzione A (0,1% acido trifluoroacetico (TFA), 50% ACN): aggiungere 250 μL di 100% ACN e 10 μL di 5% TFA a 240 μL di acqua HPLC.
- Preparare 2 mL della soluzione B (0,1 % di TFA): aggiungere 40 μL di TFA al 1960 μL di acqua HPLC.
- Preparare 100 μL di soluzione eluibile (0,1% FA, 50% ACN): aggiungere 1 μL di FA 10% e 50 μL di 100% ACN a 49 μL di acqua HPLC.
- Preparare i suggerimenti stage come descritto in precedenza. In questo caso, vengono utilizzati dischi di estrazione C18.
9. Protocollo StageTip SCX/C18
NOTA: Purificare i digestori di urina EPS con il protocollo C18 StageTip per rimuovere i sali.
- Iniziare da 2 μg di peptidi (come quantificato dall'iniezione preliminare). Diluire la soluzione di digestione 4 volte nel lavaggio 2 SCX e procedere come descritto sopra (nella sezione "Purificazione SCX"). Elute la miscela peptidica con 7 μL di soluzione eluata (acetato di ammonio 500 mM (AA) e 20% di ACN) lentamente utilizzando una velocità di rotazione inferiore (5 μL / min di portata).
- Acidificare l'eluato SCX con 150 μL dello 0,1% di acido trifluoroacetico (TFA) al fine di ottenere un pH inferiore a 3 e una concentrazione di solvente organico inferiore al 5%.
- Condizionare la punta di fase C18 con 50 μL di soluzione A e centrifugare a 400 x g per 2 minuti. Equilibrare la punta dello stadio C18 con 50 μL di soluzione B e centrifugare a 400 x g per 2 minuti.
- Caricare lentamente il campione sulla punta del palco utilizzando una velocità di rotazione inferiore.
- Lavare la punta di fase C18 con 50 μL di soluzione B e centrifuga.
- Eluire lentamente la miscela peptidica con 10 μL di soluzione di eluizione utilizzando una velocità di rotazione inferiore.
- Asciugare l'eluato (10 μL) a 30 °C in una centrifuga sottovuoto per 3 minuti. Aggiungere 47 μL dello 0,1% di FA. La concentrazione di peptidi prevista sarà di 40 ng/ μL. Analisi tramite LC-MS/MS in modalità DIA.
10. Analisi DIA (Figura 3)
- separazione nanoLC: Separare la miscela peptidica utilizzando un gradiente lineare di 140 minuti ad una portata di 230 nL/min su una colonna ID 15 cm e 75 μm imballata con particelle di silice C18 da 3 μm.
- Eseguire l'eluizione del gradiente a una portata di 230 nL/minuto e aumentare il contenuto mobile di fase B dal 3% al 25% in 90 minuti, quindi dal 25% al 40% in 30 minuti e infine dal 40% al 100% in 8 minuti.
- Dopo 10 minuti al 100% B, equilibrare la colonna con la fase A mobile per 15 minuti.
- Parametri spettrometrici di massa: eseguire l'analisi DIA utilizzando un metodo che utilizza il seguente ciclo di scansione: (i) un evento MS a scansione completa con una risoluzione di 17.500 (obiettivo AGC 1e6, tempo massimo di iniezione 50 ms) seguito da (ii) 20 finestre a 20 m/z larghezza di isolamento, a partire da m/z 350, (ii) 5 finestre a 50 m/z larghezza di isolamento e (iv) 1 finestra a 200 m/z larghezza di isolamento, terminando l'intervallo di scansione di DIA a 1200 m/z. Eseguire scansioni DIA con risoluzione 35.000 (obiettivo AGC 5e5, tempo massimo di iniezione 120 ms e 25 NCE).
11. Frazionamento della fase C18 invertita ad alto pH per la generazione di biblioteche
NOTA: Mettere in comune campioni rappresentativi delle urine EPS in una quantità superiore a 10 μg al fine di costruire una libreria dipendente dai dati per l'analisi DIA secondo la seguente procedura:
- Acidificare la miscela peptidica (11 μg) dello 0,2% di TFA e caricare la soluzione risultante su uno stagetip C18 imballato con due strati di dischi di estrazione per consentire una maggiore capacità. Abbiamo stimato che la capacità di caricamento di un singolo micro disco (da un ago da siringa calibro 16) fosse nell'intervallo di 5-10 μg.
- Condizione ed equilibrare la fase stazionaria come già descritto per la purificazione C18.
- Effettuare il frazionamento peptidico per eluizione graduale (n=10) dall'alta fase C18 invertita del pH utilizzando soluzioni di eluizione contenenti lo 0,2% di idrossido di ammonio, 10 mM TEAB e aumentando le concentrazioni di v/v di ACN (4%, 8%, 12%, 16%, 20%, 24%, 28%, 32%, 40%, 80%).
- Analizzare le 10 frazioni utilizzando gli stessi parametri cromatografici del metodo DIA. Utilizzare lo spettrometro di massa in modalità DDA utilizzando le impostazioni precedentemente adottate per l'analisi preliminare (vedi "Quantificazione delle proteine per standard esterno utilizzando l'analisi DDA").
12. Analisi dei dati
- Generare la libreria spettrale importando i risultati di identificazione proteica ottenuti dagli esperimenti DDA LC-MS/MS di frazionamento C18 ad alta fase invertita in un software dedicato all'analisi DIA.
- Impostare il numero minimo e massimo di ioni frammentazione utilizzati per l'identificazione e la quantificazione rispettivamente su 3 e 6. Filtrare i risultati ottenuti in base a un valore Q pari a 0,01.
- Importare file non elaborati DIA e associare a ogni file non elaborati lo stesso file FASTA utilizzato per la creazione della libreria spettrale.
- Impostare il numero minimo e massimo di peptidi univoci utilizzati per la quantificazione delle proteine rispettivamente su 1 e 10.
- Calcola l'intensità per ogni proteina sommando l'area di picco degli ioni frammento.
- Generare una matrice con l'intensità delle proteine quantificate in ogni campione.
Risultati
Questo protocollo per l'analisi proteomica urinaria include i seguenti passaggi: digestione FASP, stima della quantità proteica tramite calibrazione standard esterna, purificazione double StageTip (SCX e C18)e analisi LC-MS/MS in modalità DIA.
Dopo la digestione delle proteine, le iniezioni preliminari vengono eseguite dopo la purificazione SCX stagetip dei peptidi risultanti. I file grezzi LC-MS/MS vengono elaborati per ottenere il numero di peptidi identificati, il numero di proteine identificate e l'area dei peptidi rilevati. La superficie totale ottenuta sommando tutti i peptidi identificati viene utilizzata per stimare il contenuto proteico tramite interpolazione secondo uno standard esterno: un digerimento proteico HeLa iniettato a cinque diverse quantità (rispettivamente 2, 5, 15, 50, 150 ng). La quantità proteica per i sei campioni analizzati in questo studio variava da campione a campione, mostrando un valore medio di 78 ng/μL.
Dopo la stima delle proteine, 2 μg di proteine digerite da ciascun campione vengono purificate mediante SCX sequenziale e C18 StageTip prima dell'analisi DIA. La libreria spettrale per la ricerca di dati DIA viene creata dopo il frazionamento a fase invertita ad alto pH e l'analisi DDA LC-MS/MS di un campione rappresentativo (ad esempio, un pool di campioni). Utilizzando i parametri sopra descritti, abbiamo identificato e quantificato, cumulativamente, 2387 gruppi proteici nei sei campioni di urina EPS in esame(tabella complementare 1 e figura 4).
Al fine di valutare da un punto di vista qualitativo la pertinenza dell'elenco delle proteine identificate e quantificate, la matrice ottenuta è stata confrontata con un elenco di 624 proteine precedentemente identificate in diretta- EPS22, un campione raccolto in una procedura più invasiva, che si è dimostrato una fonte di interessanti biomarcatori di cancro alla prostata candidati. In totale, 508 proteine su 624 sono state rilevate con successo dal nostro protocollo FASP /DIA sull'EPS-urina.

Figura 1: Flusso di lavoro proteomico. Fare clic qui per visualizzare una versione più ampia di questa figura.

Figura 2: Rappresentazione del nostro progetto sperimentale per la quantificazione delle proteine basato su standard esterni (HeLa digest). Fare clic qui per visualizzare una versione più ampia di questa cifra.
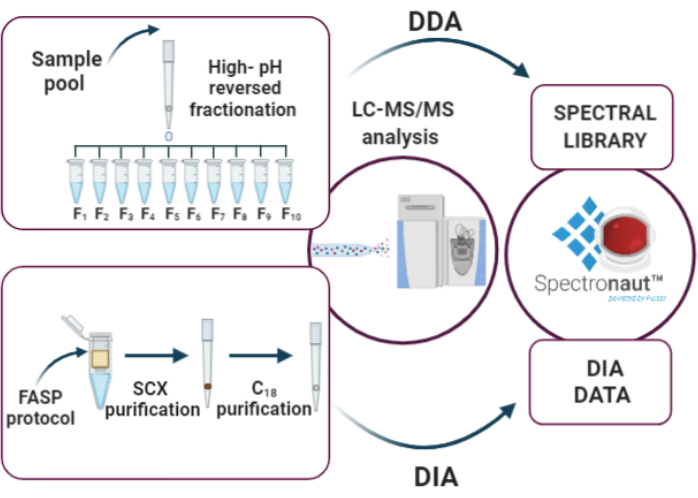
Figura 3: Fasi chiave dell'analisi DIA: i) elaborazione della libreria spettrale attraverso il frazionamento in fase invertita ad alto pH e analisi DDA, (ii) analisi campionario mediante l'approccio DIA, iii) analisi dei dati da parte di Spectronaut. Clicca qui per visualizzare una versione più grande di questa figura.
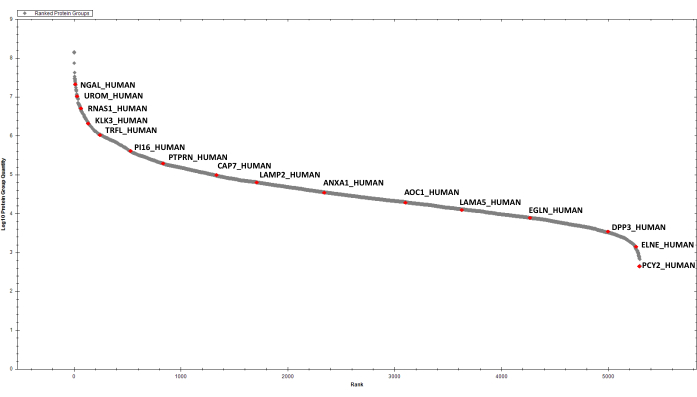
Figura 4: Grafico classificato per le proteine urinarie EPS rilevate. Alcuni colpi selezionati sono etichettati. Clicca qui per visualizzare una versione più grande di questa figura.
Tabella complementare 1: Tabella rappresentativa delle proteine quantificate in sei campioni di urina EPS nello Spectronaut. Clicca qui per scaricare questa Tabella.
Discussione
In questo lavoro viene presentata una strategia per l'analisi dei campioni di urina EPS. Il protocollo FASP è la scelta ideale per la proteomica urinaria perché consente la concentrazione del campione prima della digestione enzimatica. Infatti, utilizzando questo flusso di lavoro, diverse centinaia di microlitri di urina possono essere caricati su un singolo filtro ed elaborati. Inoltre, la digestione a filtro offre una relativa libertà nella scelta delle condizioni di denaturazione. Nel nostro lavoro, la denaturazione proteica si ottiene diluire campioni di urina in un tampone contenente Tris, SDS e DTT (concentrazione finale: 50 mM Tris, 1% SDS, 50 mM DTT). Le proteine vengono denaturate in modo efficiente immediatamente dopo lo scongelamento del campione, al fine di evitare la degradazione indesiderata da parte delle proteasi attive. Il protocollo FASP originale è stato migliorato aumentando il volume dei lavaggi da 100 μL a 200 μL. In questo modo, si ottiene una migliore rimozione dei residui, in particolare dei detergenti dal filtro.
Dopo la digestione enzimatica, la stima delle proteine per standard esterno utilizzando un rapido LC-MS/MS, il metodo dipendente dai dati viene eseguito prima degli ultimi passaggi del protocollo, che comprendono la purificazione double StageTip e l'analisi LC-MS/MS in modalità DIA, su materiale di partenza uguale per tutti i campioni (2 μg).
La versatilità di FASP è associata all'approccio DIA, un metodo sensibile che fornisce un basso numero di valori mancanti17. Nel nostro lavoro, sono state identificate e quantificate 2387 proteine, consentendo così di disegnare un profilo proteomico dettagliato dell'EPS-urina. L'identificazione e la quantificazione di 2387 proteine è stata possibile attraverso la generazione di una ricca libreria spettrale, ottenuta attraverso il frazionamento invertito ad alto pH dei peptidi, e con il nostro metodo DIA, diretto ad un ampio intervallo precursore m/z. Questo flusso di lavoro ha identificato oltre l'80% delle proteine precedentemente trovate nell'analisi direct-EPS, dimostrando che una notevole frazione del proteoma urinario EPS è effettivamente derivata da secrezioni prostatiche espresse, quindi è una ricca fonte di proteine specifiche del tessuto prostatico26.
In conclusione, il nostro design sperimentale accoppia la versatilità di FASP con la sensibilità di DIA al fine di ottenere una ricca mappa del proteoma urinario. Questa strategia è raccomandata per l'analisi di campioni di urina EPS, ma il suo uso può essere esteso alla proteomica urinaria in generale o anche ad altri tipi di campioni.
Dichiarazioni
Tutti gli autori non dichiarano alcun conflitto di interessi.
Ringraziamenti
Questo lavoro è stato sostenuto dal MIUR (Ministero Università Ricerca, PRIN 2017 a MG) e da POR Calabria FESR 2014-2020, azione 1.2.2, "INNOPROST".
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 1 M Tris HCL pH 8.0 | Lonza | 51238 | |
| 2-iodoacetamide per sintesi | Merck | 8047440100 | |
| Acetonitrile per HPLC LC-MS grado | VWR | 83640.290 | |
| Acetato di ammonio | Fluka | 9690 | |
| soluzione di idrossido di ammonio | Sigma | 30501 | |
| idrossido di ammonio standard volumetrico, Soluzione 5N in acqua | Merck | 318612-500ML | |
| Ditiotreitolo | Amresco | 0281-25G | |
| Empore Cation 47mm Dischi di estrazione Microcolonna | 2251 | ||
| Empore Disk C18 | Varian | 12145004 | |
| Acido formico optima | Fisher Scientific | A117-50 | |
| Hela Protein Digest Standard | Fisher Scientific | 88329 | |
| Unità filtrante centrifuga Microcon-10kDa con membrana Ultracel-10 | MERCK | MRCPRT010 | |
| soluzione di dodecil solfato di sodio | Merck | 71736-500ML | |
| Tampone bicarbonato di tietilammonio | Merck | T7408-100ML | |
| acido trifluoroacetico | Riedel-de Haë n | 34957 | |
| Tripsina da pancreas suino | Merck | T6567-1MG | |
| Urea | Merck | U6504-500G | |
| Acqua HPLC grado di gradiente | Fisher Scientific | W/0106/17 | |
| Proteome Discoverer 1,4 | Thermo Fisher Scientific Spectronaut | ||
| 14.0 | Biognosys |
Riferimenti
- Hüttenhain, R., Soste, M., Selevsek, N., et al. Reproducible quantification of cancer-associated proteins in body fluids using targeted proteomics. Sci Transl Med. 4 (142), 10(2013).
- Roobol, M. J., Carlsson, S. V. Risk stratification in prostate cancer screening. Nature Reviews Urology. 10 (1), 38-48 (2013).
- Principe, S., et al. Identification of prostate-enriched proteins by in-depth proteomic analyses of expressed prostatic secretions in urine. Journal of Proteome Research. 11 (4), 2386-2396 (2012).
- Kim, Y., et al. Targeted proteomics identifies liquid-biopsy signatures for extracapsular prostate cancer. Nature Communications. 7, 1-10 (2016).
- Drake, R. R., et al. Clinical collection and protein properties of expressed prostatic secretions as a source for biomarkers of prostatic disease. Journal of Proteomics. 72 (6), 907-917 (2009).
- Macklin, A., Khan, S., Kislinger, T. Recent advances in mass spectrometry based clinical proteomics: Applications to cancer research. Clinical Proteomics. 17 (1), 1-25 (2020).
- Berger, S. T., et al. MStern blotting-high throughput polyvinylidene fluoride (PVDF) membrane-based proteomic sample preparation for 96-well plates. Molecular and Cellular Proteomics. 14 (10), 2814-2823 (2015).
- Zougman, A., Selby, P. J., Banks, R. E. Suspension trapping (STrap) sample preparation method for bottom-up proteomics analysis. Proteomics. 14 (9), 1006(2014).
- Hughes, C. S., et al. Ultrasensitive proteome analysis using paramagnetic bead technology. Molecular Systems Biology. 10 (10), 757(2014).
- Kulak, N. A., Pichler, G., Paron, I., Nagaraj, N., Mann, M. Minimal, encapsulated proteomic-sample processing applied to copy-number estimation in eukaryotic cells. Nature Methods. 11 (3), 319-324 (2014).
- Wiśniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nature Methods. 6 (5), 359-362 (2009).
- Ding, H., et al. Urine Proteomics: Evaluation of Different Sample Preparation Workflows for Quantitative, Reproducible, and Improved Depth of Analysis. Journal of Proteome Research. 19 (4), 1857-1862 (2020).
- Zhao, M., et al. A comprehensive analysis and annotation of human normal urinary proteome. Scientific Reports. 7 (1), 1-13 (2017).
- Wiśniewski, J. R. Quantitative Evaluation of Filter Aided Sample Preparation (FASP) and Multienzyme Digestion FASP Protocols. Analytical Chemistry. 88 (10), 5438-5443 (2016).
- Wiśniewski, J. R., Zielinska, D. F., Mann, M. Comparison of ultrafiltration units for proteomic and N-glycoproteomic analysis by the filter-aided sample preparation method. Analytical Biochemistry. 410 (2), 307-309 (2011).
- Yu, Y., et al. Urine sample preparation in 96-well filter plates for quantitative clinical proteomics. Analytical Chemistry. 86 (11), (2014).
- Gillet, L. C., et al. Targeted data extraction of the MS/MS spectra generated by data-independent acquisition: A new concept for consistent and accurate proteome analysis. Molecular and Cellular Proteomics. 11 (6), 1-17 (2012).
- Liu, Y., Hüttenhain, R., Collins, B., Aebersold, R. Mass spectrometric protein maps for biomarker discovery and clinical research. Expert Review of Molecular Diagnostics. 13 (8), 811-825 (2013).
- Gallien, S., Duriez, E., Demeure, K., Domon, B. Selectivity of LC-MS/MS analysis: Implication for proteomics experiments. Journal of Proteomics. 81, 148-158 (2013).
- Muntel, J., et al. Advancing Urinary Protein Biomarker Discovery by Data-Independent Acquisition on a Quadrupole-Orbitrap Mass Spectrometer. Journal of Proteome Research. 14 (11), 4752-4762 (2015).
- Rappsilber, J., Mann, M., Ishihama, Y. Protocol for micro-purification, enrichment, pre-fractionation and storage of peptides for proteomics using StageTips. Nature Protocols. 2 (8), 1896-1906 (2007).
- Kim, Y., et al. Identification of Differentially Expressed Proteins in Direct Expressed Prostatic Secretions of Men with Organ-confined Versus Extracapsular Prostate Cancer. Molecular & Cellular Proteomics. 11 (12), 1870-1884 (2012).
- Decramer, S., et al. Urine in clinical proteomics. Molecular and Cellular Proteomics. 7 (10), 1850-1862 (2008).
- Thongboonkerd, V. Practical points in urinary proteomics. Journal of Proteome Research. 6 (10), 3881-3890 (2007).
- Konvalinka, A., Scholey, J. W., Diamandis, E. P. Searching for new biomarkers of renal diseases through proteomics. Clinical Chemistry. 58 (2), 353-365 (2012).
- Drake, R. R., et al. In-Depth Proteomic Analyses of Direct Expressed Prostatic Secretions. Journal of Proteome Research. 9 (5), 2109-2116 (2010).
Ristampe e permessi
