Questo protocollo descrive un metodo completo per valutare l'attivazione della caspasi (caspasi-1, caspasi-3, caspasi-7, caspasi-8, caspasi-9 e caspasi-11) in risposta a modelli di infezione, insulti sterili e cancro sia in vitro che in vivo (nei topi) per determinare l'inizio delle vie di morte cellulare, come piroptosi, apoptosi, necroptosi e PANoptosi.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Valutazione dell'attivazione della caspasi per valutare la morte delle cellule immunitarie innate
In questo articolo
Sommario
Abstract
L'immunità innata fornisce la prima linea di difesa critica in risposta agli agenti patogeni e agli insulti sterili. Una componente meccanicistica chiave di questa risposta è l'inizio della morte cellulare immunoprogrammata innata (PCD) per eliminare le cellule infette o danneggiate e propagare le risposte immunitarie. Tuttavia, l'eccesso di PCD è associato a infiammazione e patologia. Pertanto, la comprensione dell'attivazione e della regolazione della PCD è un aspetto centrale della caratterizzazione delle risposte immunitarie innate e dell'identificazione di nuovi bersagli terapeutici in tutto lo spettro della malattia.
Questo protocollo fornisce metodi per caratterizzare l'attivazione immunitaria innata della PCD monitorando le caspasi, una famiglia di proteasi dipendenti dalla cisteina che sono spesso associate a diversi percorsi di PCD, tra cui apoptosi, piroptosi, necroptosi e PANoptosi. I rapporti iniziali hanno caratterizzato la caspasi-2, la caspasi-8, la caspasi-9 e la caspasi-10 come caspasi iniziatrici e le caspasi-3, caspasi-6 e caspasi-7 come caspasi effettrici nell'apoptosi, mentre studi successivi hanno scoperto che le caspasi infiammatorie, caspasi-1, caspasi-4, caspasi-5 e caspasi-11, guidano la piroptosi. È ormai noto che esiste un'ampia diafonia tra le caspasi e altre molecole innate di morte immunitaria e cellulare attraverso i percorsi PCD precedentemente definiti, identificando una lacuna di conoscenza chiave nella comprensione meccanicistica dell'immunità innata e della PCD e portando alla caratterizzazione della PANoptosis. La PANoptosi è una via PCD infiammatoria immunitaria innata unica regolata da complessi PANoptosoma, che integrano componenti, comprese le caspasi, da altre vie di morte cellulare.
Qui vengono forniti metodi per valutare l'attivazione delle caspasi in risposta a vari stimoli. Questi metodi consentono la caratterizzazione delle vie della PCD sia in vitro che in vivo, poiché le caspasi attivate subiscono una scissione proteolitica che può essere visualizzata mediante western blotting utilizzando anticorpi e condizioni di blotting ottimali. Sono stati stabiliti un protocollo e un flusso di lavoro western blotting che consentono la valutazione dell'attivazione di più caspasi dalla stessa popolazione cellulare, fornendo una caratterizzazione completa dei processi PCD. Questo metodo può essere applicato in tutte le aree di ricerca in sviluppo, omeostasi, infezione, infiammazione e cancro per valutare i percorsi PCD attraverso i processi cellulari in salute e malattia.
Introduzione
Il sistema immunitario innato agisce come prima linea di difesa durante l'infezione e in risposta a stimoli sterili, come lesioni tissutali e alterazioni dell'omeostasi. I sensori immunitari innati sulla superficie cellulare e nel citoplasma rispondono ai modelli molecolari associati a patogeni o danni (PAMP o DAMP, rispettivamente) per innescare vie di segnalazione infiammatoria e risposte cellulari. Uno dei processi chiave della risposta immunitaria innata è l'induzione della morte cellulare per rimuovere le cellule infette o danneggiate e guidare ulteriori risposte immunitarie innate e adattative. La morte cellulare programmata (PCD) è un processo altamente conservato tra le specie, evidenziando la sua importanza evolutiva come meccanismo immunitario innato.
Esistono diversi percorsi immunitari innati della PCD che possono essere attivati in tutti i tipi di cellule. Le caspasi sono una famiglia chiave di proteasi altamente conservate, intracellulari, dipendenti dalla cisteina che sono fondamentali in molte vie della PCD, compresa la via dell'apoptosi tradizionalmente non infiammatoria, così come le vie infiammatorie della PCD come la piroptosi, la necroptosi e la PANoptosi 1,2,3,4,5 . Ci sono 11 caspasi umane e 10 murine che sono ben definite, così come pseudo-caspasi che possono essere funzionali, e la maggior parte sono costitutivamente espresse come pro-caspasi monomeriche o dimeriche inattive che richiedono la scissione per l'attivazione 6,7. Le caspasi contengono anche importanti domini per il reclutamento e la formazione di complessi multiproteici. Questi includono il dominio di attivazione e reclutamento delle caspasi (CARD), che può essere trovato in caspasi-1, caspasi-2, caspasi-4, caspasi-5, caspasi-9 e caspasi-11, o il dominio effettore della morte (DED), che si trova in caspasi-8 e caspasi-10. Attraverso la loro attività proteolitica e la loro capacità di formare complessi multiproteici, le caspasi sono fattori critici della PCD immunitaria innata.
Il ruolo delle caspasi nella PCD immunitaria innata è stato identificato per la prima volta nell'apoptosi, dove le caspasi iniziatrici, caspasi-2, caspasi-8, caspasi-9 e caspasi-10, attivano le caspasi del boia, caspasi-3, caspasi-6 e caspasi-7, per guidare la morte cellulare 8,9,10,11,12. Le caspasi iniziatrici possono essere attivate da diverse cascate di segnalazione; La via estrinseca attiva la caspasi-8 attraverso la segnalazione del recettore di morte indotta dal ligando extracellulare e la via intrinseca attiva la caspasi-9 attraverso l'interruzione dell'integrità mitocondriale13. Le caspasi iniziatrici attivate fendono il linker separando le subunità catalitiche grandi e piccole delle caspasi del boia per produrre le loro forme attive. Le caspasi del boia quindi fendono i loro substrati per disassemblare la cellula, con conseguente degradazione del DNA, blebbing della membrana, frammentazione nucleare e rilascio di corpi apoptotici14,15. Questo processo termina tipicamente in una forma non litica e non infiammatoria di morte cellulare quando accoppiato con l'immediata eliminazione delle cellule morenti mediante efferocitosi16. Tuttavia, difetti nell'efferocitosi o una mancanza di cellule fagocitiche possono portare all'accumulo di cellule apoptotiche, che poi subiscono la morte cellulare litica e infiammatoria17,18.
Le caspasi infiammatorie, tra cui caspasi-1 (uomo e topo), caspasi-4 e caspasi-5 (umana) e caspasi-11 (topo), sono state scoperte per essere attivate durante una forma di infiammatoria innata immune PCD (III-PCD) chiamata piroptosi. L'attivazione della caspasi-1 è associata alla formazione di inflammasomi, che sono complessi multiproteici contenenti un sensore immunitario innato citosolico, una molecola adattatrice (proteina simile allo speck associata all'apoptosi contenente una CARD [ASC]) e caspasi-1. La formazione di questo complesso consente alla caspasi-1 di sottoporsi ad autoproteolisi mediata dalla prossimità per rilasciare la sua forma attiva, che può scindere substrati bersaglio tra cui le citochine pro-infiammatorie interleuchina (IL)-1β e IL-18 e la molecola formante pori gasdermina D (GSDMD)19,20,21,22,23 . Caspasi-11, caspasi-4 e caspasi-5 possono anche attivare GSDMD senza la formazione a monte dell'inflammasoma dopo aver rilevato PAMP come il lipopolisaccaride (LPS)19,20. Queste caspasi subiscono dimerizzazione seguita da oligomerizzazione e auto-scissione per l'attivazione dopo il legame a LPS citosolico, che porta all'attivazione non canonica dell'inflammasoma 24,25,26 e all'attivazione della caspasi-1 in modo intrinseco cellulare per indurre la maturazione di IL-1β e IL-18 20. La maturazione e il rilascio di queste citochine pro-infiammatorie caratterizzano queste caspasi come "infiammatorie". Inoltre, è stato scoperto che la caspasi-8 apoptotica si localizza nell'inflammasoma, fornendo un collegamento tra i processi apoptotici e piroptotici. Gli studi hanno scoperto che la caspasi-8 apoptotica è anche fondamentale per regolare un'altra forma di PCD chiamata necroptosi. La perdita di caspasi-8 provoca l'attivazione spontanea della serina-treonina chinasi 3 (RIPK3)-mediata dalla linea mista chinasi chinasi (MLKL) per guidare la via III-PCD della necroptosi 27,28,29,30,31,32,33,34,35.
Mentre le caspasi sono state storicamente classificate come "apoptotiche" o "infiammatorie" in base al tipo di morte cellulare che iniziano, prove crescenti suggeriscono che esiste un'ampia diafonia tra le vie immunitarie innate della PCD attraverso le caspasi 3,4. Ad esempio, la caspasi-1 infiammatoria degli inflammasomi fende la caspasi-7 apoptotica nel suo sito di attivazione canonico34. L'attivazione della caspasi-1 può anche portare alla scissione di substrati apoptotici come la poli(ADP-ribosio) polimerasi 1 (PARP1)36. Nelle cellule prive di GSDMD, la caspasi-1 può anche scindere la caspasi-337,38. Inoltre, la caspasi-3 canonicamente apoptotica può scindere il gasdermina E (GSDME) per indurre PCD17,18 e anche elaborare GSDMD in una forma inattiva40. Inoltre, il reclutamento della caspasi-8 nel complesso dell'inflammasoma è stato osservato 39,40,41,42,43,44,45, e la caspasi-8 è un regolatore chiave dell'attivazione dell'inflammasoma canonico e non canonico 39. Ci sono anche ruoli sovrapposti e ridondanti per la caspasi-8 e la caspasi-1 in molte condizioni infiammatorie, e la PCD immunitaria innata caratterizzata dall'attivazione di componenti piroptotiche, apoptotiche e necroptotiche si verifica attraverso lo spettro della malattia 39,46,47,48,49,50.
Sulla base di questa diafonia tra caspasi infiammatorie e apoptotiche, è stata identificata una lacuna chiave nella comprensione meccanicistica dell'immunità innata e della PCD, che ha portato alla scoperta della PANoptosi. La PANoptosi è una forma unica di III-PCD che viene attivata in risposta a patogeni, PAMP, DAMP e alterazioni dell'omeostasi ed è regolata da PANoptosomi - complessi macromolecolari sfaccettati che integrano componenti provenienti da altre vie di morte cellulare 44,50,51,52,53,54,55 . La totalità degli effetti biologici nella PANoptosi non può essere spiegata individualmente dalla piroptosi, dall'apoptosi o dalla necroptosi da sola 3,4,35,36,39,46,47,48, poiché la PANoptosi è caratterizzata dall'attivazione di più caspasi, tra cui caspasi-1, caspasi-11, caspasi-8, caspasi-9, caspasi-3 e/o caspasi-7, a seconda del contesto 44,48,49,50,51,52,53,54,56,57,58,59,60,61,62 . La panoptosi è stata sempre più implicata nelle malattie infettive e infiammatorie, così come nei tumori e nelle terapie antitumorali 3,4,35,36,39,44,46,47,48,49,50,51,52,53 ,54,56
,57,58,59,60,61,62,63,64,65,66.
Dato il ruolo essenziale delle caspasi attraverso le vie di morte cellulare, tra cui apoptosi, piroptosi, necroptosi e PANoptosi, è importante sviluppare tecniche per caratterizzare la loro attivazione e comprendere la piena complessità delle vie PCD. Il protocollo qui descrive un metodo per stimolare le cellule e misurare la successiva attivazione delle caspasi (Figura 1). Questo metodo sfrutta la scissione proteolitica delle caspasi, che è generalmente richiesta per la loro attivazione, come mezzo per studiarle. Attraverso il western blotting, le dimensioni delle proteine possono essere determinate, consentendo la chiara visualizzazione e differenziazione delle pro-caspasi inattive e delle loro forme attivate e scisse.
I principali vantaggi di questo protocollo sono 1) la sua capacità di valutare l'attivazione di più caspasi in parallelo da una singola popolazione di cellule endogene per determinare con maggiore precisione l'attivazione della PCD e 2) l'uso di tecniche di laboratorio relativamente semplici che non richiedono una formazione approfondita o attrezzature costose. I protocolli precedenti hanno utilizzato western blotting, reporter fluorescenti o colorazione anticorpale per monitorare l'attivazione della caspasi in supernatanti di coltura, lisati cellulari e tissutali, cellule intere tramite microscopia e in vivo 67,68,69,70,71, ma queste tecniche generalmente monitorano solo una o due caspasi in un campione. Inoltre, mentre substrati peptidici sintetici contenenti siti di scissione delle caspasi che diventano fluorescenti sulla scissione sono stati utilizzati per monitorare l'attivazione della caspasi nei lisati cellulari o tissutali69, questi substrati possono spesso essere scissi da più di una caspasi, rendendo difficile determinare l'attivazione specifica delle singole caspasi in questo sistema. Inoltre, l'uso del western blotting piuttosto che l'uso di reporter fluorescenti o altri metodi basati su tag consente ai ricercatori di utilizzare cellule endogene piuttosto che creare linee cellulari specifiche con geni reporter. Ci sono molteplici vantaggi nell'utilizzare cellule endogene, incluso il fatto che molte linee cellulari immortalizzate sono carenti di molecole chiave di morte cellulare72,73, che potrebbero influenzare i risultati. Inoltre, l'utilizzo di cellule endogene consente la valutazione di diversi tipi di cellule, come macrofagi, cellule epiteliali e cellule endoteliali, piuttosto che un singolo lignaggio. Il Western blotting è anche una tecnica relativamente semplice ed economica che può essere eseguita nei laboratori di tutto il mondo senza la necessità di attrezzature grandi e costose o configurazioni complicate.
Questo protocollo è ampiamente applicabile in tutta la biologia per comprendere sia le funzioni dipendenti dalla morte cellulare che quelle indipendenti dalla morte cellulare delle caspasi, compresi i loro ruoli e funzioni di impalcatura in altre vie di segnalazione infiammatoria74. L'applicazione di questo metodo consente un approccio unificato nello studio delle vie immunitarie innate della PCD e della segnalazione infiammatoria attraverso malattie e condizioni, e questo protocollo può essere utilizzato per identificare processi regolatori critici e connessioni meccanicistiche che informeranno lo sviluppo di future strategie terapeutiche.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
L'uso e le procedure degli animali sono stati approvati dal comitato dell'ospedale pediatrico St. Jude sull'uso e la cura degli animali.
1. Preparazione delle soluzioni
- Preparare i supporti condizionati da L929.
- Piastra 1 × 10⁶ cellule L929 (vedere tabella dei materiali) in un matraccio di coltura tissutale da 182 cm2 contenente 50 ml di terreno di coltura L929 (vedere tabella 1 per la preparazione del terreno).
- Far crescere le cellule in un incubatore umidificato a 37 °C con il 5% di CO2.
- Dopo 7 giorni, raccogliere il surnatante e filtrare utilizzando un filtro da 0,45 μm. Preparare 50 ml di aliquote (conservare le aliquote congelate a -80 °C per un massimo di 1 anno).
- Preparare 500 ml di terreni di coltura per macrofagi derivati dal midollo osseo (BMDM) (Tabella 1).
- Preparare 500 ml di mezzi di stimolazione BMDM (Tabella 1).
- Preparare 500 mL di terreno per l'infezione (Tabella 1).
- Preparare 100 mL di tampone Tris da 1 M (Tabella 1).
- Preparare 4x tampone di dodecilsolfato di sodio (SDS) (Tabella 1).
- Preparare 1 mL di 1 M 1,4-ditiotreitolo (DTT, Tabella 1).
- Preparare 40 mL di tampone di lisi caspasica (Tabella 1).
- Preparare 100 mL di tampone Tris da 1,5 M (Tabella 1).
- Preparare 100 mL di una soluzione SDS al 10% (wt/vol) (Tabella 1).
- Preparare 50 ml di un tampone 2x per il saggio di radioimmunoprecipitazione (RIPA) (Tabella 1).
- Preparare una soluzione di LPS da 5 mg/mL (Tabella 1).
- Preparare una soluzione di ATP 0,5 M (Tabella 1).
- Preparare le soluzioni di western blotting.
- Preparare 1 L di 5x scorta tampone funzionante (Tabella 1).
- Preparare 1 L di 10x scorta tampone di trasferimento (Tabella 1).
- Preparare 1 L di soluzione salina tamponata Tris con Tween 20 (TBST, Tabella 1).
- Preparare 100 mL di una soluzione bloccante del latte scremato al 5% (wt/vol) (Tabella 1).
- Preparare le soluzioni anticorpali primarie.
- Preparare 10 mL di anticorpo primario caspasi-1 (Tabella 1).
- Preparare 10 mL di anticorpo primario caspasi-11 (Tabella 1).
- Preparare 10 mL di anticorpo primario caspasi-3 (Tabella 1).
- Preparare 10 mL di anticorpo primario caspasi-7 (Tabella 1).
- Preparare 10 mL di anticorpo primario caspasi-8 (Tabella 1).
- Preparare 10 mL di anticorpo primario caspasi-9 (Tabella 1).
- Preparare 10 mL di anticorpo primario β-actina coniugato HRP (Tabella 1).
- Preparare le soluzioni anticorpali secondarie.
- Preparare 10 mL di anticorpo secondario anti-coniglio (Tabella 1).
- Preparare 10 mL di anticorpo secondario anti-topo (Tabella 1).
- Preparare 10 ml di anticorpo secondario anti-ratto (Tabella 1).
2. Isolamento dei macrofagi derivati dal midollo osseo
NOTA: Per questo protocollo, possono essere utilizzati topi wild-type di 6-10 settimane con percorsi PCD intatti o topi mutanti con regolatori PCD, effettori o molecole di interesse cancellati o alterati.
- Eutanasia di un topo in una camera CO 2 con una portata che sposta il 10% -30% del volume della gabbia al minuto per2-3 minuti. Quindi, eseguire un metodo di eutanasia secondaria, come la lussazione cervicale. Seguire tutte le linee guida e i regolamenti aggiuntivi specifici per strutture, istituzioni e governi, ove applicabili.
- Seziona il topo per recuperare le ossa della zampa posteriore.
- Blocca il mouse sulla schiena in modo che l'addome sia esposto. Spruzzare con etanolo al 70% (vol/vol) per sterilizzare le zampe posteriori e l'addome.
ATTENZIONE: L'etanolo è infiammabile. Tenerlo lontano da fiamme libere. - Usa le forbici per fare un'incisione sulla linea mediana dell'addome; Continua a tagliare verso le gambe per rendere visibili i femori.
- Prendi la gamba posteriore destra e allontana la pelle dal corpo verso la linea mediana. Staccare la gamba dal corpo recidendo i muscoli adduttori verso la linea mediana; Quindi, tagliare la gamba tra l'articolazione dell'anca e la colonna vertebrale. Quindi, tagliare la zampa distalmente alla caviglia e rimuovere il tessuto in eccesso dall'osso staccando la pelle e usando le forbici leggermente aperte per rimuovere il tessuto del polpaccio.
- Posizionare la gamba su un asciugamano imbevuto di etanolo al 70% (vol / vol) e sezionare la tibia e il femore.
- Stringere la tibia e il femore ciascuno con una pinza separata. Premere delicatamente la tibia contro la direzione naturale dell'articolazione del ginocchio; Ciò causerà la rottura della tibia al ginocchio.
- Utilizzare la pinza e le forbici da dissezione, se necessario, per rimuovere eventuali tessuti appesi rimanenti. Salvare la tibia per un uso successivo posizionandola sull'asciugamano imbevuto di etanolo.
- Raccogli il femore allo stesso modo, staccando il ginocchio.
- Ripeti i passaggi 3 e 4 sopra per la gamba sinistra per rimuoverla dal corpo e sezionare la tibia e il femore.
- Spruzzare le ossa con etanolo al 70% (vol/vol).
- Pulire le ossa mettendole su un asciugamano pulito imbevuto di etanolo al 70% (vol / vol), schiacciando la parte carnosa nell'asciugamano e strofinando l'asciugamano contro l'osso per rimuovere il tessuto in eccesso.
- Blocca il mouse sulla schiena in modo che l'addome sia esposto. Spruzzare con etanolo al 70% (vol/vol) per sterilizzare le zampe posteriori e l'addome.
- Una volta che entrambi i femori ed entrambe le tibie sono puliti, spruzzare tutte e quattro le ossa con etanolo al 70% (vol / vol). Raccogliere le ossa in una capsula di Petri sterile e sciacquarle con 10 ml di terreno di coltura BMDM facendo scorrere delicatamente il terreno nel piatto.
- Riempire una siringa da 10 mL con 10 mL di terreno di coltura BMDM fresco e inserire un ago da 25 G.
- Raccogli la tibia usando una pinza; Quindi, tagliare l'articolazione della caviglia con un angolo di ~ 45 °.
- Lavare il midollo osseo dalla tibia.
- Tenere la tibia su un tubo da 50 ml, con l'estremità stretta della tibia rivolta verso il basso. Erogare il supporto sulla tibia dalla siringa piena.
- Inserire l'ago (delicatamente all'inizio) all'estremità superiore del midollo ed erogare il supporto.
- Rimuovere l'ago e quindi inserirlo di nuovo. Utilizzare brevi spinte ad alta pressione per erogare il supporto e spostare l'ago nel midollo.
- Una volta che il mezzo inizia a fluire dal fondo dell'osso, utilizzare brevi spinte ad alta pressione per continuare a scovare le cellule. Monitorare il colore dell'osso durante questo processo e, quando l'osso è bianco, scartarlo.
- Fallo per entrambe le tibie.
- Ripeti i passaggi 5 e 6 sopra per i femori, tagliando l'articolazione dell'anca poiché la tibia è stata tagliata all'articolazione della caviglia. Utilizzare lo stesso tubo da 50 ml per raccogliere i terreni di coltura BMDM mentre il midollo viene lavato.
- Una volta che tutte e quattro le ossa sono state lavate, aspirare il midollo e il mezzo dal tubo da 50 mL su e giù 3 volte attraverso un ago da 18 G su una siringa da 10 ml, sciacquando i lati del tubo ogni volta per disperdere il midollo.
- Regolare il volume finale nel tubo da 50 mL a 30 mL con terreni di coltura BMDM e assicurarsi che le cellule siano completamente sospese.
- Utilizzare un filtro cellulare da 70 μm per filtrare il terreno di coltura BMDM dal tubo da 50 ml.
- Placcare la sospensione cellulare risultante, che contiene le cellule progenitrici del midollo osseo, in tre piastre di coltura tissutale da 150 mm aggiungendo 10 ml (o ~ 20 × 106 cellule) a ciascuna. Quindi, aggiungere altri 10 ml di terreno di coltura BMDM a ciascun piatto. Incubare in un incubatore umidificato a 37 °C.
3. Differenziazione dei BMDM e placcatura per gli esperimenti
- Incubare le cellule progenitrici del midollo osseo placcate a 37 °C per 3 giorni. Quindi, rimuovere ogni piatto e aggiungere altri 5-8 ml di terreno di coltura BMDM (Tabella 1). Tornare all'incubatore a 37 °C.
- Il giorno 5 dopo la placcatura iniziale, rimuovere ogni piatto e aggiungere altri 5 ml di terreno di coltura BMDM. Tornare all'incubatore a 37 °C.
- Il giorno 6, rimuovere ogni piatto e scartare il supporto. Quindi, aggiungere 10 ml di PBS freddo (conservato a 4 °C) per lavare una volta. Eliminare i 10 mL di lavaggio PBS freddo. Quindi, aggiungere 10 ml di PBS fresco e freddo a ciascun piatto e incubare ogni piatto sul ghiaccio per 5 minuti.
- Utilizzando un raschietto cellulare, raschiare delicatamente le cellule da tutti e tre i piatti in un tubo da 50 ml. Far ruotare delicatamente le cellule a 270 × g a 4 °C per 5 minuti; Quindi, scartare il surnatante.
- Aggiungere 20 ml di terreno di coltura BMDM, pipettare su e giù per risospendere il pellet e contare le cellule.
NOTA: Si prevede che ogni topo produrrà circa 60 × 10 6-100 × 106 celle. - Pianificare il layout della piastra a 12 pozzetti per il test di stimolazione della morte cellulare / infiammazione in vitro desiderato. Pianificare di placcare 1 × 10⁶ celle per pozzetto. Per ogni stimolazione pianificata, includere almeno tre repliche biologiche e placcare una serie di pozzetti da raccogliere in tampone di lisi caspasi e una seconda serie di pozzetti da raccogliere in tampone RIPA.
- Piastra 1 × 10⁶ cellule in 1 mL di terreno di coltura BMDM per pozzetto in piastre da 12 pozzetti. Coltura durante la notte in incubatore umidificato a 37 °C prima di procedere alla valutazione della morte cellulare/infiammazione. Dopo l'incubazione durante la notte, rimuovere il mezzo e aggiungere 1 mL di PBS caldo (37 °C) a ciascun pozzetto per lavare le cellule.
- Rimuovere il lavaggio PBS e aggiungere 500 μL di mezzi di stimolazione BMDM con antibiotici (se si eseguono stimolazioni non batteriche) o mezzi di stimolazione BMDM senza antibiotici (se si eseguono stimolazioni batteriche) (Tabella 1). Incubare per 2 ore prima di passare alla fase 4 per la stimolazione/infezione in vitro .
4. Stimolare o infettare le cellule
ATTENZIONE: Gli agenti inclusi in questo protocollo sono potenzialmente patogeni e devono essere maneggiati con le precauzioni appropriate in una struttura di livello di biosicurezza 2 (BSL2) con l'approvazione delle autorità istituzionali e governative competenti.
- Stimolare i BMDM ad attivare la morte cellulare con il trigger di interesse.
NOTA: Ai fini del presente protocollo, virus dell'influenza A (IAV), virus dell'herpes simplex 1 (HSV1), Francisella novicidae LPS + ATP vengono utilizzati per l'illustrazione, ma è possibile utilizzare altri trigger.- Esempio di stimolazione 1: Infettare con IAV (A/Puerto Rico/8/34, H1N1 [PR8]) (costruito secondo Hoffmann et al.75; il titolo virale per la determinazione della molteplicità dell'infezione [MOI] è calcolato da un test di placca nelle cellule MDCK):
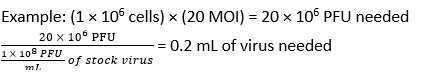
- Calcolare il volume di virus necessario per l'infezione a una molteplicità di infezione (MOI) di 20 unità formanti placca (PFU) utilizzando l'equazione (1) e l'equazione (2):

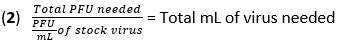
- Rimuovere il mezzo dai BMDM e lavare le cellule una volta con 500 μL di PBS. Aggiungere 450 μL di IAV (20 MOI) in DMEM ad alto contenuto di glucosio senza termo-inattivato (HI)-FBS a ciascun pozzetto. Incubare le piastre a 37 °C per 1 h in un incubatore umidificato per consentirne l'assorbimento.
- Rimuovere le piastre e aggiungere 50 μL di HI-FBS. Riportare le piastre nell'incubatore a 37 °C. Incubare per un totale di 12 h.
- Calcolare il volume di virus necessario per l'infezione a una molteplicità di infezione (MOI) di 20 unità formanti placca (PFU) utilizzando l'equazione (1) e l'equazione (2):
- Esempio di stimolazione 2: Infettare con HSV1 (ceppo HF; coltivato come descritto in precedenza44; il titolo virale per la determinazione del MOI è calcolato mediante un test di placca nelle cellule Vero):
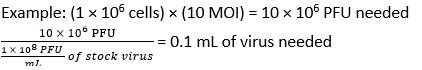
- Calcola il volume di virus necessario per l'infezione a un MOI di 10 PFU utilizzando l'equazione (1) e l'equazione (2) dal passaggio 1 nella sezione sull'infezione IAV sopra.
- Rimuovere il supporto dai BMDM. Aggiungere 450 μL di HSV1 (MOI 10) in DMEM ad alto contenuto di glucosio senza HI-FBS a ciascun pozzetto. Incubare le piastre a 37 °C per 1 h in un incubatore umidificato per consentirne l'assorbimento.
- Rimuovere le piastre e aggiungere 50 μL di HI-FBS. Riportare le piastre nell'incubatore a 37 °C. Incubare per un totale di 12 h.
- Calcola il volume di virus necessario per l'infezione a un MOI di 10 PFU utilizzando l'equazione (1) e l'equazione (2) dal passaggio 1 nella sezione sull'infezione IAV sopra.
- Esempio di stimolazione 3: Infettare con F. novicida (ceppo U112; coltivato come descritto in precedenza44 in condizioni aerobiche a 37 °C in BBL Brodo di soia tripticasi integrato con 0,2% di L-cisteina durante la notte. Quindi, sottocoltura i batteri in un rapporto di 1:10 a 37 °C per altre 4 ore in mezzo fresco prima di prendere la densità ottica (OD) a 600 nm usando il terreno fresco come un bianco. Un valore OD pari a 1 equivale a 1 × 10⁹ unità formanti colonie (CFU) per ml.)
- Calcolare il volume di F. novicida necessario per l'infezione a un MOI di 50 CFU utilizzando l'equazione (3) e l'equazione (4):

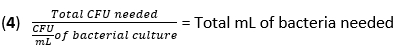
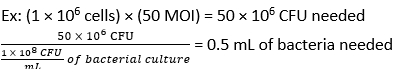
- Rimuovere il supporto dai BMDM. Aggiungere 500 μL di F. novicida (MOI 50) in mezzi di stimolazione BMDM senza antibiotici a ciascun pozzetto. Incubare le piastre a 37 °C per 4 ore in un incubatore umidificato per consentirne l'assorbimento.
- Lavare le cellule tre volte con PBS riscaldato (37 °C) e aggiungere 500 μL di mezzi di stimolazione BMDM contenenti 50 μg/mL di gentamicina. Riportare le piastre nell'incubatore a 37 °C. Incubare durante la notte (16 h).
- Calcolare il volume di F. novicida necessario per l'infezione a un MOI di 50 CFU utilizzando l'equazione (3) e l'equazione (4):
- Esempio di stimolazione 4: Stimolare con LPS + ATP.
- Rimuovere il mezzo dai BMDM. Aggiungere 500 μL di mezzi di stimolazione BMDM con antibiotici (Tabella 1) contenenti 100 ng/mL LPS a ciascun pozzetto. Incubare le piastre a 37 °C per 3,5 ore in un incubatore umidificato.
- Aggiungere 5 μL di soluzione madre di ATP 0,5 M (Tabella 1) a ciascun pozzetto. Riportare le piastre nell'incubatore a 37 °C. Incubare per 30 min.
- Esempio di stimolazione 1: Infettare con IAV (A/Puerto Rico/8/34, H1N1 [PR8]) (costruito secondo Hoffmann et al.75; il titolo virale per la determinazione della molteplicità dell'infezione [MOI] è calcolato da un test di placca nelle cellule MDCK):
5. Raccolta del supernatante combinato e del lisato proteico da utilizzare per le caspasi western blots
- Dopo 4 ore, 12 ore o 16 ore di incubazione (la tempistica specifica dipende dal grilletto utilizzato), rimuovere la piastra dall'incubatore.
- Rimuovere 150 μL del surnatante; scartarlo o conservarlo per altre analisi del surnatante (ad esempio, saggio di immunoassorbimento enzimatico [ELISA]). Non rimuovere il surnatante rimanente.
- Creare la soluzione di raccolta proteica combinando 50 μL di tampone di lisi caspasica + 100 μL di 4x tampone SDS per pozzetto (Tabella 1). Quindi, aggiungere 150 μL della miscela a ciascun pozzetto.
- Per ogni pozzetto, pipettare la miscela su e giù per raccogliere le cellule lisate e surnatante. Durante il pipettaggio, raschiare anche il fondo del pozzetto con la punta della pipetta per interrompere le cellule. Dopo aver raschiato e pipettato, raccogliere il lisato proteico in provette marcate da 1,5 ml.
- Utilizzare un blocco termico per riscaldare tutti i tubi a 100 °C per 12 minuti.
- Pellettare eventuali componenti insolubili centrifugando a 14.500 × g per 30 s a temperatura ambiente.
NOTA: Questo è un punto di pausa: la proteina del surnatante combinato e dei lisati proteici può essere utilizzata immediatamente o conservata a -20 °C per un massimo di 2 mesi o a -80 °C per un massimo di 6 mesi fino al momento dell'uso.
6. Raccolta del lisato proteico da utilizzare per le macchie occidentali di caspasi
- Dopo 4 ore, 12 ore o 16 ore di incubazione (la tempistica specifica dipende dal grilletto utilizzato), rimuovere la piastra dall'incubatore. Rimuovere tutto il surnatante; scartarlo o salvarlo per altre analisi surnatanti (ad esempio, ELISA).
- Creare il tampone 1x RIPA diluendo la soluzione madre 2x RIPA (Tabella 1) in un volume uguale di acqua deionizzata. Quindi, aggiungere una compressa di inibitore della fosfatasi e una compressa di inibitore della proteasi e lasciarli dissolvere. Aggiungere 150 μL di 1x tampone RIPA e 50 μL di 4x SDS a ciascun pozzetto.
- Per ogni pozzetto, pipettare la miscela su e giù per raccogliere le cellule lisate. Durante il pipettaggio, raschiare anche il fondo del pozzetto con la punta della pipetta per interrompere le cellule. Dopo aver raschiato e pipettato, raccogliere il lisato proteico in provette marcate da 1,5 ml.
- Utilizzare un blocco termico per riscaldare tutti i tubi a 100 °C per 12 minuti.
- Pellettare eventuali componenti insolubili centrifugando a 14.500 × g per 30 s a temperatura ambiente.
NOTA: Questo è un punto di pausa: i lisati proteici possono essere utilizzati immediatamente o conservati a -20 °C o -80 °C fino al momento dell'uso.
7. Esecuzione del western blotting utilizzando i lisati raccolti dai BMDM seguendo i passaggi precedenti o da omogenati tissutali
NOTA: Se si utilizza il tessuto, può essere omogeneizzato a mano o attraverso un omogeneizzatore tissutale azionato elettricamente. Il protocollo di Simpson76 fornisce una descrizione dettagliata dell'omogeneizzazione dei tessuti.
- Preparare 1x tampone corrente: combinare 200 ml di 5x tampone corrente (Tabella 1) e 800 mL di acqua deionizzata. Crea questo buffer in esecuzione 1x appena prima di ogni esperimento.
- Preparare l'apparecchio di elettroforesi con un gel di poliacrilammide al 12% (wt/vol) con 10 pozzetti. Riempire l'apparecchio di elettroforesi con 1x tampone di funzionamento. Quindi, rimuovere il pettine in gel.
NOTA: Per analizzare caspasi-1, caspasi-11, caspasi-3, caspasi-7, caspasi-8 e caspasi-9 per ciascun campione, saranno necessari sei gel. - Per i blot caspasi-1, caspasi-3, caspasi-7 e caspasi-8, pianificare di utilizzare 30 μL del supernatante combinato e del lisato proteico nel tampone di lisi caspasica o nell'omogenato tissutale. Per le macchie di caspasi-11 e caspasi-9, pianificare di utilizzare 20 μL del lisato proteico nel tampone RIPA o nell'omogenato tissutale. Se i campioni sono stati conservati a -20 °C o -80 °C, scongelarli prima sul ghiaccio.
- Per tutti i campioni, riscaldare a 100 °C per 5 minuti e centrifugare a 14.500 × g per 30 s a 4 °C prima del carico. Quindi, caricare lentamente 20 o 30 μL del campione in ciascuna corsia. Evitare che il campione trabocchi nelle altre corsie. Per valutare tutte e sei le caspasi contemporaneamente, utilizzare la stessa procedura per caricare i campioni appropriati in ciascuno dei sei gel.
- Collegare l'apparecchio di elettroforesi alla fonte di alimentazione. Quindi, impostare la potenza su 80 V per 20 minuti per iniziare la corsa del gel, quindi regolare la potenza su 130 V per 45-60 minuti.
- Osservare attentamente la parte anteriore del colorante e spegnere l'alimentazione quando la parte anteriore del colorante si trova nella parte inferiore del gel ma non è ancora stata espulsa dal gel.
- Mentre il gel è in funzione, preparare 1x tampone di trasferimento combinando 700 mL di acqua deionizzata, 100 mL del buffer di trasferimento 10x (Tabella 1) e 200 mL di metanolo. Rendere la soluzione 1x fresca ogni volta.
NOTA: Prestare attenzione poiché il metanolo è infiammabile. Eseguire la preparazione del buffer di trasferimento lontano da fiamme libere. - Rimuovere delicatamente il gel dall'apparecchio di elettroforesi utilizzando il raccoglitore di gel.
- Impostare uno stack di trasferimento per ogni gel.
- Attivare una membrana PVDF immergendola nel metanolo per 1 minuto.
- Pre-bagnare due pezzi di carta da filtro, il gel e la membrana PVDF in tampone di trasferimento per 5 minuti. Conservare la membrana PVDF e il gel in contenitori separati durante questa incubazione di 5 minuti.
- Assemblare la pila di trasferimento sul sistema semi-secco. Iniziando dal lato inferiore dell'anodo di platino, posizionare un pezzo di carta da filtro, la membrana PVDF, il gel e infine un pezzo di carta da filtro. Stendere delicatamente o premere le bolle d'aria tra gli strati e chiudere la parte superiore del sistema. Assicurarsi che la copertura di sicurezza sia assicurata prima di procedere ulteriormente.
- Collegare alla fonte di alimentazione. Impostare l'alimentazione su 25 V per 45 min.
- Al termine del trasferimento, smontare la pila di trasferimento e raccogliere la membrana; metterlo in una capsula di Petri quadrata (vassoio di incubazione).
- Eseguire il blocco della membrana aggiungendo 15 ml di una soluzione di latte scremato al 5% (wt/vol) (Tabella 1). Incubare la membrana su uno shaker oscillante a 50 rpm a 70 rpm a temperatura ambiente per 1 h.
NOTA: Questo è un punto di pausa: la membrana può essere rimossa dopo 1 ora o conservata in soluzione bloccante a 4 °C durante la notte. - Dopo 1 ora o incubazione notturna, rimuovere la soluzione bloccante. Aggiungere 10 mL della soluzione anticorpale diluita (anticorpo anti-caspasi-1, anticorpo anti-caspasi-11, anticorpo combinato anti-caspasi-3 e anti-scissione caspasi-3, anticorpo combinato anti-caspasi-7 e anti-scissione caspasi-7, anticorpo combinato anti-caspasi-8 e anti-scissione caspasi-8 o anti-caspasi-9) (Tabella 1). Mettere su uno shaker a dondolo a 50 rpm a 70 rpm per incubare a temperatura ambiente per 2 h o a 4 °C durante la notte (16 h).
- Raccogliere la soluzione anticorpale (riutilizzarla fino a 3x o eliminarla) e lavare aggiungendo 15 ml di TBST (Tabella 1) alla membrana su uno shaker oscillante a 50 rpm a 70 rpm a temperatura ambiente per 10 min. Eliminare il TBST.
- Ripetere il lavaggio con 15 ml di TBST dopo il passaggio 14 per un totale di 3 volte.
- Aggiungere 10 mL della soluzione anticorpale secondaria diluita coniugata HRP (anti-coniglio per macchie colorate con anticorpi primari contro caspasi-3, caspasi-7, caspasi-8 o caspasi-9; anti-topo per macchie colorate con anticorpo primario contro caspasi-1; anti-ratto per macchie colorate con anticorpo primario contro caspasi-11) (Tabella 1). Incubare su uno shaker a dondolo a 50 giri / min a 70 giri / min a temperatura ambiente per 1 ora.
- Rimuovere la soluzione anticorpale e lavare aggiungendo 15 ml di TBST alla membrana su uno shaker a dondolo a 50 rpm a 70 rpm a temperatura ambiente per 10 minuti. Eliminare il TBST.
- Ripetere il lavaggio con 15 ml di TBST dopo il passaggio 17 per un totale di 3 volte.
- Aggiungere 10 ml del substrato HRP ad alta sensibilità alla membrana. Lasciare riposare a temperatura ambiente al buio per 1 minuto.
- Rimuovere la membrana dal substrato. Procedere direttamente all'imaging, utilizzando un imager a chemiluminescenza con l'accessorio vassoio trans bianco inserito nella posizione inferiore. Esporre la membrana utilizzando la modalità di esposizione automatica (generalmente ~ 1-2 minuti di tempo di esposizione).
- Utilizzando la membrana dal blotting caspasi-9 o caspasi-11 (cioè una membrana con campioni di lisato RIPA), aggiungere 10 ml di tampone di stripping e incubare su uno shaker oscillante a 50 rpm a 70 rpm a temperatura ambiente per 5 minuti.
- Eliminare il tampone di strippaggio e lavare aggiungendo 15 ml di TBST alla membrana su uno shaker oscillante a 50 rpm a 70 rpm a temperatura ambiente per 10 minuti. Eliminare il TBST.
- Ripetere il lavaggio con 15 ml di TBST dopo il passaggio 22 per un totale di 3 volte.
- Eseguire il blocco della membrana aggiungendo 15 ml di una soluzione di latte scremato al 5% (wt/vol). Incubare la membrana su uno shaker oscillante a 50 rpm a 70 rpm a temperatura ambiente per 1 h.
NOTA: Questo è un punto di pausa: la membrana può essere rimossa dopo 1 ora o conservata in soluzione bloccante a 4 °C durante la notte. - Dopo 1 ora o incubazione notturna, rimuovere la soluzione bloccante. Aggiungere 10 ml della soluzione anticorpale diluita anti-β-actina (coniugata HRP). Posizionare su uno shaker a dondolo a 50 giri / min a 70 giri / min per incubare a temperatura ambiente per 1,5 ore.
- Rimuovere la soluzione anticorpale e lavare aggiungendo 15 ml di TBST alla membrana su uno shaker oscillante a 50 rpm a 70 rpm a temperatura ambiente per 10 min. Eliminare il TBST.
- Ripetere il lavaggio con 15 ml di TBST seguendo il passaggio 26 per un totale di 3 volte.
- Aggiungere 10 ml del substrato HRP a sensibilità standard alla membrana. Lasciare riposare a temperatura ambiente al buio per 1 minuto.
- Procedere direttamente all'imaging, utilizzando un imager a chemiluminescenza con l'accessorio vassoio trans bianco inserito nella posizione inferiore. Esporre la membrana utilizzando la modalità di esposizione automatica (generalmente <1 minuto di tempo di esposizione).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
La panoptosi è stata osservata in risposta a numerose infezioni batteriche, virali e fungine e ad altri stimoli infiammatori, nonché nelle cellule tumorali 44,48,49,50,51,52,53,54,56,57,58,60,61,62 ...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Il monitoraggio della scissione e dell'attivazione delle caspasi fornisce uno dei quadri più completi dell'attivazione immunitaria innata della PCD come parte della risposta immunitaria innata. Il protocollo qui descritto dimostra una strategia per monitorare l'attivazione delle caspasi in risposta alle infezioni da IAV, HSV1 e F. novicida e al trigger sterile LPS + ATP, ma numerosi altri stimoli possono indurre PCD e potrebbero essere utilizzati in questo metodo, come è stato dimostrato in diverse pubblicazioni...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
T.-D.K. è consulente per Pfizer.
Ringraziamenti
Ringraziamo i membri del laboratorio Kanneganti per i loro commenti e suggerimenti, e ringraziamo J. Gullett, PhD, per il supporto all'editing scientifico. Il lavoro nel nostro laboratorio è supportato dalle sovvenzioni AI101935, AI124346, AI160179, AR056296 e CA253095 (a T.-D.K.) e dall'American Lebanese Syrian Associated Charities (a T.-D.K.). Il contenuto è di esclusiva responsabilità degli autori e non rappresenta necessariamente il punto di vista ufficiale del National Institutes of Health.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 0,45 μ m filter | Millipore | SCHVU05RE | |
| siringa da 10 mL | BD Biosciences | 309604 | |
| gel di poliacrilammide al 12% con 10 pozzetti | Piastra Bio-Rad | 4561043 | |
| a 12 pozzetti | Corning | 07-200-82 | |
| Ago da 18 G | BD Biosciences | 305195 | |
| ago da 25 G | BD Biosciences | 305122 | |
| provetta da 50 mL | Fisher Scientific | 50-809-218 | |
| 70 μ filtro cellulare m | Piastre | 431751 | |
| 150 mm | |||
| 182 cm2 | Genesee Scientific | 25-211 | |
| Accessorio vassoio trans bianco | Cytiva | 29-0834-18 | |
| Anti– anticorpo della caspasi-1 | AdipoGen | AG-20B-0042-C100 | |
| Anti– anticorpo caspasi-11 | Novus Biologicals | NB120-10454 | |
| Anti– tecnologia di segnalazione cellulare anticorpo caspasi-3 | 9662 | ||
| Anti– tecnologia di segnalazione cellulare anticorpo caspasi-7 | 9492 | ||
| Anti– tecnologia di segnalazione cellulare dell'anticorpo della caspasi-8 | 4927 | ||
| Anti– tecnologia di segnalazione cellulare dell'anticorpo della caspasi-9 | 9504 | ||
| anti– anticorpo caspasi-3 scissato | Tecnologia di segnalazione cellulare | 9661 | |
| Anti– anticorpo caspasi-7 scissionato | Tecnologia di segnalazione cellulare | 9491 | |
| Anti– anticorpo caspasi-8 scissato | Tecnologia di segnalazione cellulare | 8592 | |
| Anticorpo secondario coniugato HRP anti-topo | Jackson ImmunoResearch Laboratories | 315-035-047 | |
| Anticorpo secondario coniugato HRP anti-coniglio | Jackson ImmunoResearch Laboratories | 111-035-047 | |
| Anticorpo secondario coniugato HRP anti-ratto | Jackson ImmunoResearch Laboratories | 112-035-003 | |
| Anti– β-Actina anticorpo (C4) HRP | Santa Cruz | sc-47778 HRP | |
| ATP | InvivoGen | tlrl-atpl | |
| BBL Tripticasi Brodo di soia | BD Biosciences | 211768 | |
| Bagno di perline | Chemglass Life Sciences | CLS-4598-009 | |
| Biofotometro D30 | Eppendorf | 6133000010 | |
| BME | Sigma | M6250 | |
| Blu di bromofenolo | Raschietti cellulari Sigma | BO126 | |
| CellTreat Scientific Products | 229315 | ||
| Imager a chemiluminescenza (Amersham 600) | Cytiva | 29083461 | |
| CO2 camera | VetEquip | 901703 | |
| Cuvette | Fisher Scientific | 14-955-129 | |
| Forbici da dissezione | Thermo Fisher Scientific | 221S | |
| DMEM | Thermo Fisher Scientific | 11995-073 | |
| DTT | Sigma | 43815 | |
| Apparecchio per elettroforesi | Bio-Rad | 1658004 | |
| Etanolo | Pharmco | 111000200 | |
| Siero fetale bovino | Biowest | S1620 | |
| Carta da filtro | Bio-Rad | 1703965 | |
| Pinze | Fisher Scientific | 22-327379 | |
| Francisella novicida (ceppo U112) | BEI Resources | NR-13 | |
| Gel releaser | Bio-Rad | 1653320 | |
| Gentamicina | Gibco | 15750060 | |
| Glicerolo | Sigma | G7893 | |
| Glicina | Sigma | G8898 | |
| HCl | Sigma | H9892 | |
| Blocco termico | Fisher Scientific | 23-043-160 | |
| Herpes simplex virus 1 (ceppo HF) | ATCC | VR-260 | |
| DMEM ad alto contenuto di glucosio | Sigma | D6171 | |
| Umano anti– anticorpo caspasi-1 | R& D Sistemi | MAB6215 | |
| Umano anti– anticorpo caspasi-8 | Enzo | ALX-804-242 | |
| Incubatrice umidificata | Thermo Fisher Scientific | 51026282 | |
| Software di analisi delle immagini | ImageJ | v1.53a | |
| IMDM Thermo | Fisher Scientific | 12440-053 | |
| Virus dell'influenza A (A/Porto Rico/8/34, H1N1 [PR8]) | costruito secondo Hoffmann et al. | ||
| Cellule L929 Linea | ATCC | CCL-1 | per la creazione di terreni condizionati con L929 |
| L-cisteina | Substrato | BP376-100 | |
| Luminata Forte Substrato HRP occidentale | Millipore | WBLUF0500 | substrato HRP a sensibilità standard |
| Celle MDCK | Linea cellulare ATCC | CCL-34 | per la determinazione del titolo virale IAV |
| Microcentrifuga | |||
| Aminoacidi non essenziali | Gibco | 11140050 | |
| Latte in polvere scremato in polvere | Kroger | ||
| NP-40 soluzione | Sigma | 492016 | |
| PBS | Thermo Fisher Scientific | 10010023 | |
| Penicillina e streptomicina | Sigma | P4333 | |
| Piastra di Petri | Fisher Scientific | 07-202-011 | |
| PhosSTOP | Roche | PHOSS-RO | |
| Fonte di alimentazione | Bio-Rad | 164-5052 | |
| Compresse inibitore della proteasi | Sigma | S8820 | |
| membrana PVDF | Millipore | IPVH00010 | |
| Agitatore a dondolo | Labnet | S2035-E | |
| SDS | Sigma | L3771 | |
| Cloruro di sodio | Sigma | S9888 | |
| Desossicolato di sodio | Sigma | 30970 | |
| Idrossido di sodio | Sigma | 72068 | |
| Piruvato di sodio | Gibco | 11360-070 | |
| Piastra di Petri quadrata | Fisher Scientific | FB0875711A | |
| Tampone di strippaggio | Thermo Fisher Scientific | 21059 | |
| Substrato Super Signal Femto HRP | Thermo Fisher Scientific | 34580 | substrato HRP ad alta sensibilità |
| Centrifuga da tavolo | Thermo Fisher Scientific | 75004524 | |
| Sistema semi-secco Trans-Blot | Bio-Rad | 170-3940 | |
| Tris | Sigma | TRIS-RO | |
| Tween 20 | Sigma | P1379 | |
| Lipopolisaccaride ultrapuro (LPS) da E. coli 0111:B4 | InvivoGen | tlrl-3pelps | |
| Vero cells | ATCC | CCL-81 | cell line per la determinazione del titolo virale HSV1 |
Riferimenti
- Alnemri, E. S., et al. Human ICE/CED-3 protease nomenclature. Cell. 87 (2), 171(1996).
- Man, S. M., Kanneganti, T. D. Converging roles of caspases in inflammasome activation, cell death and innate immunity. Nature Reviews Immunology. 16 (1), 7-21 (2016).
- Gullett, J. M., Tweedell, R. E., Kanneganti, T. D. It's all in the PAN: Crosstalk, plasticity, redundancies, switches, and interconnectedness encompassed by PANoptosis underlying the totality of cell death-associated biological effects. Cells. 11 (9), 1495(2022).
- Pandian, N., Kanneganti, T. D. PANoptosis: A unique innate immune inflammatory cell death modality. Journal of Immunology. 209 (9), 1625-1633 (2022).
- Galluzzi, L., et al. Molecular mechanisms of cell death recommendations of the Nomenclature Committee on Cell Death 2018. Cell Death & Differentiation. 25 (3), 486-541 (2018).
- Shi, Y. Caspase activation: Revisiting the induced proximity model. Cell. 117 (7), 855-858 (2004).
- Galluzzi, L., Lopez-Soto, A., Kumar, S., Kroemer, G. Caspases connect cell-death signaling to organismal homeostasis. Immunity. 44 (2), 221-231 (2016).
- Fernandes-Alnemri, T., Litwack, G., Alnemri, E. S. CPP32, a novel human apoptotic protein with homology to Caenorhabditis elegans cell death protein Ced-3 and mammalian interleukin-1 beta-converting enzyme. Journal of Biological Chemistry. 269 (49), 30761-30764 (1994).
- Tewari, M., et al. Yama/CPP32 beta, a mammalian homolog of CED-3, is a CrmA-inhibitable protease that cleaves the death substrate poly(ADP-ribose) polymerase. Cell. 81 (5), 801-809 (1995).
- Nicholson, D. W., et al. Identification and inhibition of the ICE/CED-3 protease necessary for mammalian apoptosis. Nature. 376 (6535), 37-43 (1995).
- Stennicke, H. R., et al. Pro-caspase-3 is a major physiologic target of caspase-8. Journal of Biological Chemistry. 273 (42), 27084-27090 (1998).
- Twiddy, D., Cohen, G. M., Macfarlane, M., Cain, K. Caspase-7 is directly activated by the approximately 700-kDa apoptosome complex and is released as a stable XIAP-caspase-7 approximately 200-kDa complex. Journal of Biological Chemistry. 281 (7), 3876-3888 (2006).
- Kesavardhana, S., Malireddi, R. K. S., Kanneganti, T. D. Caspases in cell death, inflammation, and pyroptosis. Annual Reviews of Immunology. 38, 567-595 (2020).
- Kerr, J. F., Wyllie, A. H., Currie, A. R. Apoptosis: a basic biological phenomenon with wide-ranging implications in tissue kinetics. British Journal of Cancer. 26 (4), 239-257 (1972).
- Taylor, R. C., Cullen, S. P., Martin, S. J. Apoptosis: Controlled demolition at the cellular level. Nature Reviews Molecular Cell Biology. 9 (3), 231-241 (2008).
- Morioka, S., Maueröder, C., Ravichandran, K. S. Living on the edge: Efferocytosis at the interface of homeostasis and pathology. Immunity. 50 (5), 1149-1162 (2019).
- Wang, Y., et al. Chemotherapy drugs induce pyroptosis through caspase-3 cleavage of a gasdermin. Nature. 547 (7661), 99-103 (2017).
- Rogers, C., et al. Cleavage of DFNA5 by caspase-3 during apoptosis mediates progression to secondary necrotic/pyroptotic cell death. Nature Communications. 8, 14128(2017).
- Kayagaki, N., et al. Caspase-11 cleaves gasdermin D for non-canonical inflammasome signalling. Nature. 526 (7575), 666-671 (2015).
- Shi, J., Gao, W., Shao, F. Pyroptosis: Gasdermin-mediated programmed necrotic cell death. Trends in Biochemical Sciences. 42 (4), 245-254 (2017).
- Sborgi, L., et al. GSDMD membrane pore formation constitutes the mechanism of pyroptotic cell death. EMBO Journal. 35 (16), 1766-1778 (2016).
- Aglietti, R. A., et al. GsdmD p30 elicited by caspase-11 during pyroptosis forms pores in membranes. Proceedings of the National Academy of Sciences of the United States of America. 113 (28), 7858-7863 (2016).
- Hagar, J. A., Powell, D. A., Aachoui, Y., Ernst, R. K., Miao, E. A. Cytoplasmic LPS activates caspase-11: implications in TLR4-independent endotoxic shock. Science. 341 (6151), 1250-1253 (2013).
- Kayagaki, N., et al. Noncanonical inflammasome activation by intracellular LPS independent of TLR4. Science. 341 (6151), 1246-1249 (2013).
- Shi, J., et al. Inflammatory caspases are innate immune receptors for intracellular LPS. Nature. 514 (7521), 187-192 (2014).
- Lamkanfi, M., et al. Targeted peptidecentric proteomics reveals caspase-7 as a substrate of the caspase-1 inflammasomes. Molecular & Cellular Proteomics. 7 (12), 2350-2363 (2008).
- Kalai, M., et al. Tipping the balance between necrosis and apoptosis in human and murine cells treated with interferon and dsRNA. Cell Death & Differentiation. 9 (9), 981-994 (2002).
- Li, C., et al. Development of atopic dermatitis-like skin disease from the chronic loss of epidermal caspase-8. Proceedings of the National Academy of Sciences of the United States of America. 107 (51), 22249-22254 (2010).
- Kovalenko, A., et al. Caspase-8 deficiency in epidermal keratinocytes triggers an inflammatory skin disease. Journal of Experimental Medicine. 206 (10), 2161-2177 (2009).
- Kang, T. B., et al. Caspase-8 serves both apoptotic and nonapoptotic roles. Journal of Immunology. 173 (5), 2976-2984 (2004).
- Oberst, A., et al. Catalytic activity of the caspase-8-FLIP(L) complex inhibits RIPK3-dependent necrosis. Nature. 471 (7338), 363-367 (2011).
- Kaiser, W. J., et al. RIP3 mediates the embryonic lethality of caspase-8-deficient mice. Nature. 471 (7338), 368-372 (2011).
- Zhang, H., et al. Functional complementation between FADD and RIP1 in embryos and lymphocytes. Nature. 471 (7338), 373-376 (2011).
- Shi, J., et al. Cleavage of GSDMD by inflammatory caspases determines pyroptotic cell death. Nature. 526 (7575), 660-665 (2015).
- Hitomi, J., et al. Identification of a molecular signaling network that regulates a cellular necrotic cell death pathway. Cell. 135 (7), 1311-1323 (2008).
- Malireddi, R. K., Ippagunta, S., Lamkanfi, M., Kanneganti, T. D. Cutting edge: Proteolytic inactivation of poly(ADP-ribose) polymerase 1 by the Nlrp3 and Nlrc4 inflammasomes. Journal of Immunology. 185 (6), 3127-3130 (2010).
- Tsuchiya, K., et al. Caspase-1 initiates apoptosis in the absence of gasdermin D. Nature Communications. 10 (1), (2019).
- Taabazuing, C. Y., Okondo, M. C., Bachovchin, D. A. Pyroptosis and apoptosis pathways engage in bidirectional crosstalk in monocytes and macrophages. Cell Chemical Biology. 24 (4), 507-514 (2017).
- Gurung, P., et al. FADD and caspase-8 mediate priming and activation of the canonical and noncanonical Nlrp3 inflammasomes. Journal of Immunology. 192 (4), 1835-1846 (2014).
- Man, S. M., et al. Inflammasome activation causes dual recruitment of NLRC4 and NLRP3 to the same macromolecular complex. Proceedings of the National Academy of Sciences of the United States of America. 111 (20), 7403-7408 (2014).
- Man, S. M., et al. Salmonella infection induces recruitment of Caspase-8 to the inflammasome to modulate IL-1beta production. Journal of Immunology. 191 (10), 5239-5246 (2013).
- Van Opdenbosch, N., et al. Caspase-1 engagement and TLR-induced c-FLIP expression suppress ASC/caspase-8-dependent apoptosis by inflammasome sensors NLRP1b and NLRC4. Cell Reports. 21 (12), 3427-3444 (2017).
- Pierini, R., et al. AIM2/ASC triggers caspase-8-dependent apoptosis in Francisella-infected caspase-1-deficient macrophages. Cell Death & Differentiation. 19 (10), 1709-1721 (2012).
- Lee, S., et al. AIM2 forms a complex with pyrin and ZBP1 to drive PANoptosis and host defence. Nature. 597 (7876), 415-419 (2021).
- Sagulenko, V., et al. AIM2 and NLRP3 inflammasomes activate both apoptotic and pyroptotic death pathways via ASC. Cell Death & Differentiation. 20 (9), 1149-1160 (2013).
- Lukens, J. R., et al. Dietary modulation of the microbiome affects autoinflammatory disease. Nature. 516 (7530), 246-249 (2014).
- Gurung, P., Burton, A., Kanneganti, T. D. NLRP3 inflammasome plays a redundant role with caspase 8 to promote IL-1beta-mediated osteomyelitis. Proceedings of the National Academy of Sciences of the United States of America. 113 (16), 4452-4457 (2016).
- Kuriakose, T., et al. ZBP1/DAI is an innate sensor of influenza virus triggering the NLRP3 inflammasome and programmed cell death pathways. Science Immunology. 1 (2), (2016).
- Malireddi, R. K. S., et al. TAK1 restricts spontaneous NLRP3 activation and cell death to control myeloid proliferation. Journal of Experimental Medicine. 215 (4), 1023-1034 (2018).
- Malireddi, R. K. S., et al. Innate immune priming in the absence of TAK1 drives RIPK1 kinase activity-independent pyroptosis, apoptosis, necroptosis, and inflammatory disease. Journal of Experimental Medicine. 217 (3), (2020).
- Christgen, S., et al. Identification of the PANoptosome: A molecular platform triggering pyroptosis, apoptosis, and necroptosis (PANoptosis). Frontiers in Cellular and Infection Microbiology. 10, 237(2020).
- Malireddi, R. K. S., et al. RIPK1 distinctly regulates Yersinia-induced inflammatory cell death, PANoptosis. Immunohorizons. 4 (12), 789-796 (2020).
- Zheng, M., Karki, R., Vogel, P., Kanneganti, T. D. Caspase-6 is a key regulator of innate immunity, inflammasome activation, and host defense. Cell. 181 (3), 674-687 (2020).
- Karki, R., et al. ADAR1 restricts ZBP1-mediated immune response and PANoptosis to promote tumorigenesis. Cell Reports. 37 (3), 109858(2021).
- Wang, Y., et al. Single cell analysis of PANoptosome cell death complexes through an expansion microscopy method. Cellular and Molecular Life Sciences. 79 (10), 531(2022).
- Malireddi, R. K. S., et al. Inflammatory cell death, PANoptosis, mediated by cytokines in diverse cancer lineages inhibits tumor growth. Immunohorizons. 5 (7), 568-580 (2021).
- Kesavardhana, S., et al. The Zα2 domain of ZBP1 is a molecular switch regulating influenza-induced PANoptosis and perinatal lethality during development. Journal of Biological Chemistry. 295 (24), 8325-8330 (2020).
- Banoth, B., et al. ZBP1 promotes fungi-induced inflammasome activation and pyroptosis, apoptosis, and necroptosis (PANoptosis). Journal of Biological Chemistry. 295 (52), 18276-18283 (2020).
- Karki, R., et al. Interferon regulatory factor 1 regulates PANoptosis to prevent colorectal cancer. JCI Insight. 5 (12), 136720(2020).
- Zheng, M., et al. Impaired NLRP3 inflammasome activation/pyroptosis leads to robust inflammatory cell death via caspase-8/RIPK3 during coronavirus infection. Journal of Biological Chemistry. 295 (41), 14040-14052 (2020).
- Karki, R., et al. Synergism of TNF-α and IFN-γ triggers inflammatory cell death, tissue damage, and mortality in SARS-CoV-2 infection and cytokine shock syndromes. Cell. 184 (1), 149-168 (2021).
- Karki, R., et al. ZBP1-dependent inflammatory cell death, PANoptosis, and cytokine storm disrupt IFN therapeutic efficacy during coronavirus infection. Science Immunology. 7 (74), (2022).
- Jiang, W., Deng, Z., Dai, X., Zhao, W. PANoptosis: A new insight into oral infectious diseases. Frontiers in Immunology. 12, 789610(2021).
- Chi, D., et al. Real-time induction of macrophage apoptosis, pyroptosis, and necroptosis by Enterococcus faecalis OG1RF and two root canal isolated strains. Frontiers in Cellular and Infection Microbiology. 11, 720147(2021).
- Lin, J. F., et al. Phosphorylated NFS1 weakens oxaliplatin-based chemosensitivity of colorectal cancer by preventing PANoptosis. Signal Transduction and Targeted Therapy. 7 (1), 54(2022).
- Song, M., et al. Self-assembled polymeric nanocarrier-mediated co-delivery of metformin and doxorubicin for melanoma therapy. Drug Delivery. 28 (1), 594-606 (2021).
- Boucher, D., Chan, A., Ross, C., Schroder, K. Quantifying caspase-1 activity in murine macrophages. Methods in Molecular Biology. 1725, 163-176 (2018).
- Boucher, D., Duclos, C., Denault, J. B. General in vitro caspase assay procedures. Methods in Molecular Biology. 1133, 3-39 (2014).
- Kaushal, V., Herzog, C., Haun, R. S., Kaushal, G. P. Caspase protocols in mice. Methods in Molecular Biology. 1133, 141-154 (2014).
- Swacha, P., Gekara, N. O., Erttmann, S. F. Biochemical and microscopic analysis of inflammasome complex formation. Methods in Enzymology. 625, 287-298 (2019).
- Talley, S., et al. A caspase-1 biosensor to monitor the progression of inflammation in vivo. Journal of Immunology. 203 (9), 2497-2507 (2019).
- Pelegrin, P., Barroso-Gutierrez, C., Surprenant, A. P2X7 receptor differentially couples to distinct release pathways for IL-1beta in mouse macrophage. Journal of Immunology. 180 (11), 7147-7157 (2008).
- Yu, J. W., et al. Cryopyrin and pyrin activate caspase-1, but not NF-kappaB, via ASC oligomerization. Cell Death & Differentiation. 13 (2), 236-249 (2006).
- Henry, C. M., Martin, S. J. Caspase-8 acts in a non-enzymatic role as a scaffold for assembly of a pro-inflammatory "FADDosome" complex upon TRAIL stimulation. Molecular Cell. 65 (4), 715-729 (2017).
- Hoffmann, E., Neumann, G., Kawaoka, Y., Hobom, G., Webster, R. G. A DNA transfection system for generation of influenza A virus from eight plasmids. Proceedings of the National Academy of Sciences of the United States of America. 97 (11), 6108-6113 (2000).
- Simpson, R. J. Homogenization of mammalian tissue. Cold Spring Harbor Protocols. (7), (2010).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
