Sviluppiamo un modello di astrociti primari di ratto che fornisce un sistema fisiologicamente rilevante per lo studio della malattia di Alexander (AxD), permettendo l'analisi dell'aggregazione della GFAP, delle modificazioni patologiche e della disfunzione degli astrociti. Questo sistema costituisce un ponte tra studi in vitro e in vivo, offrendo una piattaforma solida per esplorare la patologia dell'AxD e identificare bersagli terapeutici per le malattie neurodegenerative.
Articolo metodologico
Modelli cellulari per lo studio della malattia di Alexander: analisi funzionale di astrociti primari di ratto
In questo articolo
Sommario
Abstract
Gli astrociti svolgono un ruolo fondamentale nel mantenimento dell'omeostasi del sistema nervoso centrale, nel supporto della funzione neuronale e nella risposta a lesioni o malattie. La disfunzione dell'attività astrocitaria è sempre più riconosciuta come un fattore chiave nei disturbi neurodegenerativi, tra cui la malattia di Alexander (AxD), una condizione rara e fatale causata da mutazioni nella proteina acida fibrillare gliale (GFAP). Queste mutazioni provocano l'aggregazione della GFAP, la formazione di fibre di Rosenthal e una progressiva disfunzione astrocitaria. Sebbene i modelli animali in vivo offrano un ambiente cellulare complesso, sia i modelli in vitro che in vivo attuali presentano limitazioni nel replicare accuratamente il contesto cellulare intricato e le funzioni degli astrociti. Per affrontare questa problematica, abbiamo sviluppato un modello cellulare utilizzando astrociti primari di ratto ottenuti da ratti wild-type (WT) e da ratti modello di AxD, al fine di studiare gli effetti funzionali delle mutazioni della GFAP. Questo sistema fisiologicamente rilevante permette un'analisi dettagliata dei meccanismi specifici degli astrociti, inclusi l'aggregazione della GFAP, le risposte allo stress ossidativo e le modificazioni patologiche. Per i ricercatori che non hanno accesso ai ratti modello di AxD, la trasduzione lentivirale offre un metodo alternativo per introdurre mutazioni della GFAP associate all'AxD in astrociti derivati da ratti normali, ampliando così l'applicabilità di questo approccio. Rispetto alle linee cellulari di astrociti immortalizzate o agli studi in vitro che utilizzano proteine ricombinanti, gli astrociti primari conservano meglio l'architettura cellulare e i profili molecolari nativi, fornendo una piattaforma solida per lo studio della dinamica e della solubilità della GFAP e delle risposte astrocitiche a stressori come i danni ossidativi e le modificazioni patologiche. Questo modello cellulare colma il divario tra studi molecolari e sistematici, offrendo un contesto sperimentale controllato per esplorare la disfunzione astrocitaria nell'AxD. Complementando le metodologie esistenti, le colture di astrociti primari migliorano la comprensione della patologia dell'AxD e rappresentano uno strumento prezioso per identificare potenziali bersagli terapeutici nelle malattie neurodegenerative.
Introduzione
Gli astrociti sono cellule gliali specializzate che si estendono in tutto il sistema nervoso centrale (SNC), svolgendo ruoli fondamentali nel mantenimento dell'omeostasi cerebrale, nella regolazione dell'attività neuronale e nella risposta a lesioni o malattie1. Le loro funzioni comprendono la rimozione e il riciclo dei neurotrasmettitori, l'omeostasi degli ioni e dell'acqua extracellulari e il sostegno al funzionamento dei circuiti neurali. Le molecole secreti dagli astrociti sono essenziali per lo sviluppo delle sinapsi e per la plasticità sinaptica nel cervello adulto2. In risposta a lesioni o malattie del SNC, gli astrociti subiscono cambiamenti reattivi che possono mediare segnalazioni pro- o anti-infiammatorie, consentendo funzioni neuroprotettive ma potenzialmente contribuendo a patologie del SNC a seconda del contesto3. La disregolazione della funzione degli astrociti è sempre più riconosciuta come un fattore chiave nella salute e nelle malattie del SNC4,5.
La proteina acida fibrillare gliale (GFAP), una proteina dei filamenti intermedi di tipo III (IF), è un componente citoscheletrico principale degli astrociti, espressa dalla maggior parte, ma non da tutti gli astrociti. La GFAP viene upregolata in risposta a lesioni del sistema nervoso centrale, fungendo da marcatore della gravità del danno tissutale6. Sebbene tradizionalmente associata a ruoli strutturali7, le implicazioni funzionali della GFAP rimangono poco esplorate. Mutazioni nel gene della GFAP causano la malattia di Alexander (AxD)8, una rara patologia neurodegenerativa caratterizzata dall'aggregazione della GFAP, dalla formazione di fibre di Rosenthal e da un progressivo malfunzionamento degli astrociti. Sebbene studi biochimici in vitro9,10,11 e modelli animali in vivo12,13 abbiano fornito informazioni sulla patologia della AxD, questi non riescono a riprodurre il complesso contesto cellulare della funzione astrocitaria14.
Per superare queste limitazioni, abbiamo sviluppato un modello cellulare utilizzando astrociti primari di ratto ottenuti da ratti wild-type (WT) e da ratti modello di AxD13. Questo sistema mantiene l'architettura cellulare e i profili molecolari nativi degli astrociti, permettendo lo studio dell'aggregazione della GFAP, delle risposte allo stress ossidativo e delle modificazioni patologiche associate all'AxD. Per i ricercatori che non hanno accesso ai ratti modello di AxD, la trasduzione lentivirale offre un metodo alternativo per introdurre mutazioni della GFAP associate all'AxD in astrociti derivati da ratti normali10.
Rispetto alle linee cellulari immortalizzate, gli astrociti primari conservano l'eterogeneità e la complessità delle popolazioni di astrociti in vivo, fornendo una piattaforma fisiologicamente rilevante per lo studio di meccanismi specifici degli astrociti15. A differenza degli studi in vitro che utilizzano proteine ricombinanti9, gli astrociti primari esprimono naturalmente la GFAP e altri marcatori specifici degli astrociti, consentendo l'analisi di varianti associate a malattie in un ambiente cellulare nativo10,16,17. Inoltre, gli astrociti primari permettono di indagare le risposte funzionali a stimoli di stress, come i danni ossidativi18 e l'infiammazione19, che risultano difficili da riprodurre in sistemi in vitro semplificati.
Nella ricerca sulle AxD, gli astrociti primari integrano gli approcci biochimici e in vivo colmando il divario tra studi molecolari e sistematici. Mentre i saggi biochimici si concentrano sulle proprietà molecolari delle mutazioni del GFAP, essi mancano di complessità cellulare; al contrario, i modelli in vivo catturano gli effetti sistemici ma sono meno adatti per studi cellulari meccanicistici. Gli astrociti primari forniscono un sistema intermedio dotato di complessità cellulare e controllo sperimentale, in linea con le attuali tendenze nella ricerca sulle malattie neurodegenerative, che enfatizzano l'uso di modelli cellulari per comprendere i meccanismi della malattia e identificare bersagli terapeutici20.
Questo manoscritto descrive lo sviluppo e l'applicazione di astrociti primari di ratto come modello cellulare per la ricerca sulla AxD. Permettendo un confronto diretto tra astrociti WT e astrociti AxD, questo approccio supera importanti limitazioni delle tecniche alternative e aumenta l'accessibilità tramite trasduzione lentivirale. Questi risultati contribuiscono a una comprensione più approfondita della disfunzione astrogliale nella AxD e offrono uno strumento prezioso per promuovere scoperte terapeutiche nelle malattie neurodegenerative.
Protocollo
Gli animali utilizzati in questo protocollo sono stati approvati dal Comitato istituzionale per la cura e l'uso degli animali da laboratorio del College of Life Sciences and Medicine della National Tsing Hua University (NTHU IACUC Approvazione n. 109088 e 111060) e sono conformi alle linee guida dell'Agriculture Guidebook for the Care and Use of Laboratory Animals.
1. Preparazione di terreni, coprislip, piatti e piastre
- Prima di iniziare, assicurarsi che le seguenti soluzioni (Tabella 1) siano state preparate e siano pronte per l'uso.
- Sterilizzare forbici e pinze mediante autoclave prima dell'uso per garantire la sterilità.
- Preparare la soluzione di poli-L-lisina (PLL) a 0,02 mg/mL in tampone di acido borico.
- Aggiungere una quantità sufficiente di soluzione di PLL per coprire completamente la superficie del coprivetrino o del fondo della piastra/dish da coltura. Assicurarsi che il rivestimento sia uniforme.
- Lasciare i coprivetrini e le piastre rivestiti con PLL in incubazione tutta la notte a temperatura ambiente in un'appaio a flusso laminare.
- Il giorno successivo, rimuovere con attenzione la soluzione di PLL. Lavare i coprivetrini o la piastra/dish rivestiti tre volte con acqua sterile fresca per rimuovere qualsiasi residuo di PLL.
NOTA: È fondamentale lavare accuratamente il flacone/piastre rivestiti con PLL, o i coprivetrini, per eliminare il PLL residuo che potrebbe influire negativamente sulla vitalità cellulare.
2. Preparazione della coltura primaria di astrociti
NOTA: Una panoramica schematica è mostrata nella Figura 1.
- Dopo aver indotto l'ipotermia ponendo i cuccioli sul ghiaccio, decapitare il ratto di 1–3 giorni di vita postnatale e separare la testa dal corpo.
- Posizionare la testa in una piastra da 60 mm e fissarne i lati con pinzette. Utilizzando forbici fini, dissezionare delicatamente la cute sulla parte superiore della testa.
- Praticare un'incisione al vertice della testa usando forbici fini per aprire con cura il cranio. Separare e rimuovere delicatamente le due emisferiche del cranio.
- Con l'aiuto di pinzette, staccare il cervello dalla base e trasferirlo in una piastra da 60 mm contenente mezzo di dissezione.
- Posizionare ciascun emisfero con la superficie mediale rivolta verso l'alto per esporre le strutture mediane.
- Sotto un microscopio stereoscopico, rimuovere delicatamente i tessuti del mesencefalo e del tronco encefalico, lasciando intatti gli emisferi contenenti la corteccia e l'ippocampo.
- Utilizzare pinzette fini per staccare delicatamente le meningi, idealmente in un unico pezzo. Controllare attentamente la presenza di meningi residue nascoste nelle scissure e rimuoverle completamente.
- Trasferire il tessuto cerebrale dissezionato in una cappa a flusso laminare. Aspirare il mezzo di dissezione utilizzando una pipetta da 1 mL e aggiungere mezzo di dissezione fresco.
- Tagliare finemente il tessuto utilizzando una lama di bisturi sterile.
- Trasferire il tessuto tritato in 5 mL di mezzo di dissociazione in un tubo da 15 mL. Incubare il tubo in un bagno d'acqua a 37ºC per 15 minuti, agitando delicatamente il tubo ogni 5 minuti per garantire un'adeguata interazione enzima-tessuto.
- Al termine dell'incubazione, lasciare sedimentare il tessuto sul fondo del tubo. Aspirare il soprannatante e aggiungere 5 mL di mezzo di dissezione.
- Rovesciare il tubo 5 volte per lavare il tessuto. Lasciare in riposo per 3 minuti in modo che il tessuto sedimenti, quindi ripetere il lavaggio per tre volte utilizzando mezzo di dissezione fresco.
- Al termine dell'ultimo lavaggio, rimuovere il soprannatante e aggiungere 2,5 mL di mezzo di dissezione e 2,5 mL di mezzo di mantenimento.
- Triturare il tessuto passando la soluzione su e giù da 10 a 15 volte con una pipetta da 10 mL.
- Lasciare in riposo il tubo per 3 minuti in modo che il tessuto sedimenti. Trasferire il soprannatante (contenente le cellule) in un nuovo tubo conico da 50 mL.
- Aggiungere 5 mL di mezzo MEM al tubo originale contenente il tessuto sedimentato. Triturare altre 10–15 volte con una pipetta da 10 mL fino a quando la maggior parte dei frammenti scompare.
- Filtrare la sospensione cellulare attraverso un filtro cellulare sterile da 40 µm in un tubo conico pulito da 50 mL contenente 5 mL di mezzo di mantenimento.
- Centrifugare la sospensione cellulare filtrata a 200 × g per 5 minuti a temperatura ambiente.
- Rimuovere il soprannatante, quindi allentare delicatamente il pellet cellulare battendo leggermente sul tubo.
- Aggiungere 5 mL di mezzo MEM e pipettare su e giù 10 volte per risospendere il pellet. Mantenere la sospensione cellulare in un bagno d'acqua a 37ºC durante il conteggio cellulare.
- Diluire 10 μL della sospensione cellulare con 90 μL di mezzo MEM. Mescolare accuratamente utilizzando una punta da pipetta da 200 μL.
- Aggiungere 20 μL di sospensione cellulare diluita a 20 μL di blu di tripano. Contare le cellule utilizzando un emocitometro.
- Piastare le cellule in contenitori per colture secondo le seguenti indicazioni: per una piastra a 24 pozzetti, seminare 2 × 10⁵ cellule per pozzetto; per una piastra a 6 pozzetti, seminare 5 × 10⁵ cellule per pozzetto; per una piastra da 6 cm, seminare 1 × 10⁶ cellule per piastra.
- Posizionare le piastre o le piastre in un incubatore per colture cellulari. Evitare di lasciare le cellule a temperatura ambiente per periodi prolungati.
- Esaminare le cellule al microscopio per verificare che si siano attaccate al substrato 4 ore dopo la piattatura.
- A 24 ore dalla piattatura, sostituire il mezzo di coltura con mezzo di mantenimento fresco.
- Alimentare la coltura ogni 2–3 giorni sostituendo metà del mezzo con mezzo di mantenimento fresco.
- Dopo 7 giorni, le cellule dovrebbero raggiungere una confluenza di circa l'80% e saranno pronte per gli esperimenti.
NOTA: Per garantire condizioni ottimali per le colture di astrociti, eseguire tutti i passaggi in un ambiente sterile, preferibilmente all'interno di una cappa a flusso laminare, per evitare contaminazioni. Inoltre, assicurarsi che tutti i reagenti siano preriscaldati a 37°C quando necessario. Prestare particolare attenzione durante la rimozione delle meningi, poiché qualsiasi tessuto meningeo residuo può interferire con le colture. Inoltre, evitare di lasciare le cellule a temperatura ambiente per periodi prolungati durante la piattatura e il conteggio per mantenere la vitalità e l'integrità cellulare.
3. Produzione di particelle lentivirali e transduzione
NOTA: Una panoramica schematica è mostrata nella Figura 2.
- Sezionare cellule HEK293T in una piastra di Petri da 10 cm2 contenente mezzo di coltura fresco (Tabella 1).
- Coltivare le cellule durante la notte in un incubatore a 37ºC fino al raggiungimento di una confluenza del 50%–60%.
- In 1 mL di Opti-MEM, aggiungere 20 µg di plasmide lentivirale codificante GFAP o le sue varianti, 5,6 µg di vettore di impacchettamento e 1,8 µg di vettore dell'involucro.
- Aggiungere 45 µL di reagente di trasfezione alla soluzione contenente il DNA.
- Mescolare delicatamente e incubare a temperatura ambiente per 15 min.
- Aggiungere direttamente la soluzione di trasfezione alle cellule HEK293T e incubare in un incubatore per colture cellulari a 37°C per 4 h.
- Aspirare la soluzione di trasfezione e sostituirla con mezzo di coltura fresco.
- Continuare la coltura delle cellule per 2 giorni.
- Raccogliere il sopranatante della coltura cellulare e sostituirlo con mezzo di coltura fresco.
- Il giorno successivo, raccogliere nuovamente il sopranatante della coltura cellulare e sostituirlo con mezzo di coltura fresco.
- Nel giorno seguente, raccogliere l'ultimo sopranatante della coltura cellulare.
- Unire i sopranatanti dei passaggi 3.9–3.11 in un tubo conico da 50 mL.
- Filtrare il sopranatante combinato attraverso un filtro da 0,45 µm utilizzando una siringa da 60 mL per rimuovere i detriti.
- Centrifugare il sopranatante filtrato a 1.400 × g per 5 min a temperatura ambiente per rimuovere le cellule morte.
- Trasferire il sopranatante chiarificato in provette per ultracentrifuga.
- Centrifugare a 100.000 × g per 70 min a 4°C per ottenere un pellet dei particelle lentivirali.
- Rimuovere con attenzione il sopranatante senza disturbare il pellet sul fondo della provetta.
- Risospendere il pellet in 600 µL di mezzo Opti-MEM pipettando delicatamente su e giù.
- Distribuire i particelle lentivirali risospesi in aliquote da 50 μL e conservarle a -80°C fino al momento dell'uso.
- Sezionare astrociti primari in una piastra a 6 pozzetti e lasciarli raggiungere una confluenza del 50%–70% (Sezione 2).
- Scongelare le quantità necessarie di particelle lentivirali su ghiaccio.
- Aggiungere 50 µL di particelle lentivirali a ciascun pozzetto, integrati con 8 µg/mL di Polybrene.
- Ruotare delicatamente la piastra per assicurare una distribuzione uniforme del virus e del Polybrene. Incubare le cellule in un incubatore per colture cellulari a 37ºC per 4–8 h.
- Aspirare con attenzione il mezzo contenente il virus evitando di disturbare le cellule.
- Sostituire il mezzo con mezzo di coltura fresco e continuare la coltura per 2–3 giorni.
- Eseguire analisi successive sulle cellule trasdotte mediante microscopia a fluorescenza per visualizzare la formazione della rete di filamenti intermedi, oppure mediante immunoblotting per valutare l'espressione di GFAP.
NOTA: Durante la manipolazione di particelle lentivirali, è fondamentale utilizzare dispositivi di protezione individuale (DPI) adeguati per garantire la sicurezza. Inoltre, per mantenere l'integrità dei particelle virali, evitare cicli ripetuti di congelamento-scongelamento.
4. Microscopia a immunofluorescenza
- Aspirare delicatamente il mezzo di coltura dalle pozzette contenenti i coverslip con le cellule adese. Evitare di disturbare le cellule.
- Fissare le cellule aggiungendo una delle seguenti soluzioni fissative: per astrociti primari, utilizzare paraformaldeide al 3,2% (p/v); per colture di astrociti-neuroni, utilizzare paraformaldeide al 3,2% (p/v) e saccarosio al 4% (p/v).
- Incubare i coverslip nella soluzione fissativa per 15 min a temperatura ambiente. A meno che non sia diversamente indicato, eseguire tutti i passaggi successivi a temperatura ambiente.
- Lavare le cellule fissate tre volte con soluzione salina tamponata al fosfato (PBS) per rimuovere il fissativo.
- Permeabilizzare le cellule incubandole in Triton X-100 al 0,2% (v/v) preparato nel buffer di blocco (siero di capra normale al 5% (v/v) in PBS) per 15 min.
- Lavare le cellule permeabilizzate tre volte con PBS.
- Preparare la soluzione dell'anticorpo primario diluendo l'anticorpo nel buffer di blocco secondo la concentrazione raccomandata dal produttore.
- Incubare i coverslip nella soluzione dell'anticorpo primario per almeno 1 h a temperatura ambiente.
- Lavare i coverslip tre volte con PBS per rimuovere l'anticorpo primario non legato.
- Preparare la soluzione dell'anticorpo secondario diluendo gli anticorpi secondari coniugati a fluorocromi anti-topo e anti-coniglio di origine caprina nel buffer di blocco in un rapporto di diluizione 1:500.
- Incubare i coverslip nella soluzione dell'anticorpo secondario per 1 h a temperatura ambiente.
- Lavare i coverslip tre volte con PBS per rimuovere l'anticorpo secondario non legato.
- Trasferire con attenzione i coverslip su vetrini utilizzando pinzette.
- Montare i coverslip con un mezzo di montaggio per preservare la fluorescenza.
- Sigillare delicatamente i bordi del coverslip con smalto trasparente per unghie per evitare movimenti e evaporazione.
- Lasciare asciugare completamente lo smalto prima di procedere all'acquisizione delle immagini.
- I vetrini preparati sono pronti per l'acquisizione di immagini mediante microscopio a immunofluorescenza o confocale.
NOTA: Per garantire il successo degli esperimenti, preparare tutti i reagenti, come PBS, buffer di blocco e anticorpi, freschi e mantenere le condizioni di sterilità. Manipolare i coverslip con cura per evitare di danneggiare le cellule o graffiare la superficie di vetro. Proteggere i campioni dalla luce durante l'incubazione con gli anticorpi e dopo il montaggio per prevenire lo sbiancamento dei segnali fluorescenti. Inoltre, ottimizzare le concentrazioni degli anticorpi e i tempi di incubazione in base alla specifica configurazione sperimentale.
5. Immunoblotting
- Lavare due volte gli astrociti con PBS per rimuovere il mezzo residuo e i detriti.
- Posizionare la piastra o la capsula su ghiaccio per minimizzare la degradazione delle proteine. Lavorando un pozzetto alla volta, aspirare completamente il PBS.
- Aggiungere il buffer freddo di saggio di immunoprecipitazione radioattiva (RIPA) contenente inibitori della proteasi e della fosfatasi. Per una piastra a 6 pozzetti, aggiungere 250 µL per pozzetto; per una capsula da 6 cm, aggiungere 500 µL per capsula.
- Utilizzare una spatola per cellule per raschiare completamente tutti gli astrociti nel buffer RIPA (50 mM Tris, pH 8.0, 150 mM NaCl, 1% (p/v) NP-40, 5 mM acido etilendiamminotetraacetico (EDTA), 0,5% (p/v) deossicolato di sodio e 0,1% (p/v) SDS, 1 mM fenilmetilsulfonil fluoruro [PMSF]).
- Trasferire le cellule raschiate in un omogeneizzatore Dounce da 1 mL posto su ghiaccio. Omogeneizzare le cellule macinandole delicatamente con il pestello.
- Incubare i lisati cellulari omogeneizzati sul ghiaccio per 10 minuti per garantire una lisi completa. Conservare 20 µL dei lisati totali per determinare la concentrazione proteica mediante saggio con acido bicinconinico (BCA).
- Centrifugare i lisati cellulari a 13.500 × g a 4ºC per 10 minuti per formare un pellet delle proteine insolubili.
- Trasferire con attenzione il sopranatante in una provetta pulita. Conservare 20 µL del sopranatante per determinare la concentrazione proteica mediante saggio BCA.
- Concentrare il sopranatante eseguendo una precipitazione con metanolo/cloroformio.
- Risospendere il precipitato ottenuto in 0,1 mL di buffer campione di Laemmli (25 mM Tris-HCl (pH 6,8), 1% (p/v) SDS, 12,5% (v/v) glicerolo, 0,01% (p/v) blu di bromofenolo, 355 mM β-mercaptoetanolo).
- Risospenderе il pellet nel buffer campione di Laemmli e disperderlo mediante sonificazione.
- Eseguire tre cicli di sonificazione con impulsi di 0,5 secondi alla potenza del 10%. Mantenere la punta della sonda rivolta verso il fondo della provetta per evitare la formazione di schiuma.
- Eseguire uno saggio proteico con acido bicinconinico (BCA) sia sul sopranatante RIPA che sui lisati cellulari totali.
- Caricare i campioni proteici su un gel di elettroforesi su poliacrilamide in presenza di dodecilsolfato di sodio (SDS-PAGE) al 12% o al 15%. Far correre il gel a una tensione costante di 200 V per 45 minuti.
- Trasferire le proteine dal gel a una membrana di nitrocellulosa utilizzando un sistema di trasferimento umido. Seguire le istruzioni del produttore e trasferire a 100 V per 70 minuti.
- Posizionare la membrana in albumina sierica bovina (BSA) al 5% (p/v) disciolta in soluzione salina tamponata al Tris contenente Tween-20 allo 0,1% (p/v) (TBST). Bloccare per almeno 1 ora a temperatura ambiente con agitazione delicata.
- Diluire gli anticorpi primari in TBST secondo le istruzioni del produttore. Incubare la membrana nella soluzione di anticorpi primari tutta la notte a 4ºC con agitazione delicata.
- Lavare la membrana tre volte con TBST, ogni lavaggio della durata di 5 minuti.
- Diluire gli anticorpi secondari coniugati con fluoroforo o con perossidasi di rafano (HRP) in TBST in un rapporto di diluizione 1:500 (o come specificato dal produttore).
- Incubare la membrana nella soluzione di anticorpi secondari per 1 ora a temperatura ambiente con agitazione delicata.
- Lavare la membrana tre volte con TBST, ogni lavaggio della durata di 5 minuti.
- Sviluppare la membrana utilizzando fluorescenza o chemiluminescenza migliorata (ECL) secondo le istruzioni del produttore.
- Visualizzare le bande proteiche utilizzando un sistema di imaging.
NOTA: Per prevenire la degradazione delle proteine, eseguire tutti i passaggi sul ghiaccio o a 4ºC, eccetto quelli di incubazione con gli anticorpi e di bloccaggio. Assicurarsi che tutti i buffer, reagenti e strumenti siano pre-raffreddati prima dell'uso per mantenere basse temperature durante tutto il processo. Evitare il sovraccarico del gel per prevenire sbavature e ottimizzare le concentrazioni degli anticorpi e i tempi di incubazione in base all'esperimento specifico.
6. Preparazione di neuroni primari per la coltura in cocoltura
- Sacrificare la ratto gravida utilizzando anidride carbonica come anestetico inalatorio. Dissezionare l'utero e posizionarlo in una piastra di Petri sterile.
- Rimuovere i cervelli dai feti e posizionarli in una piastra da 6 cm contenente soluzione di dissezione. Assicurarsi che il tessuto rimanga sempre immerso nella soluzione per evitare l'essiccamento.
- Dissezionare le cortici e rimuovere le meningi come descritto (passaggio 2.7).
- Trasferire il tessuto dissezionato in una cappa a flusso laminare.
- Aspirare la soluzione di dissezione utilizzando una pipetta da 1 mL e aggiungere soluzione di dissezione fresca alla piastra.
- Tagliare il tessuto cerebrale in piccoli pezzi utilizzando una lama di bisturi sterile.
- Trasferire il tessuto tritato in 5 mL di mezzo di dissociazione neuronale (Tabella 1) preriscaldato a 37 ºC in un tubo da 15 mL.
- Incubare il tubo in un bagno d'acqua a 37 ºC per 30 minuti, agitando delicatamente il tubo ogni 5 minuti per garantire un'adeguata interazione enzima-tessuto.
- Rimuovere il tubo dal bagno d'acqua e lasciare sedimentare il tessuto sul fondo del tubo. Aspirare con attenzione il soprannatante utilizzando una punta di pipetta da 1 mL senza disturbare il tessuto.
- Aggiungere 5 mL di soluzione di dissezione preriscaldata al tubo e capovolgerlo 5 volte per risciacquare il tessuto. Lasciare in riposo per 3 minuti in modo che il tessuto sedimenti, quindi ripetere il lavaggio per tre volte, utilizzando ogni volta soluzione di dissezione fresca.
- Dopo l'ultimo lavaggio, rimuovere il soprannatante e aggiungere 2,5 mL di soluzione di dissezione e 2,5 mL di mezzo di semina.
- Triturare il tessuto pipettando la soluzione su e giù da 10 a 15 volte utilizzando una pipetta da 10 mL.
- Lasciare in riposo il tubo per 3 minuti in modo che il tessuto sedimenti. Trasferire il soprannatante (contenente le cellule) in un nuovo tubo conico da 50 mL.
- Aggiungere 5 mL di mezzo di semina al tubo originale contenente il tessuto sedimentato.
- Triturare nuovamente il tessuto da 10 a 15 volte utilizzando una pipetta da 10 mL fino a quando la maggior parte dei frammenti scompare.
- Filtrare la sospensione cellulare attraverso un filtro cellulare sterile da 40 µm in un tubo conico pulito da 50 mL contenente 5 mL di mezzo di semina.
- Centrifugare la sospensione cellulare filtrata a 200 × g per 5 minuti a temperatura ambiente.
- Rimuovere il soprannatante, quindi allentare delicatamente il pellet cellulare battendo leggermente sul tubo. Aggiungere 5 mL di mezzo di semina preriscaldato e pipettare su e giù 10 volte per risospendere il pellet.
- Contare le cellule come descritto in precedenza (passaggi 2.21 e 2.22). Mantenere la sospensione cellulare in un bagno d'acqua a 37°C durante il conteggio delle cellule.
- Sezionare i neuroni direttamente sopra gli astrociti primari nei contenitori di coltura come segue: per una piastra a 24 pozzetti, seminare 1,45 × 10⁵ cellule per pozzetto; per una piastra a 6 pozzetti, seminare 5 × 10⁵ cellule per pozzetto; per una piastra da 6 cm, seminare 1 × 10⁶ cellule per pozzetto.
- Posizionare le piastre o le capsule in un incubatore per colture cellulari impostato a 37ºC con 5% di CO₂. Evitare di lasciare le cellule a temperatura ambiente per periodi prolungati per mantenere la vitalità.
- Sostituire il mezzo di semina con mezzo di mantenimento neuronale 4 ore dopo la semina.
- Sostituire metà del mezzo con mezzo di mantenimento neuronale fresco ogni 3–4 giorni.
NOTA: I neuroni in cocoltura saranno pronti per gli esperimenti a 7–10 giorni in vitro (DIV).
Risultati
Una panoramica morfologica delle colture primarie di astrociti in diversi momenti successivi all'isolamento è presentata nella Figura 3. Dopo la semina della sospensione cellulare corticale, alcuni astrociti aderiscono alla superficie della piastra di coltura entro le prime 24 ore (Figura 3A). Nei primi 3-5 giorni, le colture contengono detriti cellulari e neuroni in via di morte (Figura 3B), poiché il mezzo di coltura è ottimizzato per sostenere la sopravvivenza e la crescita degli astrociti. A 7 giorni dalla semina, inizia a formarsi un monostrato di astrociti, indicando l'avvenuta istituzione con successo della coltura (Figura 3C). I neuroni dissociati mantenuti in coltura attraversano stadi distinti di differenziazione, sviluppando infine neuriti ben definiti (Figura 3D–F). Questi neuroni possono essere coltivati come monostrati su coprioggetti di vetro o seminati sopra gli astrociti primari per esperimenti di co-coltura, fornendo una piattaforma versatile per lo studio delle interazioni astrocita-neurone.
Utilizzando astrociti primari preparati da ratti normali seguendo questo protocollo, abbiamo esaminato gli effetti delle mutazioni di GFAP associate all'AxD sulla formazione della rete di filamenti intermedi. Per facilitare questo studio, GFAP di tipo selvaggio (WT) (Figura 4A) e diverse forme di GFAP mutante, incluse E373K (Figura 4B), R376W (Figura 4C), D395Y (Figura 4D), D417A (Figura 4E) e Q426L (Figura 4F), sono state ottenute mediante mutagenesi sito-diretta utilizzando il GFAP WT nel vettore lentivirale pLEX-MCS come modello (File Supplementare 1 e Figura Supplementare 1). Successivamente, i costrutti di espressione di GFAP sono stati trasdotti negli astrociti primari mediante infezione lentivirale. Questo processo di infezione ha comportato l'incubazione delle cellule con lentivirus a una molteplicità di infezione (MOI) di 10, in presenza di 8 μg/mL di polibrene. In queste condizioni, la microscopia a fluorescenza immunitaria ha rivelato che circa il 70%–80% degli astrociti è stato infettato con successo. La distribuzione del GFAP trasdotto in relazione al GFAP endogeno del ratto è stata analizzata mediante microscopia a fluorescenza immunitaria a doppia marcatura. Un anticorpo monoclonale anti-GFAP umano è stato utilizzato per rilevare il GFAP umano trasdotto (Figura 4A–F, canale verde), mentre un anticorpo policlonale anti-panGFAP, che riconosce sia il GFAP del ratto sia il GFAP umano trasdotto, è stato impiegato per visualizzare la distribuzione complessiva del GFAP (Figura 4A–F, canale rosso). Negli astrociti che esprimono GFAP di tipo selvaggio, le reti filamentose erano distribuite in tutto il citoplasma (Figura 4A). Al contrario, i mutanti di GFAP (Figura 4B–F, canale verde) formavano prevalentemente aggregati citoplasmatici, che spesso alteravano e collassavano le reti endogene di filamenti intermedi (Figura 4B–F, canale rosso). I livelli relativi di espressione del GFAP di tipo selvaggio e di quello mutante sono stati determinati mediante immunoblotting dei lisati cellulari totali (Figura 4G). La trasduzione di GFAP di tipo selvaggio (Figura 4G, corsia 2) o mutante (Figura 4G, corsie 3–7) ha prodotto proteine della dimensione prevista a livelli comparabili. Per valutare se gli aggregati citoplasmatici formati dal GFAP mutante presentassero proprietà di solubilità alterate rispetto alla proteina di tipo selvaggio, gli astrociti trasdotti sono stati estratti utilizzando tampone RIPA (radioimmunoprecipitation assay)16. L'analisi immunoblot delle frazioni di supernatante (Figura 4H) e di pellet (Figura 4I) ha rivelato differenze distinte nella solubilità. Nelle cellule che esprimono GFAP di tipo selvaggio, la maggior parte della proteina è stata facilmente estratta nel supernatante (Figura 4H, corsia 2). Al contrario, i GFAP mutanti hanno mostrato una maggiore resistenza all'estrazione, con la maggior parte della proteina che rimaneva nella frazione di pellet (Figura 4I, corsie 3–7). Questi risultati suggeriscono che le mutazioni di GFAP associate all'AxD favoriscono la formazione di aggregati insolubili, alterando le proprietà di solubilità del GFAP negli astrociti primari.
Per comprendere come la mutazione R237H della GFAP e il suo sovraespressione influenzino l'organizzazione dei filamenti e la formazione della rete di filamenti intermedi (IF), abbiamo analizzato la capacità di formazione della rete della GFAP in astrociti primari derivati da ratti WT o da ratti modello di AxD13 con una mutazione knock-in omozigote R237H. La microscopia confocale a immunofluorescenza ha rivelato che negli astrociti WT la GFAP formava reti filamentose ben organizzate distribuite in tutto il citoplasma, che colocalizzavano con i filamenti intermedi della vimentina (Figura 5A). Al contrario, circa il 70% delle cellule positive per GFAP presentava prominenti aggregati citoplasmatici negli astrociti mutanti omozigoti (Figura 5B). Questi aggregati spesso alteravano le reti di IF della vimentina, causandone il collasso in grandi aggregati perinucleari. La quantificazione delle cellule positive per GFAP contenenti aggregati è mostrata nella Figura 5C. Per valutare l'espressione della GFAP a livello proteico, sono stati preparati lisati cellulari totali da astrociti WT e mutanti omozigoti. L'immunoblotting eseguito con un anticorpo anti-panGFAP ha rivelato un lieve aumento della GFAP totale negli astrociti mutanti omozigoti (Figura 5D, corsia 2), con un incremento di 1,3 volte (Figura 5E) rispetto agli astrociti WT (Figura 5D, corsia 1). Per determinare se il sovraespressione della GFAP mutante alteri l'equilibrio dinamico tra i pool solubili e insolubili, le frazioni di sopranatante e di pellet sono state separate e analizzate mediante immunoblotting (Figura 5F). La quantificazione della distribuzione della GFAP tra le frazioni di sopranatante e pellet è mostrata nella Figura 5G. Negli astrociti WT (Figura 5F, corsie 1 e 2), la GFAP era distribuita approssimativamente in modo equo tra le frazioni di sopranatante e pellet. Tuttavia, negli astrociti mutanti omozigoti si osservava un aumento dei livelli di GFAP nella frazione di pellet (Figura 5F, corsia 4), indicando un maggiore sequestro della GFAP in aggregati citoplasmatici. In particolare, l'accumulo di aggregati di GFAP negli astrociti mutanti omozigoti era anche correlato al rilevamento di forme di GFAP ubiquitinate nella frazione di pellet (Figura 5F, corsia 4), a ulteriore sostegno della presenza di GFAP patologicamente modificata negli aggregati citoplasmatici in queste cellule.
Gli astrociti svolgono un ruolo fondamentale nel sostenere la salute e la funzione dei neuroni. Per determinare se l'accumulo del mutante R237H della GFAP negli astrociti influisce sui neuroni attraverso meccanismi non autonomi per la cellula, abbiamo utilizzato colture cocolturali di astrociti e neuroni. Neuroni primari di ratto al giorno embrionale 18 (E18) sono stati seminati su astrociti primari coltivati per 10–12 DIV e lasciati maturare per ulteriori 10 giorni. Le colture cocolturali sono state quindi fissate e immunomarcate con anticorpi diretti contro la βIII tubulina per valutare la morfologia neuronale. I neuroni (Figura 6A) cocoltivati con astrociti WT (Figura 6B) mostravano un'allungamento neuritico significativamente maggiore (Figura 6C) rispetto ai neuroni (Figura 6D) cocoltivati con astrociti mutanti omozigoti (Figura 6E). L'analisi quantitativa ha rivelato che le lunghezze dei neuriti nei neuroni cocoltivati con astrociti mutanti omozigoti erano ridotte del 76% rispetto ai neuroni cocoltivati con astrociti WT (Figura 6G). Questi risultati indicano che l'accumulo della GFAP mutante negli astrociti compromette gravemente la loro capacità di sostenere lo sviluppo e la morfologia neuronale normale. Tale alterazione potrebbe contribuire al fenotipo neurodegenerativo caratteristico dell'AxD.
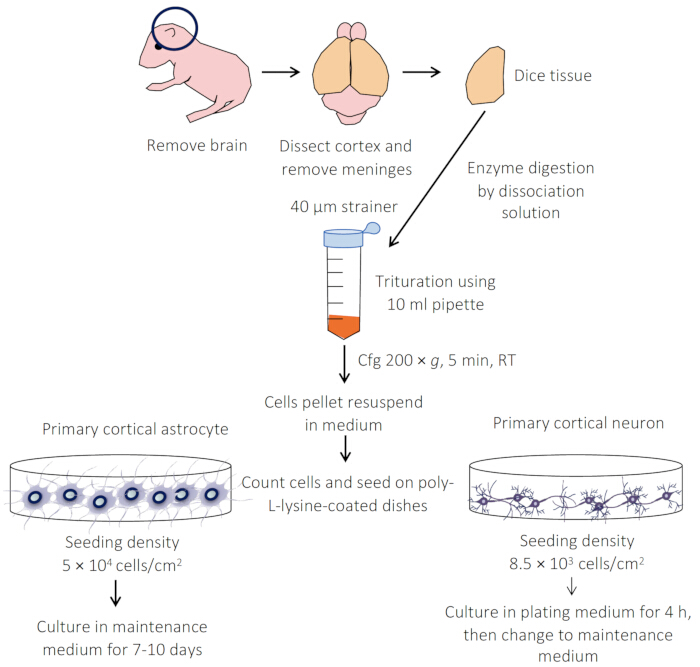
Figura 1: Panoramica dei protocolli per la preparazione di colture primarie di astrociti e neuroni. I cortex vengono dissezionati con attenzione e i tessuti sono sottoposti a digestione enzimatica utilizzando tripsina o papaina. Le cellule dissociate vengono quindi seminate su coverslip, piastre o capsule preparati. Sia gli astrociti che i neuroni sono coltivati in mezzo di mantenimento e possono essere mantenuti fino a 28 giorni. Cliccare qui per visualizzare una versione ingrandita di questa figura.
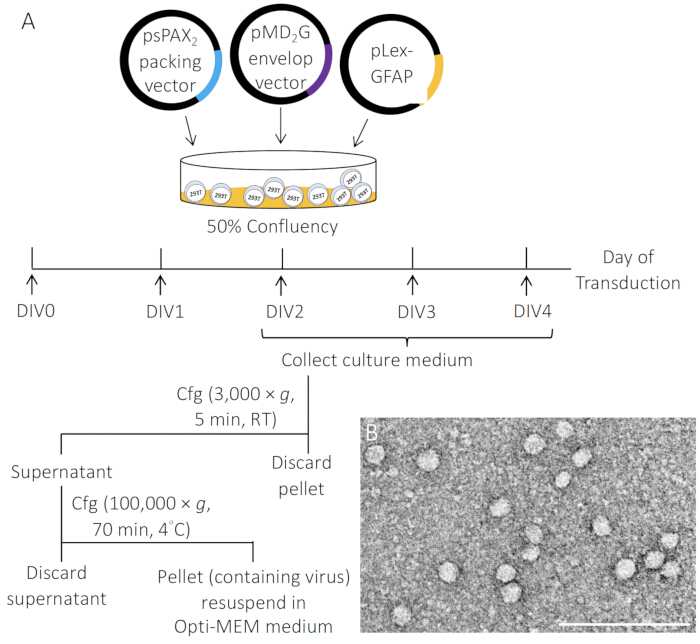
Figura 2: Rappresentazione schematica della produzione di particelle lentivirali. (A) I lentivirus sono stati generati mediante cotrasfezione transitoria di cellule 293T con il vettore pLEX-MCS–GFAP, il vettore di impacchettamento psPAX2 e il vettore dell'involucro pMD2.G in rapporto 4:3:1, utilizzando un reagente di trasfezione. I supernatanti di coltura contenenti particelle lentivirali sono stati raccolti a 2–4 giorni in vitro (DIV), filtrati attraverso un filtro da 0,45 μm per rimuovere i detriti e concentrati mediante centrifugazione ad alta velocità. (B) Micrografia elettronica di particelle lentivirali. Barra della scala, 500 nm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
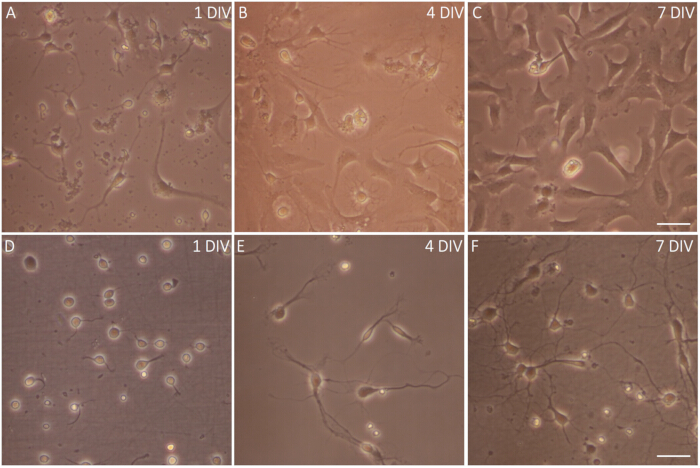
Figura 3Immagini a contrasto di fase di astrociti e neuroni primari. (A–CPanoramica morfologica di colture primarie di astrociti in diversi momenti successivi all'isolamento.AUn giorno dopo il seeding, una parte degli astrociti si è aderita al fondo della fiasca.BQuattro giorni dopo la semina, inizia a formarsi uno strato di astrociti.CSette giorni dopo il trapianto, lo strato di astrociti ha quasi raggiunto la confluenza. Si noti che i neuroni sono quasi completamente assenti in queste condizioni di coltura. (D–F) Poco dopo la semina, (D) i neuroni corticali iniziano a estendere una struttura lamellare che circonda il corpo cellulare. (E) Nei giorni successivi di coltura, (F) la differenziazione neuronale progredisce e alcuni neuroni sviluppano prolungamenti ramificati, indicando la formazione di una rete neuronale più complessa. Barra della scala, 20 μm. Cliccare qui per visualizzare una versione ingrandita di questa figura.
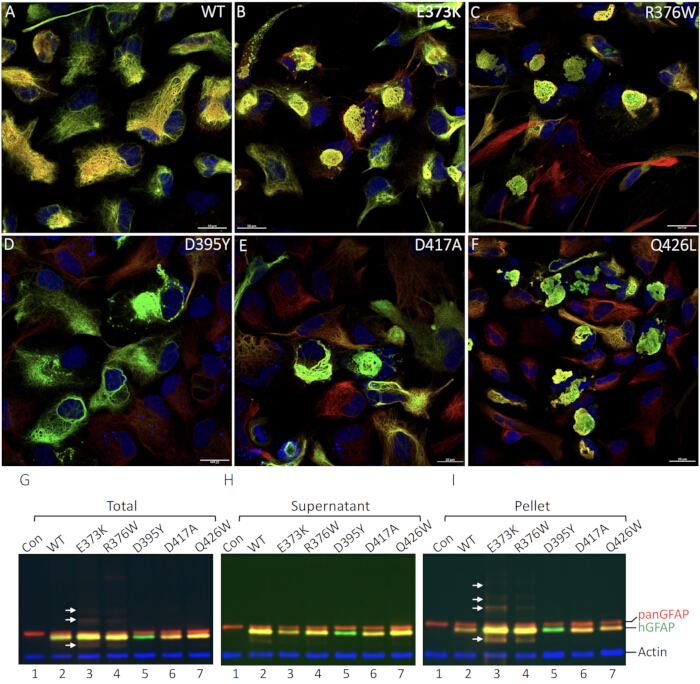
Figura 4: Organizzazione dei filamenti e proprietà di solubilità di GFAP wild-type e mutante in astrociti primari. (A–F) Astrociti primari di ratto sono stati trasdotti con GFAP wild-type (A) o con mutanti associati all’AxD, inclusi E373K (B), R376W (C), D395Y (D), D417A (E) e Q426L (F). Le cellule sono state fissate e immunomarcate con anticorpi anti-GFAP umano (canale verde) e anti-panGFAP (canale rosso). Sono mostrate immagini sovrapposte, con i nuclei visualizzati mediante colorazione con DAPI (canale blu). Mentre GFAP wild-type si assemblava principalmente in reti filamentose (A), le proteine GFAP mutanti formavano aggregati citoplasmatici nella maggior parte delle cellule trasdotte (B–F). Barra della scala, 20 μm. (G–I) Analisi dei livelli di espressione e delle proprietà di solubilità di GFAP mutante. Gli astrociti primari sono stati lasciati non trasdotti (G–I, corsia 1) o trasdotti con i costrutti GFAP indicati (G–I, corsie 2–7). A 72 h dal transduttore, le cellule sono state lisate in tampone per saggio radioimmunoprecipitativo (RIPA), e i lisati totali risultanti (G), nonché le frazioni di sopranatante (H) e di pellet (I), sono stati analizzati mediante immunoblotting utilizzando anticorpi anti-GFAP umano (canale verde) e anti-panGFAP (canale rosso). I blot sottoposti a sonda con anticorpo anti-actina (canale blu) sono stati utilizzati come controllo di caricamento. Le posizioni di GFAP umano (hGFAP), GFAP totale (panGFAP) e actina sono indicate a destra. Si noti che gli astrociti trasdotti con la mutazione D395Y di GFAP non hanno mostrato marcatura nel canale rosso con l’anticorpo anti-panGFAP, probabilmente a causa dell’interruzione dell’epitopo bersaglio dell’anticorpo indotta dalla mutazione. Quando gli astrociti sono stati trasdotti con GFAP E373K, l’analisi mediante immunoblot ha rivelato bande immunopositive aggiuntive (frecce) sopra e sotto la banda monomerica di GFAP. Le bande inferiori sono probabilmente prodotti di degradazione, mentre quelle superiori corrispondono a GFAP modificato mediante ubiquitinazione. Cliccare qui per visualizzare una versione ingrandita di questa figura.
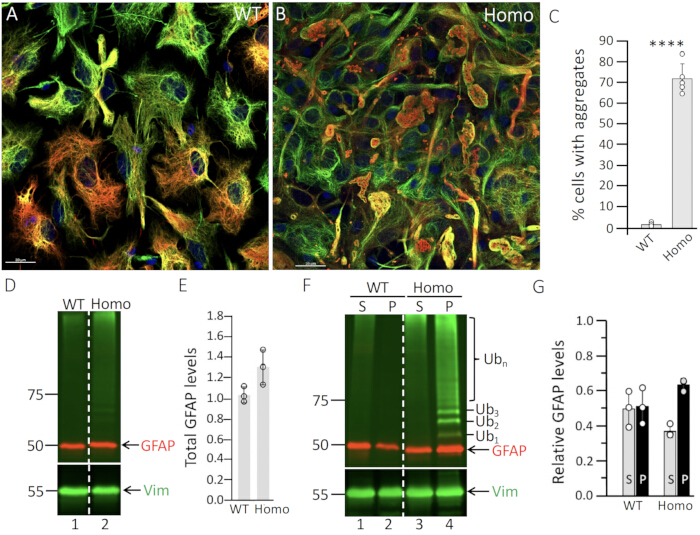
Figura 5: Aggregazione di GFAP in astrociti derivati da ratti mutanti omozigoti. Astrociti primari derivati da ratti (A) WT o (B) mutanti omozigoti sono stati coltivati per 14 DIV e successivamente sottoposti a microscopia di immunofluorescenza a doppia marcatura utilizzando anticorpi contro GFAP (canale rosso) e vimentina (canale verde). Sono mostrate le immagini sovrapposte, con i nuclei visualizzati mediante colorazione con DAPI (canale blu). Barra della scala, 20 μm. Negli astrociti WT (A), GFAP formava reti filamentose di IF che colocalizzavano con la vimentina. Al contrario, la maggior parte degli astrociti mutanti omozigoti conteneva aggregati di GFAP che risultavano doppiamente positivi per GFAP e vimentina (B). (C) Quantificazione delle cellule contenenti aggregati negli astrociti WT e mutanti omozigoti. I dati rappresentano la media ± errore standard (SE) di tre esperimenti indipendenti, presentati come grafici a barre. L'analisi statistica è stata eseguita mediante test t a due code; ****p < 0,0001. (D–G) Livelli di espressione e proprietà di solubilità di GFAP negli astrociti WT e mutanti omozigoti. Gli astrociti primari sono stati estratti con tampone RIPA a 14 DIV. I lisati cellulari totali (D), nonché le frazioni di sopernatante (S) e pellet (P) (F), sono stati analizzati mediante immunoblotting utilizzando anticorpi contro GFAP (canale rosso), ubiquitina (canale verde) e vimentina (canale verde). I marcatori di massa molecolare (in kDa) sono mostrati a sinistra, mentre le posizioni di GFAP, vimentina (Vim) e ubiquitina (Ub) sono indicate a destra. Ub1–3 rappresentano specie di GFAP mono-, di- e tri-ubiquitinate, mentre Ubn indica specie di GFAP poliubiquitinate. La linea tratteggiata in (D e F) indica che le corsie sono state corse sullo stesso gel ma non erano contigue. Si noti che le specie di GFAP ubiquitinate sono state rilevate esclusivamente nella frazione di pellet degli astrociti mutanti omozigoti (F, corsia 4). La quantificazione dei livelli di GFAP è mostrata in (E,G). Ogni punto bianco rappresenta un replicato biologico (n = 3). I dati sono presentati come media ± DS. Cliccare qui per visualizzare una versione ingrandita di questa figura.
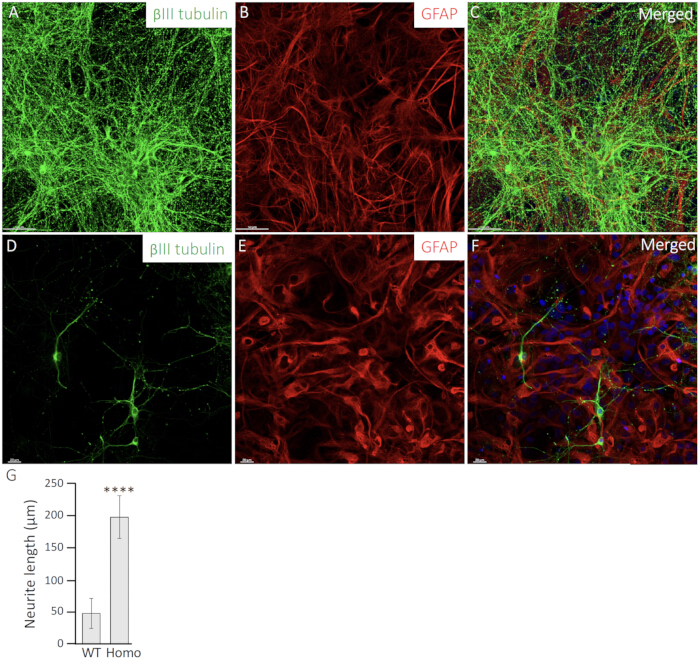
Figura 6: L'espressione della GFAP mutante in astrociti omozigoti altera la morfologia dei neuriti. Neuroni primari (A,D) sono stati coltivati in co-cultura con astrociti WT (B) o con astrociti mutanti omozigoti (E). I neuroni sono stati immunomarcare con anticorpi diretti contro la βIII tubulina (canale verde) per visualizzare la morfologia neuronale (A,D), mentre gli astrociti (B,E) sono stati marcati con anticorpi anti-GFAP (canale rosso). Sono mostrate le immagini sovrapposte (C,F), con i nuclei colorati con DAPI (canale blu). Barra della scala, 20 μm. (G) La lunghezza dei neuriti dei neuroni coltivati in co-cultura con astrociti WT o omozigoti è stata quantificata e rappresentata mediante istogrammi. I dati sono espressi come media ± DS. La significatività statistica è stata valutata mediante test t a due code, con una differenza significativa tra astrociti WT e R237H indicata da ****P < 0,0001. Cliccare qui per visualizzare una versione ingrandita di questa figura.
| Componente | Concentrazione finale | |
| Mezzo di dissezione | 10× HBSS | 10% |
| 1 M HEPES , pH 7.4 | 10 mM | |
| 100× penicillina-streptomicina | 1× | |
| Mezzo di dissociazione | 2,5% Tripsina | 0,25% |
| 1 M HEPES , pH 7.4 | 10 mM | |
| 150 mM CaCl2 | 1,5 mM | |
| DNasi I (15.000 U) | 80 U | |
| 10× HBSS | 10% | |
| Mezzo di mantenimento | Siero fetale bovino | 10% |
| 100× penicillina-streptomicina | 1× | |
| MEM | 97% | |
| Mezzo di dissociazione neuronale | 100 mM piruvato di sodio | 1 mM |
| 10% Glucosio | 0,10% | |
| 1 M HEPES, pH 7,4 | 10 mM | |
| 0,5 M EDTA | 5 mM | |
| 2 mg/mL Cisteina | 0,2 mg | |
| Papaina | 67 U | |
| 150 mM CaCl2 | 1,5 mM | |
| DNasi I (15.000 U) | 80 U | |
| Mezzo di semina neuronale | Siero fetale bovino | 5% |
| GlutaMax-1 | 1% | |
| 10% Glucosio | 0,06% | |
| 100× penicillina-streptomicina | 1× | |
| Mezzo di mantenimento neuronale | Mezzo Neurobasal | 97% |
| B27 | 1/50 | |
| GlutaMax-1 | 0,5 mM | |
| 100× penicillina-streptomicina | 1% | |
| Mezzo di coltura per cellule 293T | DMEM con 10% | 90% |
| Siero fetale di vitello | 10% | |
| Glutammina | 2 mM | |
| 100× Penicillina-streptomicina | 1% |
Tabella 1: Composizione dei mezzi di coltura.
File supplementare 1: Costrutti lentivirali con mutazione GFAP. Le mutazioni di GFAP sono state generate mediante mutagenesi sito-diretta. Cliccare qui per scaricare questo file.
Figura supplementare 1: Schema delle mutazioni di GFAP generate mediante mutagenesi mirata.Cliccare qui per scaricare il file.
Discussione
Le colture primarie di astrociti hanno notevolmente approfondito la nostra comprensione del ruolo degli astrociti nella salute e nelle malattie. Basandosi sui lavori fondamentali di McCarthy e de Vellis21, queste colture sono fondamentali per lo studio della Dx A, poiché permettono un'analisi dettagliata dei processi specifici degli astrociti, in particolare gli effetti delle mutazioni della Dx A sull'assemblaggio della GFAP e sulla formazione di aggregati.
L'isolamento e la coltura di astrociti primari con successo dipendono da diversi passaggi chiave che influenzano la vitalità cellulare, la purezza e la riproducibilità. Una dissezione rapida e precisa del tessuto cerebrale, abbinata a un'attenta ottimizzazione della concentrazione di tripsina e della durata della digestione, è essenziale per prevenire il degrado del tessuto e garantire una completa dissociazione in una sospensione monocellulare. Una triturazione delicata e l'uso di un filtro cellulare sterile migliorano ulteriormente la purezza cellulare rimuovendo detriti e aggregati. Questi passaggi, seguiti da una centrifugazione a bassa velocità e da una accurata risospensione in mezzo di coltura fresco, aiutano a mantenere un'elevata vitalità e crescita cellulare, minimizzando variabilità e contaminazioni. Una volta isolati, la scelta del rivestimento della superficie è fondamentale per garantire un forte attaccamento cellulare e il raggiungimento degli obiettivi sperimentali. Il poli-L-lisina (PLL) è spesso utilizzato per la sua economicità e per la capacità di promuovere un'adesione cellulare robusta, ma altri rivestimenti come la laminina22,23 e il collagene24 possono meglio imitare le condizioni in vivo o facilitare specifici studi cellulari. Comprendere questi effetti permette ai ricercatori di progettare esperimenti in grado di produrre risultati pertinenti e riproducibili.
Nonostante le sue difficoltà tecniche, questo protocollo rimane indispensabile, offrendo un modello fisiologicamente rilevante superiore alle linee cellulari immortalizzate. Tuttavia, è importante riconoscere diverse limitazioni: 1) Il processo di isolamento e coltura è tecnicamente complesso e richiede competenze specialistiche e attrezzature specifiche. Rispetto alle linee cellulari consolidate, questo metodo richiede più tempo ed è più soggetto a variabilità, il che può influire sulla riproducibilità sperimentale. 2) Gli astrociti mostrano una notevole eterogeneità regionale in vivo25,26, con popolazioni distinte presenti in diverse aree del sistema nervoso centrale (CNS). Le colture primarie di astrociti sono generalmente ottenute da regioni cerebrali specifiche, come la corteccia o l'ippocampo, e potrebbero non rappresentare pienamente la diversità delle popolazioni di astrociti presenti in tutto il CNS. 3) Il processo di isolamento e coltura spesso induce negli astrociti uno stato reattivo a causa del trauma chirurgico, della digestione enzimatica e dell'esposizione a condizioni di coltura artificiali. Sebbene questo stato reattivo sia utile per lo studio dell'astrogliosi reattiva, potrebbe non rappresentare accuratamente le risposte fisiologiche degli astrociti a lesioni o malattie in vivo. Ciò può portare a artefatti non fisiologici che potrebbero alterare i risultati sperimentali. 4) Le colture primarie di astrociti mancano del complesso microambiente cerebrale presente in vivo, inclusa l'interazione con neuroni, microglia, cellule endoteliali e componenti della matrice extracellulare. Queste interazioni sono fondamentali per la funzione degli astrociti e per la loro risposta agli stress, e la loro assenza limita la capacità di replicare pienamente il comportamento in vivo. 5) Gli astrociti primari derivati da roditori, come ratti o topi, possono differire significativamente per caratteristiche molecolari e funzionali rispetto agli astrociti umani27,28. Questi fattori possono introdurre artefatti non fisiologici, evidenziando la necessità di una progettazione e interpretazione sperimentale accurata. Per affrontare queste difficoltà, potrebbero essere aggiunti ulteriori passaggi di purificazione, come il sorting cellulare magnetico29 o l'isolamento basato su FACS30, che consentirebbero di ottenere popolazioni di astrociti più pure. Sebbene questi metodi aumentino la complessità del protocollo, permettono studi più accurati delle funzioni specifiche degli astrociti.
A differenza di alcuni di questi protocolli avanzati, il metodo qui descritto si basa su materiali per colture cellulari comunemente disponibili ed evita la necessità di attrezzature costose. Inoltre, questo protocollo semplifica la preparazione di colture primarie piantando direttamente le cellule dopo l'isolamento, senza ulteriori agitazioni o sottocolture31. Questo approccio potrebbe preservare meglio l'espressione della GFAP e gli stati reattivi degli astrociti. È semplice da eseguire, riproducibile e applicabile a cellule provenienti da qualsiasi regione del SNC, fornendo uno strumento versatile per i ricercatori. Gli astrociti primari arricchiti con questo protocollo mantengono la loro architettura cellulare nativa, le vie di segnalazione e le proprietà funzionali, risultando adatti a un'ampia gamma di studi di biologia cellulare e biochimici16,17,32. Con una competenza tecnica moderata e un'accurata manipolazione, queste colture possono essere mantenute con elevata vitalità e fornire informazioni preziose sulla morfologia, funzione e comportamento degli astrociti. Sebbene il protocollo sia specificamente progettato per isolare astrociti dalle cortici di ratti postnatali, può essere facilmente adattato per isolare astrociti da topi o altre regioni cerebrali, come l'ippocampo o il midollo spinale. Questa flessibilità rende il metodo altamente versatile per affrontare svariate domande di ricerca in neuroscienze. Per la modellizzazione delle malattie, gli astrociti derivati da ratti modello di AxD possono replicare le mutazioni della GFAP associate alla malattia, la formazione di fibre di Rosenthal e le risposte patologiche allo stress33, fornendo una piattaforma potente per lo studio dei meccanismi dell'AxD.
Gli astrociti primari derivati da ratti normali possono essere manipolati geneticamente mediante trasduzione lentivirale per esplorare gli effetti delle mutazioni associate all'AxD sull'assemblaggio della GFAP e sulla formazione di aggregati9,33. Un passaggio fondamentale in questo processo è la selezione di un adeguato buffer di estrazione, poiché influisce in modo significativo sulla valutazione delle proprietà di solubilità della GFAP mutante negli astrociti trasdotti34. Il buffer per il saggio di immunoprecipitazione radioattiva (RIPA), grazie alla combinazione di detergenti ionici e non ionici, solubilizza efficacemente i filamenti di GFAP preservando al contempo gli aggregati10, facilitando analisi biochimiche complete, essenziali per gli obiettivi di ricerca di questo studio.
Nel complesso, le colture primarie di astrociti forniscono una piattaforma versatile e potente per lo studio della biologia degli astrociti e dei meccanismi delle malattie, in particolare nella AxD. Ottimizzando i protocolli e affrontando le limitazioni, i ricercatori possono migliorare la riproducibilità e l'affidabilità, rendendo questo metodo essenziale per approfondire la comprensione della funzione degli astrociti e identificare bersagli terapeutici per l'astrocitopatia correlata a GFAP.
Dichiarazioni
Gli autori non hanno nulla da dichiarare.
Ringraziamenti
Ringraziamo la dottoressa Tracy Hagemann (Waisman Center, Università del Wisconsin-Madison) per aver fornito i ratti knock-in R237H. Questo lavoro è stato sostenuto da finanziamenti del National Science and Technology Council (111-2320-B-007-008 e 112-2320-B-007-006 a N.-H. L. e M.-D.P.). Gli autori esprimono gratitudine per il supporto fornito dal nucleo di imaging confocale dell'Università Nazionale Tsing Hua di Taiwan, sostenuto dal National Science and Technology Council (NSTC-114-2740-M-007-001). Ringraziamo inoltre il Centro Strumentazione dell'Università Nazionale Tsing Hua per l'accesso al microscopio elettronico.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| HEPES 1 M, pH 7,4 | Gibco | 15630-080 | |
| Penicillina-streptomicina 100× | Gibco | 15140-122 | |
| Soluzione salina equilibrata di Hank (HBSS) 10× | Gibco | 14180-046 | |
| Tripsina al 2,5% | Gibco | 15090046 | |
| Soluzione di acrilamide/bis 30% 37,5:1 | Biorad | 1610158 | |
| Anticorpo anti-GFAP | Cell Signaling Technology | 12389 | |
| Anticorpo anti-GFAP umano | Biolegend | 837202 | Clone SMI21 |
| Anticorpo anti-panGFAP | Agilent | GA524 | |
| Anticorpo anti-ubiquitina | Millipore | ST 1200 | Clone FK2 |
| Anticorpo anti-vimentina | Sigma-Aldrich | V6389 | Clone V9 |
| Anticorpo anti-tubulina β III | Biolegend | 801201 | |
| Supplemento B27 | Gibco | 17504044 | |
| Cloruro di calcio (CaCl2) | Arcos | 34961 | |
| Reagenti per colture cellulari | |||
| Sistema di imaging ChemiDoc | BioRad | NA | |
| Colorante blu di Coomassie | USB | 32826 | |
| Cisteina | Sigma-Aldrich | C1276 | |
| Ditiotreitolo (DTT) | UR | DTT | |
| DNasi I | Sigma-Aldrich | D5025 | |
| Omogeneizzatore Dounce | Wheaton | ||
| Mezzo di Eagle modificato di Dulbecco (DMEM) | Corning | 10-013-CM | |
| Kit per la preparazione di DNA plasmidico privo di endotossine | Qiagen | 12943 | |
| Reagente chemiluminescente potenziato (ECL) | PerkinElmer | NEL 105001 | |
| Acido etilendiamminotetraacetico (EDTA) | USB | 15699 | |
| Siero bovino fetale | Gibco | A5209401 | |
| Glucosio | Sigma-Aldrich | G8270 | |
| GlutaMax | Gibco | 35050-061 | |
| Mezzo essenziale minimo (MEM) | Corning | 10-010-CVR | |
| NaCl | Honeywell | 31434S | |
| Mezzo Neurobasal | Gibco | 21103049 | |
| Ultracentrifuga Optima XE-90 | Beckman | NA | |
| Papaina | Worthington | LS003126 | |
| Fluoruro di fenilmetilsulfonile (PMSF) | ACROS ORGANICS | 215740050 | |
| Polietilenimina | Sigma-Aldrich | P3143 | |
| Poli-L-lisina | Sigma-Aldrich | P6516 | |
| Cloruro di potassio (KCl) | Honeywell | 12636 | |
| Anticorpo anti-actina marcato con rodamina | BioRad | 12004164 | |
| Dodecilsolfato di sodio (SDS) | USB | 75819 | |
| Piruvato di sodio | Gibco | 11360070 | |
| StarBright Blue 520 capra anti-topo IgG | Biorad | 12005867 | |
| StarBright Blue 700 capra anti-coniglio IgG | BioRad | 12004161 | |
| Saccarosio | Sigma-Aldrich | S5391 | |
| Rotore SW-28 | Beckman | NA | |
| Reagente di trasfezione TansIT-LT1 | Mirus | MR-MIR-2300 | |
| TEMED | USB | 76320 | |
| Tris(idrossimetil)aminometano (Tris) | USB | 75825 | |
| Triton X-100 | Sigma-Aldrich | T9284 | |
| β-mercaptoetanolo | Sigma-Aldrich | M3148 |
Riferimenti
- Verkhratsky A, Nedergaard M. Physiology of astroglia. Physiol Rev. 2018;98(1):239-389.
- Eroglu C, Barres BA. Regulation of synaptic connectivity by glia. Nature. 2010;468(7321):223-31.
- Sofroniew MV. Astrogliosis. Cold Spring Harb Perspect Biol. 2014;7(2):a020420.
- Sofroniew MV, Vinters HV. Astrocytes: biology and pathology. Acta Neuropathol. 2010;119(1):7-35.
- Brandebura AN, Paumier A, Onur TS, Allen NJ. Astrocyte contribution to dysfunction, risk and progression in neurodegenerative disorders. Nat Rev Neurosci. 2023;24(1):23-39.
- Sofroniew MV. Molecular dissection of reactive astrogliosis and glial scar formation. Trends Neurosci. 2009;32(12):638-47.
- Hol EM, Pekny M. Glial fibrillary acidic protein (GFAP) and the astrocyte intermediate filament system in diseases of the central nervous system. Curr Opin Cell Biol. 2015;32:121-30.
- Brenner M, et al. Mutations in GFAP, encoding glial fibrillary acidic protein, are associated with Alexander disease. Nat Genet. 2001;27(1):117-20.
- Lin NH, Jian WS, Perng MD. Deletions in glial fibrillary acidic protein leading to alterations in intermediate filament assembly and network formation. Int J Mol Sci. 2025;26(5):1913.
- Yang AW, et al. Effects of Alexander disease-associated mutations on the assembly and organization of GFAP intermediate filaments. Mol Biol Cell. 2022;33(8):ar69.
- Lin NH, Perng MD. Experimental approaches for biochemical analysis of glial fibrillary acidic protein and its disease-associated variants. J Vis Exp. 2025;(225).
- Hagemann TL, Connor JX, Messing A. Alexander disease-associated glial fibrillary acidic protein mutations in mice induce Rosenthal fiber formation and a white matter stress response. J Neurosci. 2006;26(43):11162-73.
- Hagemann TL, et al. Antisense therapy in a rat model of Alexander disease reverses GFAP pathology, white matter deficits, and motor impairment. Sci Transl Med. 2021;13(620):eabg4711.
- Hagemann TL. Alexander disease: models, mechanisms, and medicine. Curr Opin Neurobiol. 2022;72:140-7.
- Lange SC, et al. Primary cultures of astrocytes: their value in understanding astrocytes in health and disease. Neurochem Res. 2012;37(11):2569-88.
- Lin NH, Yang AW, Chang CH, Perng MD. Elevated GFAP isoform expression promotes protein aggregation and compromises astrocyte function. FASEB J. 2021;35(5):e21614.
- Lin NH, Jian WS, Snider N, Perng MD. Glial fibrillary acidic protein is pathologically modified in Alexander disease. J Biol Chem. 2024;300(7):107402.
- Goya-Iglesias N, et al. Alexander disease mutations differentially sensitize glial fibrillary acidic protein (GFAP) to posttranslational modifications and network disruption by oxidants. Redox Biol. 2026;92:104103.
- Olabarria M, Putilina M, Riemer EC, Goldman JE. Astrocyte pathology in Alexander disease causes a marked inflammatory environment. Acta Neuropathol. 2015;130(4):469-86.
- Lee HG, Wheeler MA, Quintana FJ. Function and therapeutic value of astrocytes in neurological diseases. Nat Rev Drug Discov. 2022;21(5):339-58.
- McCarthy KD, de Vellis J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 1980;85(3):890-902.
- Olsen ML, et al. Functional expression of Kir4.1 channels in spinal cord astrocytes. Glia. 2006;53(5):516-28.
- Strack A, et al. Chemokines are differentially expressed by astrocytes, microglia and inflammatory leukocytes in Toxoplasma encephalitis and critically regulated by interferon-gamma. Acta Neuropathol. 2002;103(5):458-68.
- East E, Golding JP, Phillips JB. A versatile 3D culture model facilitates monitoring of astrocytes undergoing reactive gliosis. J Tissue Eng Regen Med. 2009;3(8):634-46.
- Zhang Y, Barres BA. Astrocyte heterogeneity: an underappreciated topic in neurobiology. Curr Opin Neurobiol. 2010;20(5):588-94.
- Oberheim NA, Goldman SA, Nedergaard M. Heterogeneity of astrocytic form and function. Methods Mol Biol. 2012;814:23-45.
- Vasile F, Dossi E, Rouach N. Human astrocytes: structure and functions in the healthy brain. Brain Struct Funct. 2017;222(5):2017-29.
- Oberheim NA, et al. Uniquely hominid features of adult human astrocytes. J Neurosci. 2009;29(10):3276-87.
- Peterson IL, et al. Isolation and monoculture of functional primary astrocytes from the adult mouse spinal cord. Front Neurosci. 2024;18:1367473.
- Agalave NM, et al. Isolation, culture, and downstream characterization of primary microglia and astrocytes from adult rodent brain and spinal cord. J Neurosci Methods. 2020;340:108742.
- Du F, et al. Purity, cell viability, expression of GFAP and bystin in astrocytes cultured by different procedures. J Cell Biochem. 2010;109(1):30-7.
- Lin NH, et al. The role of gigaxonin in the degradation of the glial-specific intermediate filament protein GFAP. Mol Biol Cell. 2016;27(25):3980-90.
- Lin NH, Perng MD. Synergistic effects of glial fibrillary acidic protein mutation and overexpression in the pathogenesis of Alexander disease. Int J Mol Sci. 2026;27(10).
- Perng M, et al. The Alexander disease-causing glial fibrillary acidic protein mutant, R416W, accumulates into Rosenthal fibers by a pathway that involves filament aggregation and the association of alpha B-crystallin and HSP27. Am J Hum Genet. 2006;79(2):197-213.
Ristampe e permessi
Questo articolo è stato pubblicato
Video in arrivo