cDNAの直接核内注入は、有糸分裂後の細胞のための効果的なトランスフェクションの手法です。このメソッドは、単一または複数のcDNA構築物から異種タンパク質の発現の高いレベルを提供し、単一細胞アッセイの様々な生理学的に適切な環境で検討するタンパク質の機能を有効にします。
この記事について
サマリー
要約
初代神経細胞培養は、不死化細胞株に比べてより多くの生物学的に関連するシステムを表すため、蛋白質機能を研究する貴重なツールです。しかし、一次ニューロンの有糸分裂後の性質は、例えば、エレクトロまたは化学的媒介トランスフェクションなどの一般的な手順を使用して効果的な異種タンパク質の発現を防ぐことができます。従って、他の技術が効果的にこれらの非分裂細胞中のタンパク質を発現させるために採用されている必要があります。
この記事では、解離大人の交感神経ニューロンへのcDNA構築物の核内注射を行うために必要な手順を説明します。神経細胞の種類に適用されているこの技術は、正常に異種タンパク質の発現を誘導することができる。マイクロインジェクションの手順に不可欠な装置は、細胞、N 2(g)の圧力の配信システムに接続されているcDNA溶液で満たされたガラスの注入ピペット、およびマイクロマニピュレータを視覚化する倒立顕微鏡が含まれています。マニピュレータは、ピペットの先端からcDNA溶液を排出するために加圧N 2の短いパルスをマイクロインジェクションピペットの注入の動きを調整します。
この手法は、他の多くのトランスフェクション法に関連する毒性を持ち、一貫性のある比率で発現する複数のDNA構築物を有効にしていません。注入された細胞の数が少ないとよくそのような電気生理学的記録および光イメージングのような単一細胞の研究に適したマイクロインジェクションの手順を行いますが、細胞と高いトランスフェクション効率の大きい数を必要とする生化学的アッセイに理想的な場合があります。核内microinjectionsは機器と時間の投資が必要ですが、生理学的に適切な環境での異種タンパク質の高レベル発現を達成する能力は、この手法をタンパク質の機能を調査するために非常に有用なツールになります。
プロトコル
注射のためのI.準備
このセクションでは、神経細胞の核内にcDNAを注入する前に取られる必要のある準備の手順を説明します。神経細胞の分離手順については、この資料の範囲外ですが、それは個々の細胞に解離神経細胞を持っていると(これを達成するために役立つヒントのためのディスカッションを参照)35 mmの細胞培養皿の底面によく付着することが重要です。別のニューロンの様々な潜在的に使用することができるが、それらが便利にアクセス可能であり、神経細胞の多数を得るため、そのような上頚神経節(SCG)または背根神経節などの末梢神経節は解剖のために好ましい。 SCGニューロンを使用しての付加的な利点は、比較的均一な細胞の集団と十分に特徴付けられた1,2,3,4であることです。
注射のためのcDNAをプラスミドのA.の準備
- DNAの汚染あるいは破壊を防止するために、手袋は準備中に着用してください。
- 関心のあるタンパク質をコードするDNAは、非常にと構成的に活性なサイトメガロウイルス(CMV)プロモーターの制御下で、PCIなどの適切な哺乳動物発現ベクター、(プロメガ社、マディソン、WI)にサブクローン化されています。タンパク質にラベルが付いていない場合、例えばレポータープラスミド、エンコードEGFP(pEGFPを- N1、BD Biosciences社クロンテック、パロアルト、カリフォルニア州)は、成功した注射や表現を確認するために共同注入されます。 DNAは高品質の分離カラムを用いて単離し(例えばQIAfilterミディプレップキット、キアゲン社、チャッツワース、カリフォルニア州)とさらにで微粒子を除去するためにPVDFフィルター(0.1μm以下、ミリポア、ベッドフォード、MA)で遠心フィルターユニットを用いて精製する注入処理中に注入ピペットを妨害できるプラスミドの調製、。プラスミドは、適切なDNAの記憶のバッファー(10 mMトリス、1mMのEDTA、pH8.0の例:TEバッファー)で約1μg/μlの濃度で-20℃で保存されています。
- マイクロインジェクションの直前に、プラスミドのcDNAをTEバッファーまたはH 2 O中の所望の最終濃度に希釈し、混合されています通常は、5〜10 ngの/レポーター遺伝子の液は注入された細胞を標識するのに十分であり、そしてDNAが高濃度で粘度が高いとインジェクションピペットを詰まらせることができるので、注入されるcDNAの合計濃度が200 ng /μLのを超えてはならない。注入(5〜10μlの)のためのcDNAの少量をパラフィルムの小片(裏紙の下側)の清浄表面上の解の滴を混合することによって調製される。 pipetorで数回上下にペッティングで一緒にソリューションの滴を混合し、混合時に気泡を導入することは避けてください。
- microloaderのピペットチップ(エッペンドルフ、ブリンクマンインスツルメンツ、ウェストベリー、ニューヨーク州)を使用して、特別に調製されたヘマトクリット管(フィッシャーサイエンティフィック、ピッツバーグ、ペンシルバニア州)のcDNA溶液を移す。ヘマトクリット管を(材料表)の準備の手順については、材料のセクションを参照してください。 1.5 mlのマイクロ遠心チューブにcDNA注射液を含むヘマトクリットチューブを置きます。
- 室温(20〜24 ° C)底質粒子へのcDNA溶液でブロックすることがありますその時に、固定角度やスイングバケットローター(エッペンドルフ)を搭載したマイクロ遠心機で10 000 gで15〜30分間チューブを遠心マイクロインジェクションピペット。 cDNAの注射液を注入セッション中に室温で保存することができます。
インジェクションピペットのB.作製
- 使い捨てガラスマイクロインジェクションピペットは(マイクロインジェクションピペット当たり10ドル)が便利ですが、高価である、(例えばFemtotips、エッペンドルフ)市販されている。インジェクションピペットは、プログラム可能なP - 97燃えるブラウンピペットプラー(サター器械公司、ノヴァト、カリフォルニア州)とfilamented、薄肉ホウケイ酸ガラス毛細管(世界の精密機器、サラソタ、フロリダ州)を用いて実験室で製造することができる。このオプションは、コスト効率が高くなりますし、マイクロインジェクションピペットの形状とサイズの制御が可能になります。
- 二段階のプログラムが狭いマイクロインジェクションピペットチップをプルするために使用されます。マイクロインジェクションピペットの開口部は光学顕微鏡下で検査するには狭すぎるので、インジェクションピペットの品質は、プログラムの設定が確定される前に少数の細胞を注入することにより直接評価する必要があります。 ;(プル2)640、130、65、200(プル1)600、115、15、250:以下、熱、プル、速度と時刻の設定のためのおおよその設定です。これらの設定は、ガラスの異なるバッチとし、引き手の加熱フィラメントの状態によって様々であり、必要に応じて調整する必要があります。詳細については5を参照してください。
- 注射のセッション中に損害や問題の場合には、注入される神経細胞のディッシュあたり数(2-5)注射のピペットを引き出します。マイクロインジェクションピペットチップゴミの浸入を防ぐために蓋をした容器に注入ピペットを保管してください。
II。核内微量注入
テント">このセクションでは神経細胞の核へのcDNAを投入するプロセスには、基本的なマイクロインジェクションは、セットアッププロセスを可視化するために倒立位相差顕微鏡(例えばニコンDiaphot TMD、ニコン、メルヴィル、ニューヨーク州)、マイクロマニピュレーターを(含まれています例:ピペットからcDNA溶液を追放するために射出ピペットと圧力注入器(例えば、エッペンドルフFemtoJetエクスプレス)の動きを制御する。マニピュレータに圧力注入器を接続するエッペンドルフ5171)は、注射時に後者の二つのプロセスの同期が可能になります。その他オプションですが、強く推奨、コンポーネントがマウントされているビデオ監視システム(CCDカメラ、Cohu社、サンディエゴ、カリフォルニア州、黒と白のビデオモニター、ソニー株式会社、東京、日本)が含まれます。このシステムは、注射のための絶対条件ではない。ただし、黒と白のモニタは、細胞核のimproved可視化のために高いコントラストを提供し、長い注射セッション中に、より快適な視聴体験を提供しています。さらに、ハンドヘルドコントローラを操作するソフトウェアを実行しているラップトップコンピュータが、半利用できる(詳細については説明を参照)注射のプロセスを自動化。SCG神経細胞を注入するために理想的な時間は3-6時間後の解離です。この段階で、細胞がしっかりと皿の底に取り付けられた、球状であり、そして核は、単一または複数の核小体(図を含む、暗い膜と中央の丸い細胞小器官として、位相差顕微鏡下で、はっきりと見ることが1A)。
- 顕微鏡ステージの中央に解離ニューロンの皿を置きます。フォーカスを調整し、神経細胞の核がはっきり見えるように顕微鏡の位相差光学系を最適化する。
- microloaderのピペットチップを使用してマイクロインジェクションピペットに調製したcDNA溶液のピペットを2μl。これは遠心操作中に定住微粒子を巻き起こす可能性があるため、ヘマトクリット管の底部近くに解決策を策定することは避けてください。マイクロインジェクションピペットのフィラメントは、先端に解決策を描くのに役立ちますが、小さな気泡が消えない場合は、静かにそれらを取り除くために、ガラスの側面をフリックしてください。
- 圧力インジェクタのキャピラリーホルダーにマイクロインジェクションピペットを挿入し、マイクロマニピュレータにホルダーを固定します。ホルダーは、45 °の角度で固定されています。
- 皿にマイクロインジェクションピペットを下げます。ピペットで培養液に入ると、メニスカスは、光の屈折に影響を与えると神経細胞の画像品質を低下させるように形成されている。神経細胞の核が再びはっきりと見えるようになるまでこの問題を軽減するために、位相リングのタレットはわずかに相殺することができます。
- 何らかの圧力噴射システムは、短時間マイクロインジェクションピペットの先端から最大空気圧を適用する"クリーン"機能を持っている。先端が詰まっているような場合開始する前に、注射時の破片のピペットを消去するには、この関数を使用します。この機能を使用中に払拭流体が画面上に表示されていない場合は、新しいインジェクションピペットで交換してください。
- 中央視聴モニターのマイクロインジェクションピペットとニューロンの横と核小体と同じ焦点面で先端を合わせます。マイクロマニピュレータの下限z軸リミットとしてこの位置を設定します。この位置は、マイクロインジェクションピペットを注入中に進出する深さです。マイクロインジェクションピペットはニューロンの上部をクリアするので、今は約30μmのこの点、上記のヒントを置きます。
- エッペンドルフ5171マイクロマニピュレータの"挿入"モードは、核内注入を実行するには、以下の設定を使用して定義することができます。 注入機能がオンに設定され、 自由に動けなくする機能がオフに左をおいた。斜め注入パスは、(x -とz -軸に沿って)細胞の損傷の最小量を生成するため、 軸方向のモードは、注射のために使用する必要があります。 300μmの/ sの射出速度は十分であり、マイクロインジェクションピペットをセットz軸の上限に達すると圧力がビルドアップと同期させます。
- 圧力注入器は、核内に注入されたcDNA溶液の量を制御します。 "自動"注入モードでは、DNAの配信は、接続されたマニピュレータによるリアルタイム制御と開始されます。 射出圧力 (Piは)100から200ヘクトパスカル(; 1ヘクトパスカル〜0.015 PSI HPA);の間で設定する必要があります高い噴射圧は、注射の成功率や品質を改善しないと、マイクロインジェクションピペットチップのサイズやDNAの純度で他の問題を示している可能性があります。 0.3秒とピペットチップ内に培養液から粒子を吸蔵エントリを避けるために一定の正圧を供給する30 hPaの、、の補償の圧力 (PC)の注射の持続時間 (TI)を使用する必要があります。
- 顕微鏡のXY軸ステージの制御を使用してマイクロインジェクションピペットの先端の下に注入されるニューロンを配置します。 Tの間の前後に着目して核の中心部に上記ピペットの先端を合わせます彼は先端および核小体。
- 注入ボタンを(マイクロマニピュレータ上)を押して、核を注入する。射出工程では、マイクロインジェクションピペットおよびcDNA溶液の放出の動きは、マニピュレータによって制御されます。それは、目で成功した核内注射を確認することは困難ですが、比較的低粘度のcDNA溶液の注入(粘性原子力環境と比較して)は、多くの場合、位相差光学系の下に白い噴煙として表示され、注入の指標として用いることができる核内へ。時には、マイクロインジェクションピペットには核膜を貫通していないと、単に核をnudges。同じ位置での目の注射の試みは、核へのDNAの成功注入につながる可能性があります。細胞の腫脹は、通常、意図的でない細胞質注入を示している。また、重要な核の腫脹はよくすぐにその後の細胞死における神経細胞と通常の結果によって容認されていない、したがって、射出圧力および持続時間は、推奨値を超えないようにしてください。
- マイクロインジェクションピペットの下に次のニューロンを揃えるために顕微鏡のステージを再配置することによって神経細胞を注入し続ける。体系的に一晩インキュベーションインキュベーターにニューロンの皿を返す前に約50の核を注入するために料理をナビゲート。が正常に注入された神経細胞は、レポーター遺伝子の発現により翌日識別することができます。
III。代表的な結果

図1:上頸神経節(SCG)ニューロン。
ニューロンのSCGの位相コントラスト画像3時間後に解離(A)。この段階で、核はマイクロインジェクションピペットチップの配置を支援する目的を明確に表示されます。核は、単一の(左)または複数(右)暗い核小体を持つニューロンの中央に表示されます。
核(B)へのcDNA EGFPの注射を、次のニューロン16時間をSCG。左、位相コントラスト照明下で観察ニューロンをSCG。右、成功注入を示すと、一つのニューロンにEGFPの発現を生じる同じニューロンの落射蛍光像。
白いスケールバーは20μmである。

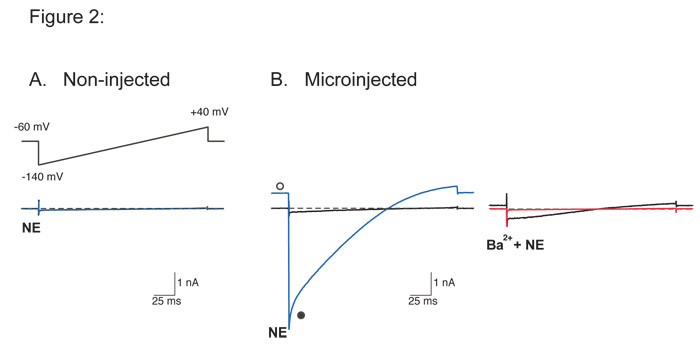
図2:電流の全細胞記録異種発現したG -蛋白質を通じて、SCG神経細胞からK +(GIRK)チャンネルを整流内側に結合。
GIRK電流(I GIRK)は -140〜-60 mVの保持電位から+40 mV〜200ミリ秒の電圧ランプ(の挿入図)ノルエピネフリンによる内因性α2 -アドレナリン受容体の以下の活性化(NE、10μM)によって誘発された。スーパーインポーズのトレースは、同じニューロンからの録音であると示す前に(黒)とNE単独で(青)またはNEプラスの10mMのBa 2 +(赤)のどちらかの適用後。破線は、ゼロ電流レベルを示している。
私GIRK、含まれている外部の溶液(mMで)130のNaCl、5.4 KClを、10 HEPES、10のCaCl 2、0.8のMgCl 2、15グルコース、15ショ糖、および0.0003 TTXを記録するため、NaOHでpH7.4に調整。のMgCl 2、10 HEPES、4 MgATP、および0.3のNa 2 GTPのCaCl 2、2(mMで)135のKCl、11 EGTA、1が含まれている内部のレコーディングソリューションは、KOHでpH7.2に調整する。
現在の不足がuninjected SCGニューロンでNEの存在下で電圧ランプにより誘発される()SCGニューロンは内因性のGIRKチャネルを発現していないことを示しています。 NE(B、左)にさらされるとプラスミドをコードするcDNAの成功注入機能GIRKチャネル11は、電圧ランプの間に大電流を生じさせる。 Gタンパク質共役受容体アゴニスト(NE)、内向き整流、および推定されるGIRKチャネルブロッカーによる電流のブロックは、Ba 2 +(B、右の赤のトレース)による活性化:電流がGIRKチャネルを流れる電流の典型的な特徴を持っている。オープンと黒丸は、私はそれぞれ、保持とピーク電流でGIRK表しています。してくださいここをクリックして図2の拡大バージョンを参照すること。
ディスカッション
一般的な問題が発生したため、提案:
前述したように、成功した核注射は組織培養プレートに接着細胞を持つに依存します。注射の開始を延期する細胞解離の手順に従って、数時間は、神経細胞が皿の底に付着することができます。加えて、高分子量ポリ- L -リジン(シグマ、セントルイス、MO)皿の底面にニューロンのエイズの付着の0.1 mg / mlのあるコーティングの料理。
マイクロインジェクションピペットの閉塞は、DNAの高濃度を注入しようとする場合は特に、頻繁に問題になる可能性があります。プラスミドDNAを単離精製する高品質の分離カラムを使用して、と説明した追加の精製の手順を実行する(スピンフィルター、ヘマトクリット管で回転する)前に注入するの微粒子を除去することができます。注射時には、圧力インジェクタの"クリーン"機能が(0.2秒で十分です)を使用できますが、それでも問題が解決しない場合は、新しいインジェクションピペットを使用する必要があります。マイクロインジェクションピペットの大半は注射セッション中に目詰まりした場合、大きな開口部にマイクロインジェクションピペットチップを生成するためにガラスのピペットプラーの設定を変更することを検討。
核の注入時に発生するもう1つの問題は、組織培養皿の底面の凹凸です。この変動は、直接注射時のピペットを通過するが固定されている深さ以来核にインジェクションピペットチップのターゲティング精度に影響を与えます。したがって、このz軸の制限が同じ皿内注射の過程で調整する必要があります。核注入の兆候(核または細胞には白色噴煙が完全に失われていない)がないもの、または注入ピペットの先端に近いセルを圧縮する皿の底(に来る:調整が必要なときにそれは明らかであろうまたは偶数)皿の底にピペットチップをクラッシュ。ガラスクローニングシリンダー(外径10ミリメートル、カタログ番号2090から01010、Bellcoガラス、ヴァインランド、ニュージャージー州)より小さく、より狭い場所でそれらを制限するニューロンのメッキ時に使用することができるので移動させるのに必要な距離を最小限に抑える注射の間に注入ピペット。これらのクローニングシリンダーはmicroinjectionsを実行する前に削除されます。
手法の欠点:
核内microinjectionsは、技術的にオペレータによって忍耐と手先の器用さの高い学位を必要とする、要求している。この手法の能力は、他のスキルと同じように、練習が付属しています。したがって、実際の実験を試みる前に、単独でレポーター遺伝子の核内注射を練習することをお勧めします。さらに注入プロセスを支援するために、それはコンピュータプログラムにマイクロマニピュレータと圧力インジェクタの手順を統合することも可能です。このようなイゴールプロ(WaveMetrics社、オレゴン州レイクオスウィーゴ)などのプログラムはのための6,7,8を参照してマイクロインジェクションの設定を保存すると(注入プロセスを半自動化する多機能コントローラ(ShuttlePro、輪郭のデザイン、ウィンダム、NH)をプログラムするために利用することができます。詳細)。
核マイクロインジェクション法のもう一つの欠点は、低い成功率です。試行された核注射の約10〜20%はタンパク質発現につながる。 、この効率性が発現する細胞の多数を必要としないアプリケーションのための十分な可能性がある例のための電気生理学をしながら、様々な生化学的アッセイのためにこれが十分でない可能性があります。
技術のアプリケーション:
その欠点にもかかわらず、DNAの核内マイクロインジェクションは、異種神経細胞でタンパク質を発現させるために非常に有用な技術である。
タンパク質発現の高レベルがあるため注射時の核、遺伝子の転写を調節する非常にアクティブなCMVプロモーター、および核内のプラスミドの長期安定性に放出されたプラスミドの多数の核microinjectionsで達成されています。 - 過剰発現タンパク質は、異種タンパク質の高レベルの内因性タンパク質を圧倒するために必要なドミナントネガティブの実験では特に便利です。核内注射のもう一つの利点は、複数の構成要素が注入されると核へのcDNA構築物の一貫性のある割合を提供する能力です。他のトランスフェクション法と、それは再現性よく同じ皿の中とトランスフェクションの間に別の細胞にそれぞれのDNA構築物の同比率を導入することが困難です。核へのcDNA溶液の直接注入は、変動のこのソースを排除し、発現したタンパク質の比率が効果的に滴定することができます。
従来のトランスフェクション法では低いため核9へのDNAの取り込みとreagトランスフェクションに関連付けられている化学物質の毒性の有糸分裂後の細胞に限られた有効性を持っているents 10。核microinjectionsは核内に機械的に遺伝物質を導入することにより、これらの問題を克服する。この手法はより複雑であるが、機能的な生物学的システムにおけるタンパク質の影響を研究する能力は、このテクニックの骨の折れる性質を補うよりも、内因性シグナル伝達経路で完了します。
動物のすべての実験手順は、動物実験のための健康のガイドラインの国立研究所に従って行った。
謝辞
当研究室の研究は、NIHの学内研究プログラム、アルコール乱用やアルコール依存症の国民の協会によってサポートされています。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| Ultrafree-MC フィルターユニット | EMD Millipore | UFC30VV00 | Durapore PVDF フィルター、孔径 0.1 μm |
| TE バッファー | Quality Biological, Inc. | 351-010-131 | 10 mM Tris, 1 mM EDTA, pH 8.0 |
| マイクロヘマトクリット毛細管 | Fisher Scientific | 22-362-574 | 非ヘパリン処理済み。調製法: 100% エタノールに一晩浸漬する。脱イオン水で3回十分に洗浄し、オーブン(95°C)でガラスを乾燥させる。洗浄済みのヘマトクリット管をダイヤモンドカッターで 3-4 cm の長さに切り、ピンセットでガラスを保持しながら、片端を火炎で封止する。きれいなガラスビーカーに入れ、蓋をして埃の蓄積を防いで保管する。 |
| マイクロ遠心機 | Eppendorf | 5417 R | 固定角ローターまたはスイングバケットローター付き |
| Microloader 20 μl ピペットチップ | Eppendorf | 5242 956.003 | |
| マイクロインジェクション用毛細管ガラス | World Precision Instruments, Inc. | TW120F-4 | フィラメント付き薄壁、外径 1.2 mm、内径 0.9 mm、長さ 100 mm |
| 火炎式/Brown マイクロピペットプラー | Sutter Instrument Co. | P-97 | 白金イリジウムボックスフィラメント付き(部品番号 FB330B) |
| Nikon Diaphot TMD 倒立顕微鏡 | Nikon Instruments | 20x および 40x 位相差対比対物レンズ、除振台に設置 | |
| 電荷結合素子 (CCD) カメラ | Cohu Inc. | 6410 | |
| ビデオモニター | Sony Corporation | PVM-122 | 白黒、9” スクリーン |
| マイクロマニピュレーターシステム | Eppendorf | 5171 | |
| マイクロインジェクションユニット | Eppendorf | FemtoJet Express | |
| マイクロインジェクションコントローラー | Contour Design | S-PROV2 | プログラマブル・マルチメディアコントローラー |
| Igor Pro | WaveMetrics | Version 4.05A | S. Ikeda により作成されたマイクロインジェクションコントローラー制御用コマンドプログラム |
参考文献
- Eccles, J. C. The action potential of the superior cervical ganglion. J Physiol. 85, 179-206 (1935).
- Ikeda, S. R. Voltage-dependent modulation of N-type calcium channels by G-protein βγ subunits. Nature. 380, 255-258 (1996).
- Schofield, G. G., Ikeda, S. R. Potassium currents of acutely isolated adult rat superior cervical ganglion neurons. Brain Res. 485, 205-214 (1989).
- Schofield, G. G., Ikeda, S. R. Sodium and calcium currents of acutely isolated adult rat superior cervical ganglion neurons. Pflugers Arch. 411, 481-490 (1988).
- Dean, D. A. Chapter 4. Live Cell Imaging: a Laboratory Manual. Goldman, R. D., Spector, D. L. 1, Cold Spring Harbor Laboratory Press. 51-66 (2005).
- Ikeda, S. R. Heterologous expression of receptors and signaling proteins in adult mammalian sympathetic neurons by microinjection. Methods Mol Biol. 83, 191-202 (1997).
- Ikeda, S. R. Expression of G-protein signaling components in adult mammalian neurons by microinjection. Methods Mol Biol. 259, 167-181 (2004).
- Ikeda, S. R., Jeong, S. W. Use of RGS-insensitive Gα subunits to study endogenous RGS protein action on G-protein modulation of N-type calcium channels in sympathetic neurons. Methods Enzymol. 389, 170-189 (2004).
- Washbourne, P., McAllister, A. K. Techniques for gene transfer into neurons. Curr Opin Neurobiol. 12, 566-573 (2002).
- Zhang, Y., Yu, L. C. Single-cell microinjection technology in cell biology. Bioessays. 30, 606-610 (2008).
- Vivaudou, M. Probing the G-protein regulation of GIRK1 and GIRK4, the two subunits of the KACh channel, using functional homomeric mutants. J Biol Chem. 272, 31553-31560 (1997).
再版と許可
