注:マウスは特定の病原体のない(SPF)飼育室で飼育され、二酸化炭素(CO2)吸入法を使用して訓練を受けた資格のある担当者によって安楽死させられました。
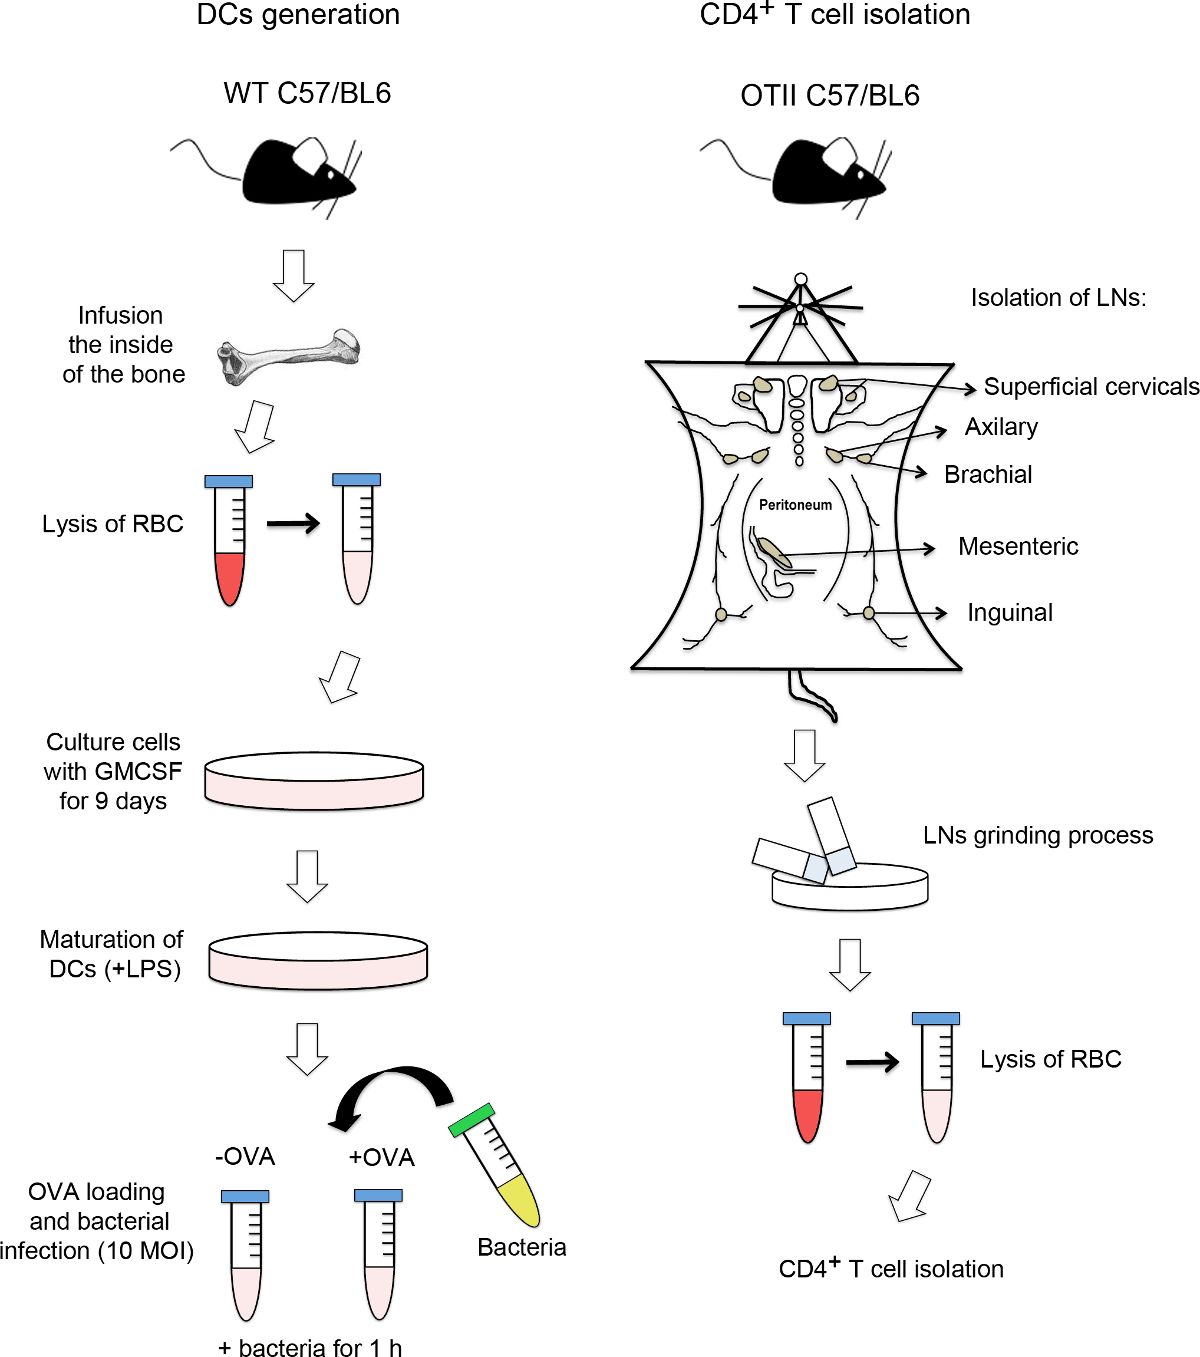
1. マウス骨髄由来樹状細胞(DC)の分化と感染注: 図1 は、この最初のステップをまとめたものです。この時点から、すべての手順は、滅菌培地、器具、ピペットチップ、および培養皿のみを使用して、フード内で実行する必要があります。
- マウス骨髄由来DCの分化
- 1匹のC57 / BL6マウスから脛骨と大腿骨を解剖し、10mlのロズウェルパークメモリアルインスティテュート(RPMI)培地を入れたプラスチック皿に移します。
- 滅菌ハサミで各骨端を切り取り、特徴的な真っ赤な色をしている骨髄を露出させます。
- 滅菌ペトリ皿上の滅菌注射器を使用して、0.5%ウシ血清アルブミン(BSA)と5 mMエチレンジアミン四酢酸(EDTA)(PBS / BSA / EDTAバッファー)を含む10mlのリン酸緩衝生理食塩水(PBS)を骨の内側に注入します。
- 細胞懸濁液を回収し、冷蔵遠心分離機(4°C)で600 x g のチューブに遠心分離します。
- 細胞を1mlの塩化アンモニウム-塩化カリウム(ACK)溶解バッファー(0.15 M塩化アンモニウム(NH4Cl)、10 mM重炭酸カリウム(KHCO3)、および0.1 mM EDTA)に再懸濁し、室温(RT)で30秒間インキュベートして赤血球を除去します。
- 10 mlのRPMI 1640培地に10%ウシ胎児血清(FBS)を加え、細胞ストレーナー(70 μm)でろ過して骨片と細胞の塊を除去してから、同じ速度(600 xg)で遠心分離します。
- 細胞を数え、RPMI 10%FBS(50 μM B-メルカプトエタノール、1 mMピルビン酸ナトリウムを含む)で5 x 10⁵ 細胞/ mlに調整し、20 ng / ml組換えマウス顆粒球-マクロファージコロニー刺激因子(rm-GM-CSF)を最終濃度として添加します。
- この懸濁液を無菌の微生物学的品質の15 cmペトリ皿に加え、CO2 インキュベーター(37°C、5%CO2)で培養します。
- 3日ごとに、PBS中の5 mM EDTAで非接着細胞と分離細胞の両方をスピンダウンし、20 ng / mlのrm-GM-CSFを含む新鮮な培地で、細胞密度の5 x 10⁵ 細胞/ mlで再懸濁します。
- DCの成熟と抗原負荷
- 9日目に、20 ng/ml rm-GM-CSFを含む培地に5 x 10⁵ 細胞/mlの密度で細胞を再懸濁します。次に、20 ng/mlのリポ多糖類(LPS)を添加して、細胞上で高い主要組織適合性複合体またはMHC-II発現を可能にし、非組織培養処理の滅菌15 cmペトリ皿で24時間インキュベートします。
- LPS刺激の1日後、マウスCD11c、MHC-II、および顆粒球受容体-1またはGr-1に対する抗体でいくつかのDC細胞を染色し、フローサイトメトリーでDC分化を確認します。DCのフローサイトメトリー解析の例を図3Aおよび3Bに示します。
- DC(5 x 10⁵ 細胞/サンプル)を抗マウスCD16/CD32モノクローナル抗体とともに、サンプルあたり50 μlのPBS/BSA/EDTAバッファー中で最終濃度2.5 μg/mlでインキュベートします。その後、MHC-II(I-A/I-E)、CD11c、およびGr-1に対する抗体を、それぞれ1:100、1:200、および1:500で異なる蛍光色素で結合させた抗体をPBS/BSA/EDTAバッファーに添加します。
- 最後に、DCをPBS/BSA/EDTAバッファーで洗浄し、メーカーのプロトコルに従ってフローサイトメトリーで分析します。
注:細胞が十分に分化していれば、抗原負荷の準備が整います。
- DC を RPMI 10% FBS (抗生物質なし) で洗浄し、オボアルブミン (OVAp) の 10 μg/ml OTII ペプチド (OVAp) (OVA 323-339;I S Q A V H A A H A E I N E A G R)をプラスチックチューブに、5 x 10⁶ DCあたり 1mlのRPMI 10%FBS培地に37°Cで最低1時間投与します。ネガティブコントロールとして、OVApでインキュベートせずにDCを放置します。
- DCの感染
- CO2 インキュベーター(37°C、5%CO2)で1時間、10細菌(DCあたり10細菌)の感染多重度(MOI)でDCに感染させます。
- DC細胞をPBSで3回、RMPI 10%FBSで1回洗浄し、細胞外細菌のほとんどを洗浄するために450 x g で遠心分離します。最後に、RMPI 10%FBS培地(抗生物質なし)に細胞を20 x 106 細胞/mlで再懸濁します。
2. OTIIトランスジェニックマウスからのCD4+ Tリンパ球の単離注:図1は、この2番目のステップを要約したものです。リンパ節のCD4+リンパ球の割合(~50%)は脾臓(~25%)よりも大きいため、精製がより効果的であるため、CD4+ T細胞を単離するには脾臓の代わりにリンパ節を使用する必要があります。
- リンパ節の単一細胞懸濁液を作る
- OTIIトランスジェニックマウスから鼠径部、腋窩、上腕、頸部、および腸間膜リンパ節を除去し、10 mlのRPMI 10%FBS培地を入れたプラスチック皿に移します。
- 2つのつや消し顕微鏡スライドを使用して、滅菌フードの下でリンパ節を粉砕します。1枚の顕微鏡スライドのつや消し面にリンパ節を置き、臓器が粉砕されるまで2枚目のスライドのつや消し面でこすります。
- PBS/BSA/EDTAバッファーでシングルセル懸濁液を洗浄します。
- 細胞ストレーナー(70 μm)で細胞をろ過して結合組織を除去し、PBS / BSA / EDTAバッファーで洗浄します。
- 赤血球を除去するために、細胞を1mlのACK溶解バッファーに再懸濁し、RTで1分間インキュベートします。
- CD4+ T細胞の単離
- ステップ2.1.3のように再度洗浄し、細胞をカウントしてPBS / BSA / EDTAバッファーで100 x 106 細胞/ mlで再懸濁します。CD8、IgM、B220、CD19、MHCクラスII(I-Ab)、CD11b、CD11c、およびDX5に対するビオチン化抗体を氷上で1:250で30分間加え、CD4+ T細胞を後で陰性選択します。
- PBS/BSA/EDTAバッファーで細胞を洗浄し、細胞(100 x 106 細胞/ml)をストレプトアビジンマイクロビーズとともに、製造元のプロトコルで推奨されている濃度で氷上で15分間インキュベートします。
- CD4+ T細胞を単離する前に、PBS/BSA/EDTAバッファーで細胞を洗浄し、細胞ストレーナー(30 μm)でろ過します。
- メーカーのプロトコルに従って、磁気細胞分離機を使用してネガティブセレクションによりCD4+ T細胞を単離します。
- 細胞をカウントし、RPMI 10%FBS培地(抗生物質なし)で4 x 10⁶ 細胞/ mlに調整します。
- 単離されたCD4+ T細胞(3 x 10⁵ 細胞)を氷上に固定して保持し、フローサイトメーターで純度を確認します。CD4+ T細胞精製の例を 図3Cに示します。
3. ゲンタマイシン保護アッセイによるT細胞トランス感染測定注:図2 は、プロトコルのこの3番目のステップを要約したものです。
- T細胞トランス感染
1.単離されたCD4 + T細胞を感染したDC細胞(1:1)と30分間インキュベートし(DCを1時間感染させ、遊離菌を除去するために洗浄しました)、CO2 インキュベーター(37°C、5%CO2)で免疫シナプス形成を可能にします。
2. 0.5 mlの単離CD4+ T細胞(2 x 10⁶ 細胞)と0.1 mlの感染DC(2 x 10⁶ 細胞)を24ウェル培養プレートに加えます。ネガティブコントロールとして、0.5mlのCD4+ T細胞を10細菌のMOIで30分間直接感染させます。
3. ポリカーボネートトランスウェルバリア(孔径3μm)を使用して感染したDCをT細胞から分離し、DC-Tの物理的接触を妨げる追加のコントロールを含めます。トランスウェル内に0.1mlのDCを、ウェルの下部コンパートメント(24ウェルプレート)に0.5mlのCD4+ T細胞を加えます。
4.最後に、各ウェルに0.6mlになるまでRMPI培地で完成させ、すべてのサンプルで同じ量を作ります。
5. 免疫シナプス形成の30分後、100 μg/mlのゲンタマイシンを加え、1時間インキュベートしてから、CO2 インキュベーター(37°C、5%CO2)で細胞を収集します。