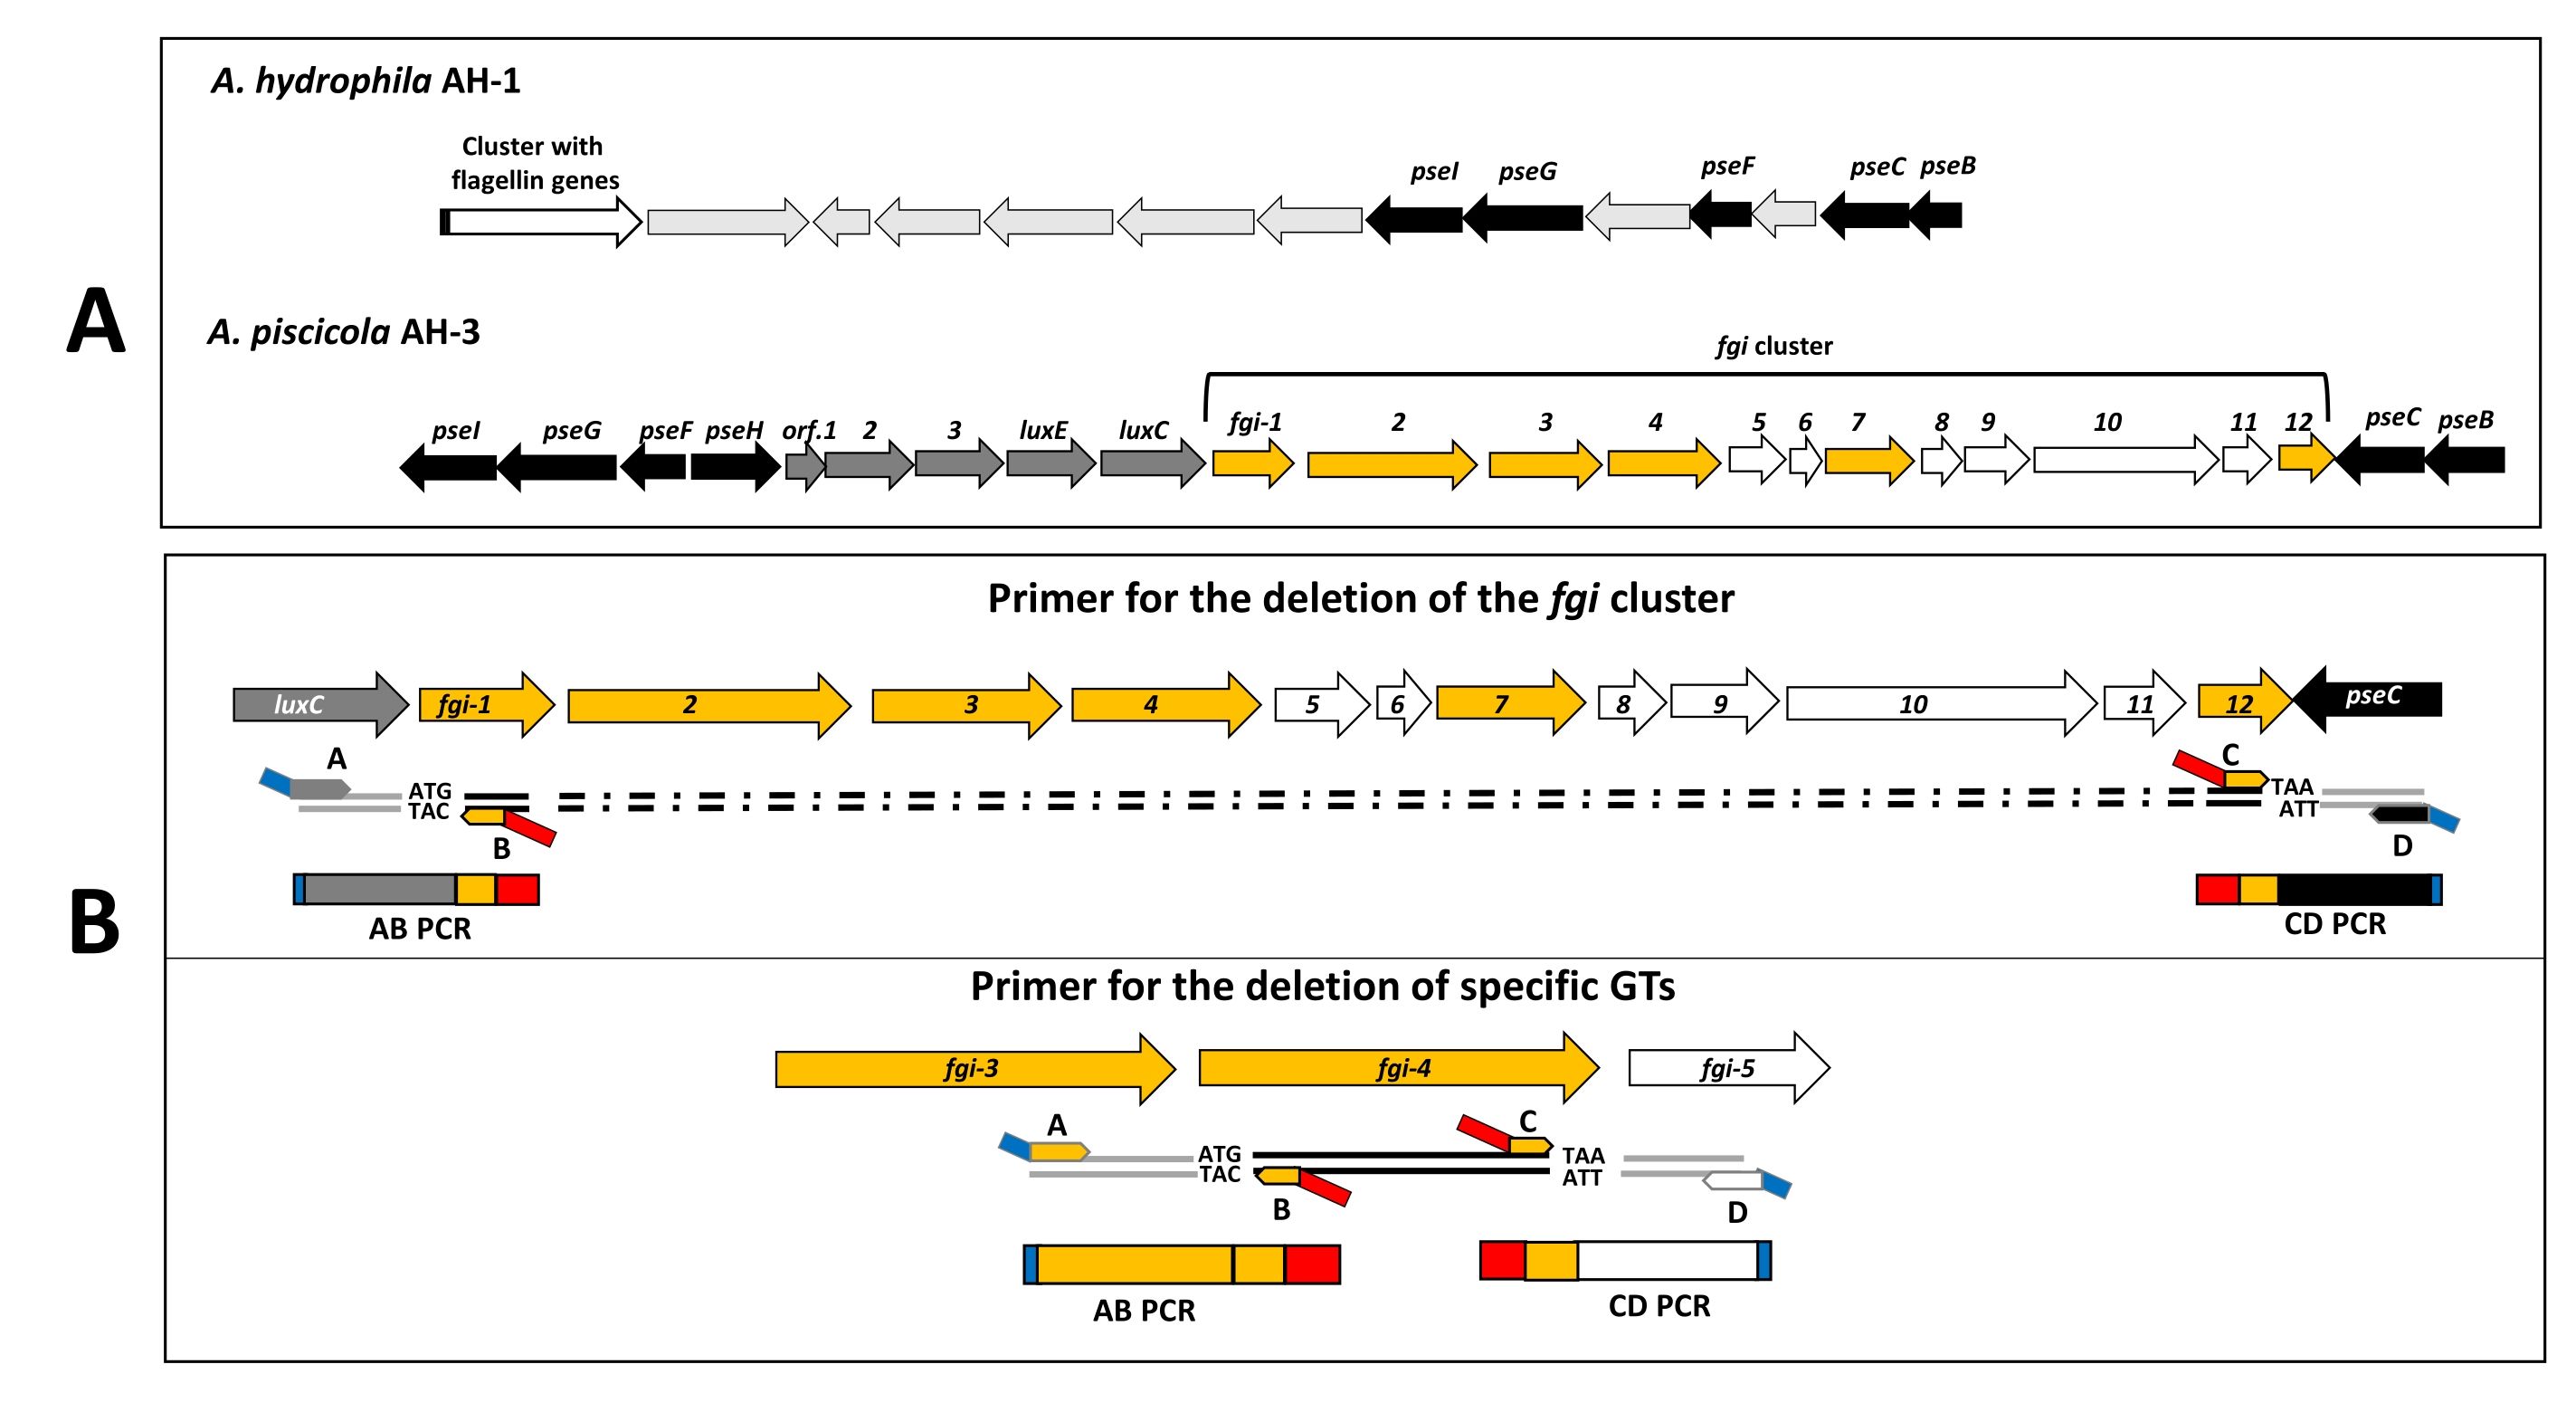
1. べん毛グリコシル化島遺伝子におけるヌル変異体の生成
注 :この変異誘発方法は、自殺ベクターpDM428(GenBank:KC795686.1)を使用したポリメラーゼ連鎖反応(PCR)フレーム内欠失産物の対立遺伝子交換に基づいています。pDM4ベクターの複製はラムダ pir 依存性であり、ベクター上にある sacB 遺伝子を利用して完全な対立遺伝子交換が強制されます。
PCRインフレーム欠失産物の構築削除する選択した遺伝子または領域の上流(AおよびBプライマー)および下流(CおよびDプライマー)のDNA領域を増幅する2組のプライマーを設計します(図1B )。 プライマーAとDが、削除する遺伝子の開始から上流と停止から下流にそれぞれ600 bp以上あることを確認してください。これら2つのプライマーは、pDM4でのクローニングを可能にするエンドヌクレアーゼの5'末端に制限部位を含める必要があります。注 :AおよびDプライマーの5'末端に含まれる制限部位は、ABまたはCDアンプリコン内の部位と同じであってはなりません。 プライマーBとCが、削除する遺伝子内にあるか、削除する領域の最初と最後の遺伝子内にあることを確認してください。両方のプライマー(BとC)がフレーム内にあり、遺伝子内の5〜6個のコドンの間にあることを確認してください。さらに、両方のプライマーが5'末端に、DNAアンプリコンABとCDの結合を可能にする21 bpの相補配列(表1 )が含まれていることを確認してください。 選択した エアロモナス 株を5 mLのトリプシン大豆ブロス(TSB)で30°Cで一晩(O / N)増殖させます。ゲノムDNA精製には市販のキットを使用し、製造元の指示( 材料表 )に従ってください。分光光度計を使用して精製した DNA 2 μL を定量します。注 :二重蒸留水をブランクとして使用し、260 nmで吸光度を記録するように装置を設定します。2 μLの精製DNAで吸光度を3〜5回記録し、平均吸光度測定値を計算します。ビール・ランバートの法則を使用してDNA濃度を計算し、A = Ɛ.c.l.ここで、「A」は吸光度、「Ɛ」はDNAのモル平均吸光係数、「c」はDNA濃度、「l」は経路長です(各機器の経路長については、製造元の説明書を参照してください)。 100 ngの精製した染色体DNAをテンプレートとして、A-BおよびC-Dプライマーを含む2セットの不斉PCRを使用します(材料表)。 A:BおよびD:Cプライマーペアのモル比を10:1にします。注 :不斉PCRでは、テンプレートの一方の鎖を他方の鎖よりも優先的に増幅できます。 1%アガロースゲル中の電気泳動によりPCR産物を分析します。TAE(40 mM Tris-acetate、1 mM エチレンジアミン四酢酸(EDTA))をゲルランニングバッファーとして使用し、電力設定を 8 V/cm にします。DNAを可視化するには、臭化エチジウム(0.5 μg/mL)をゲルに添加し、バイオイメージングステーションを使用してPCR産物を可視化します(材料表 )。 メスを使用してゲルからアンプリコンを切除し、製造元のプロトコル(材料表 )に従って精製し、定量します。 PCR産物の3'末端の21 bpの重複配列によってABおよびCDアンプリコンを結合します(図2 )。各アンプリコン(ABおよびCD)をPCRチューブに100 ngをPCR試薬(プレAD PCR)と混合し、プライマーは使用せず、サーモサイクラープログラムを使用して伸長します。次に、100 μMのAおよびDプライマーを反応(AD PCR)に加え、単一のフラグメントとして増幅します。 手順1.1.6で説明した条件を使用して、1%アガロースゲル中で電気泳動によりPCR産物(ADアンプリコン)を分析し、ゲルからアンプリコンを切除し、製造元のプロトコルに従って精製し、アンプリコンを定量します(材料表 )。 フレーム内欠失によるpDM4組換プラスミドの構築pDM4を含む大腸菌 cc18λpirのO/N培養物を 培養物を4°Cで5,000 x g でスピンダウンし、ペレットを600 μLの滅菌蒸留水に懸濁します。プロバイダの指示に従って、市販のプラスミド精製キットを使用してプラスミドpDM4の抽出および精製を実行します( 材料表 )。 ADアンプリコンの両端とpDM4のクローニング部位を消化できるエンドヌクレアーゼを使用して、1 μgのpDM4と400 ngのADアンプリコンを2時間消化します(図2 )。反応条件については酵素メーカーのプロトコルに従ってください( 材料表)。 消化したプラスミドとアンプリコンをDNA精製キットを使用してクリーンアップし、製造元の指示に従って定量します( 材料表)。 直鎖化したpDM4のライゲーションを防ぐために、製造元の指示に従ってアルカリホスファターゼ酵素を使用して両端の5'からリン酸基を除去します( 材料表)。 次に、処理したプラスミドをクリーンアップし、ステップ1.1.4( 材料表 )に記載されているように分光光度計を使用して定量します。 150 ngの消化およびホスファターゼアルカリ処理されたpDM4と95〜100 ngの消化されたADアンプリコンをモルベクター:インサート比1:4で組み合わせます。製造元の指示(材料表 )に従って、15 μLの容量でライゲーション反応を調製します。 O/Nを20°Cで、または週末に4°Cでインキュベートします。インキュベーション後、T4リガーゼを70°Cで20分間不活性化します。 ライゲーションを使用して、エレクトロポレーションにより大腸菌 MC1061λpir株にプラス エレクトロコンピテント大 腸菌 の調製とpDM4組換えプラスミドのエレクトロポレーション大腸菌 MC1061λpir 株の単一コロニーをLuria-Bertani(LB)ミラーブロスに接種し、200 rpm振とうしながら30°CでO/Nを増殖させます。2 mLの細菌培養物を18 mLのLBブロスで希釈し、0.4〜0.6の光学密度(OD600)に達するまで振とう(200 rpm)しながら30°Cでインキュベートします。 細菌培養物を5,000 x g および4°Cで15分間遠心分離してペレット化します。上清を廃棄し、ペレットを40 mLの冷却蒸留H2 Oに懸濁します。 この洗浄ステップをさらに2回繰り返して、すべての培養塩を除去します。最後に、ペレットを4 mLの冷却蒸留H2 Oに懸濁し、1 mLの懸濁液を4本の円錐形の1.5 mLマイクロフュージチューブのそれぞれに移します。 細菌培養物を14,000 x g 、4°Cで5分間遠心分離してペレット化します。ペレットを乱すことなく上清を除去し、各ペレットを100 μLの冷却蒸留H2 Oに懸濁します。 3〜3.5 μLのライゲーション混合物を各チューブに加え、氷上で5分間インキュベートします。次に、各チューブの内容物を冷却した2 mmギャップのエレクトロポレーションキュベットに移し、2 kV、129 Ω、および約5 msの時定数を適用します。注 :エレクトロポレーションキュベットを氷上で予冷します。手順全体を通してバクテリアを氷上に維持します。 エレクトロポレーション後、250 μLのSOC(異化物抑制を伴うスーパーオプティマルブロス)培地を4つのキュベットのそれぞれに加えて内容物を回収し、培養チューブ(約1 mL)に移し、振とう(200 rpm)しながら30°Cで1時間インキュベートします。 形質転換した細胞をクロラムフェニコール(25 μg/mL)を添加したLuria-Bertani(LB)寒天プレートにプレートし、プレート上で増殖するすべてのコロニーがプラスミド骨格を持ちていることを確認します。 表1:ヌル変異体の構築に使用されるプライマー。プライマーBとCの重複する領域には下線が引かれています。BamHIサイトは、プライマーAとDで太字で表示されています。
プライマー名 5'から3'方向のシーケンス 用途 A.ピシコラ AH-3 A-Flgi1 CGCGGATCC GACTGTTACCCGTTTCAATCA FGI ミュータントB-Flgi1 CCCATCCACTAAACTTAAACAGATCacctcgaactcgaaa C-Flgi12 TGTTTAAGTTTAGTGGATGGGGGAACCTTAAATGCCATGA D-Flgi12 CGCGGATCC CAGTCTTCAGCTTCCATCC E-Flgi1 ACCCGCTTCATTCGCTAT F-FLGI12 TCCGATTTTCTGACTCAGGG A-FGI4 CGCガトッコ ガトッコ ガトクグタアタアトガア FGI-4 変異体B-FGI4 CCCATCCACTAAACTTAAACACATATTATCTTGCCCCTGAT C-FGI4 TGTTTAAGTTTAGTGGATGGGATGGAGCTAATCACTCGTTT D-FGI4 CGCGGATCC アカタットCAACCCCCAAC E-FGI4 ATTTCCCTGCCAAATACG F-FGI4 CCTGCCAACAGGATGTAAG pDM4ベクター pDM4の場合 AGTGATCTTCCGTCACAGG pDM4ベクターへの挿入 pDM4rev AAGGTTTAACGG TTGTGGA