1. V. natriegens 粗細胞抽出物 の調製 – 細菌培養
表1 に従って、V.ナトリゲンス 細菌増殖培地、溶原性ブロスバージョン2(LB-V2)を調製します。オートクレーブ滅菌により増殖培地を滅菌します。培地を室温(RT)にします。余分な培地をRTに保管してください。注意: オートクレーブを操作するときは、適切な個人用保護具(PPE)を着用し、ラボ固有の指示を参照してください。野生型 V.ナトリゲン のグリセロールストックを使用して、3 mLのLB-V2培地を接種します。225rpmで振とうしながら、30°Cで一晩成長させます。 一晩培養物1 mLを卓上遠心分離機で10,600 x g で遠心分離して1分間洗浄します。得られたペレットを乱すことなく上清を吸引し、1 mLの新鮮なLB-V2培地に再懸濁します。 滅菌カバー付きのオートクレーブ滅菌した4 Lバッフル三角フラスコに、1 Lの新鮮なLB-V2増殖培地を加えます。洗浄した一晩培養物1 mL(希釈比1:1,000)を使用して接種します。培養物を30°Cで増殖させ、225rpmで振とうします。注: V.ナトリゲンス 培養物は、1:1,000の希釈比を維持しながらスケールアップまたはスケールダウンできます。たとえば、250 μLの洗浄した一晩培養物を、滅菌カバー付きの2 Lバッフル三角フラスコの250 mLの新鮮なLB-V2増殖培地に加えます。 分光光度計を使用して培養物のOD600 を監視します。培養物がOD600 = 1.0 ± 0.2に達したら、3,500 x g で4°Cで20分間遠心分離して培養物を収穫します。ペレットを氷の上に置きます。注: V.ナトリゲンスは 急速に成長するため、培養の綿密な監視が必要です。OD600 = 1.0への成長には、1:1,000の希釈比で約1.5〜2時間かかります。 上清を吸引し、得られた細菌ペレットを直ちに-80°Cで保存するか、セクション2で説明した細胞溶解に直接進みます。手記: このステップは良い停止点です。ただし、最良の結果を得るには、ペレットをすぐに処理するか、1〜2日以内に処理することをお勧めします。 2. V. natriegens 粗細胞抽出物 の調製 – 細胞溶解
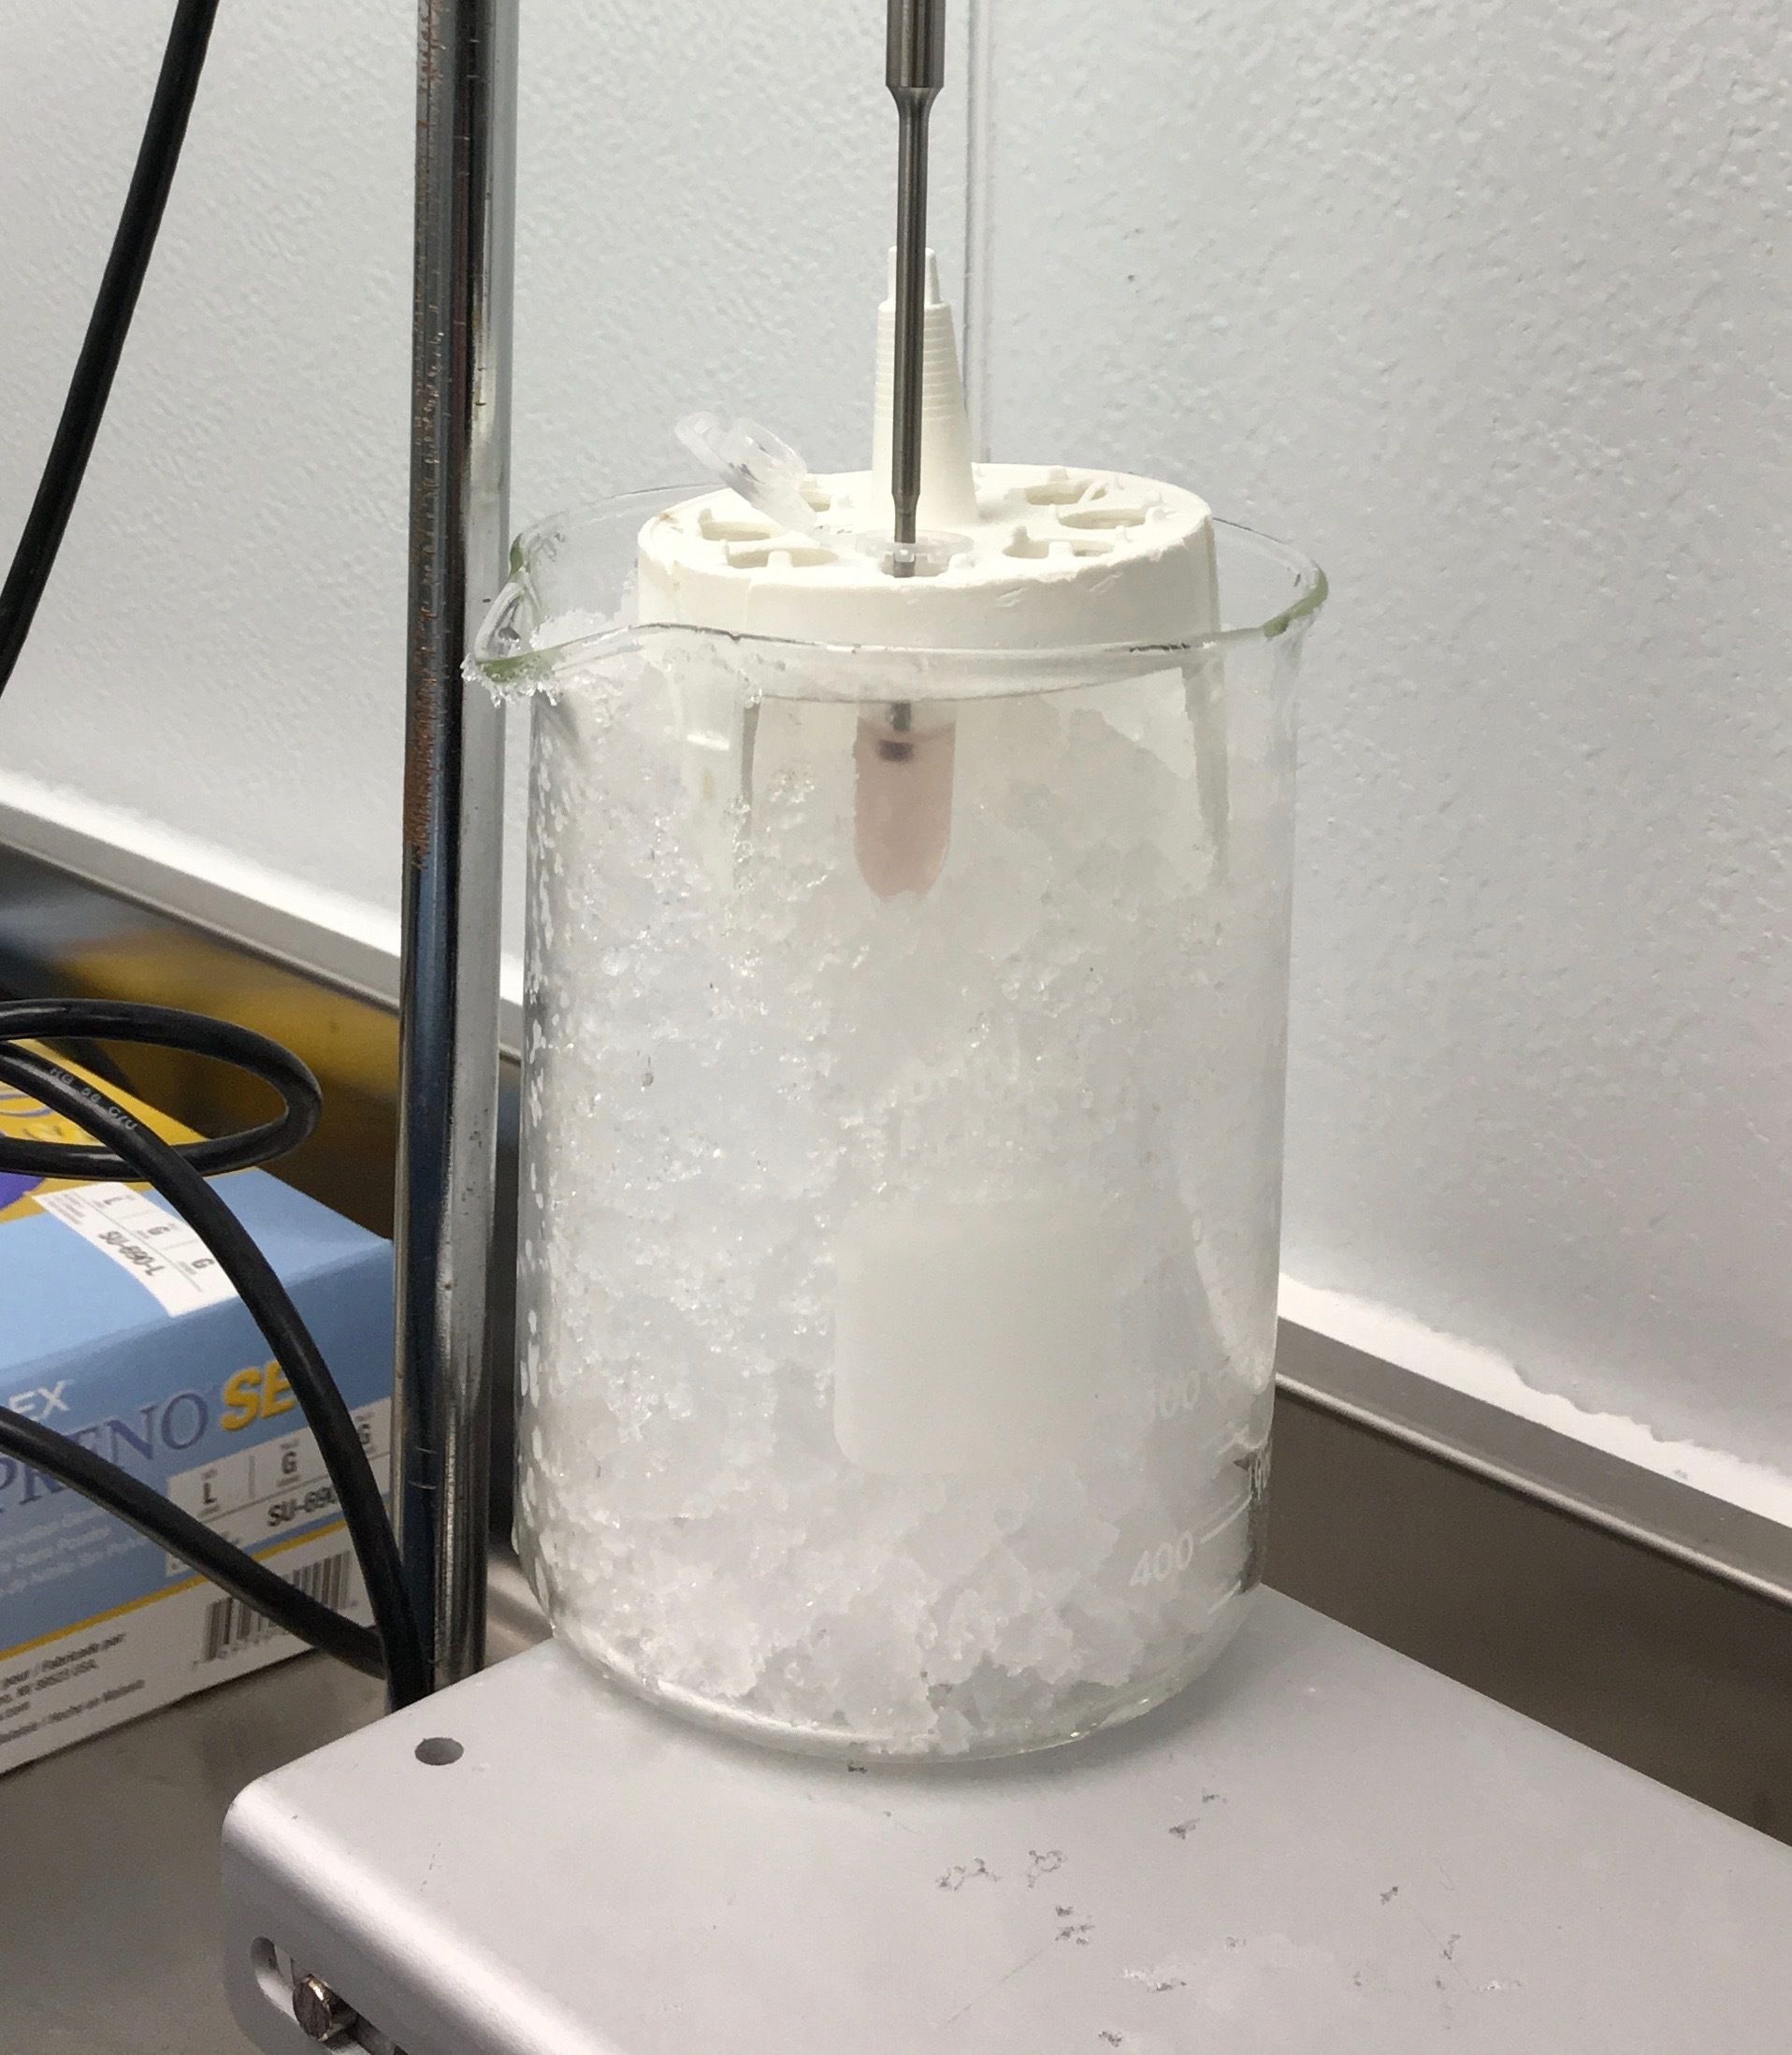
表1 に従ってS30溶解バッファーを滅菌脱イオン(DI)水中で調製し、氷酢酸を使用してpHを7.7に調整します。注意: 氷酢酸は、pHを調整する際に適切なPPEで取り扱う必要があります。細胞溶解手順を開始する前に、S30溶解バッファーを冷蔵庫または氷上で約4°Cに冷却します。手記: 素早く冷却するために、溶解バッファーを-20°Cに置くことができます。バッファーを凍結させないでください。 細胞ペレットを氷上に10〜20分間、または完全に解凍するまで置きます。同じ1 L培養から得られたすべてのペレットを10 mLのコールドS30溶解バッファーを使用して再懸濁し、懸濁液を50 mLチューブに移します。手順1.6でペレットが-80°Cの冷凍庫で凍結されない場合は、直接再懸濁に進みます。手記: 必要に応じて、ペレットを最初に再懸濁するために使用するS30溶解バッファーの容量を増やします。 3,500 x g の懸濁液を4°Cで10分間遠心分離します。ペレットを乱すことなく上清を吸引します。10 mLの冷たいS30溶解バッファーを使用してペレットを2回洗浄します。ペレットを氷の上に置きます。 冷蔵室で、50 mLチューブ内のペレットに500 μLの冷S30溶解バッファーを加えます。ワイドボアピペットチップを使用して、ペレットを再懸濁し、ペレット懸濁液全体を2mLチューブに慎重に移します。 手記: ワイドボアピペットが利用できない場合は、はさみを使用して1 mLピペットチップの端をカットし、ペレット移送用のボアを大きくします。体積を大幅に増やさずに、できるだけ多くのペレットを移送します。ただし、ペレットは、2 mLチューブ内の均質な懸濁液で示されるように、超音波処理するのに十分な液体に再懸濁する必要があります。2mLチューブを詰めすぎないでください。懸濁液は1.5mLを超えてはなりません。必要に応じて複数のチューブに分割します。 細胞ペレットを氷の上に保管し、冷蔵室で作業します。600 mLのビーカーに氷を入れ、氷の上に2 mLのチューブホルダーを置きます。 手記: チューブホルダーをビーカーの側面近くに配置すると、ペレット懸濁液が氷に見え、超音波処理の進行状況を監視できます( 図1 を参照)。 ボルテックス懸濁ペレットを2mLチューブに短時間懸濁させて細胞を均質化し、チューブをフリックしてキャップの底にある細胞を取り除き、キャップを開いた状態でチューブホルダーに入れます。超音波処理器の先端を懸濁液に下げて、液面のすぐ下になるようにします。 図2 に示すように、先端直径1/8インチの超音波処理器とプローブを使用して超音波処理セットアップを準備します。超音波処理器コントロールに次の設定を入力します:20 kHz周波数と50%振幅、パルスオン時間:10秒、パルスオフ時間:60秒。パルス超音波処理プロトコルを3サイクル実行します。ペレット懸濁液の総量が500μL>場合は、パルス超音波処理プロトコルを6回実行します。手記: 一般に、 V.ナトリゲンスペ レットを溶解するには3〜6パルスで十分です。超音波処理器によっては、追加のパルスが必要になる場合があります。超音波処理中、調整ノブプラットフォームを使用してプローブを上下に動かし、チューブの底に沈殿した可能性のあるペレットを溶解します。チューブをホルダーから取り外し、短時間ボルテックスして、パルス間の懸濁液を再均質化することができます。注意: 超音波処理器がアクティブなときは、適切な聴覚保護具を着用してください。 超音波処理後、図3 に示すように、粗細胞抽出物を16,000 x g で4°Cで30〜45分間、またはライセートに細胞破片がなくなるまで遠心分離します。 冷蔵室で、得られた上清50 μLをペレットを乱すことなく、新しい2 mLチューブに分注します。 手記: 新しい 2 mL チューブに誤って移された破片は、高収率のタンパク質合成のための抽出物の能力を大幅に低下させます。図4 に示すように、ディッピングストリングを取り付けたチューブホルダーにチューブを入れて粗細胞抽出物を瞬間凍結します。液体窒素を含むデュワー瓶にチューブを沈め、すぐに-80°Cの冷凍庫に入れて使用します。注意: 液体窒素の取り扱いには、白衣、安全メガネ、フェイスシールド、極低温エプロン、手袋など、適切な PPE を使用してください。表1:1 LのLB-V2細菌増殖培地および0.5 LのS30A細胞溶解バッファーを調製するための試薬。
表1 A LB-V2細菌増殖培地の調製 コンポーネント 数量(g) 最終濃度 (mM) 最終容量(L) LBブロス(ミラー) 25 1 NaCl 11.69 200 MgCl2 2.20 23.1 KCl 0.31 4.2 表1 B S30A溶解バッファーの調製 コンポーネント 数量(g) 最終濃度 (mM) 最終容量(L) トリス溶液(pH 8.0) - 1 M(mL)* 25 50 0.5 Mg-グルタミン酸 2.72 14 K-グルタミン酸 6.10 60 ジチオスレイトール (DTT) - 1 M (mL)* 1 2