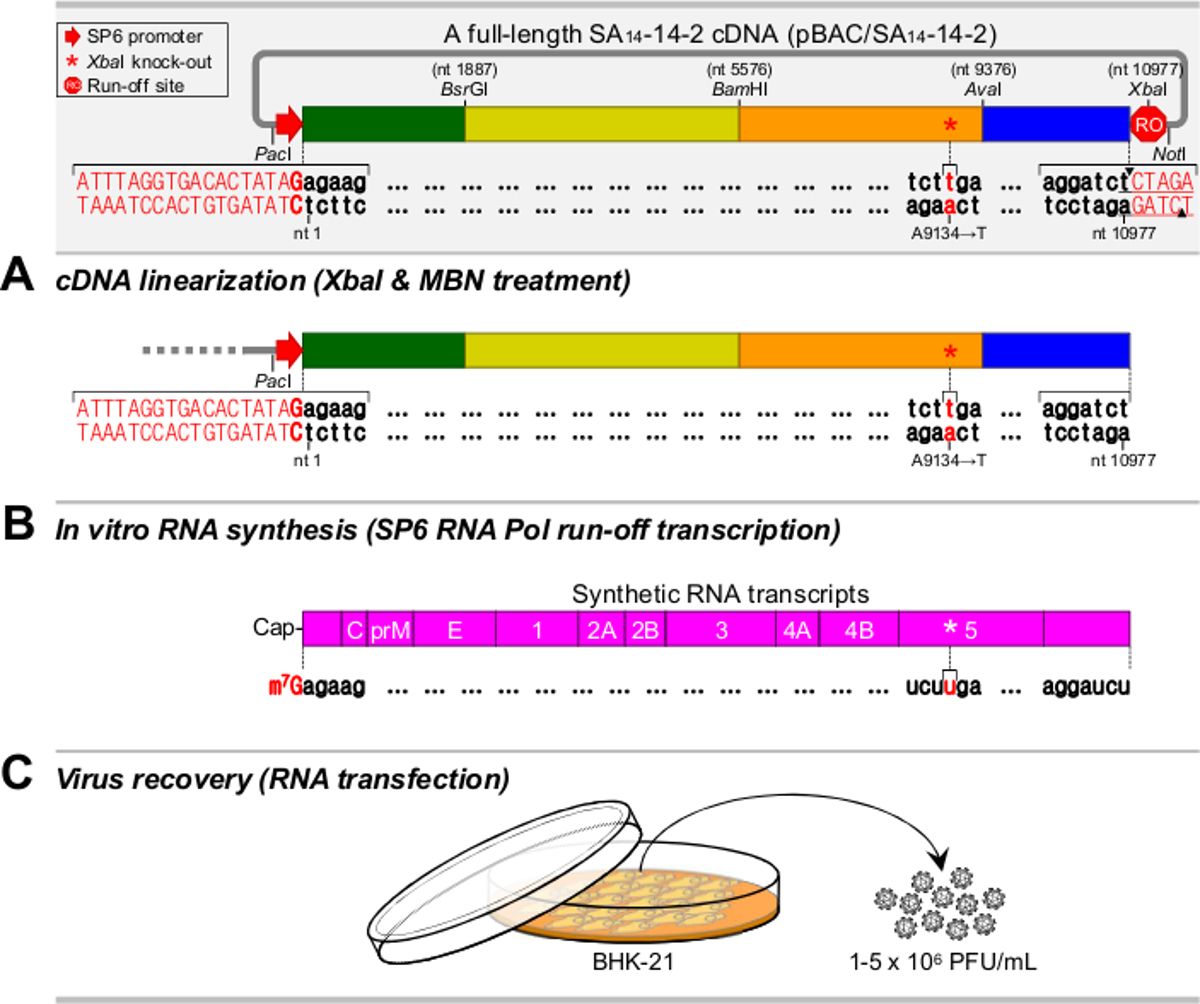
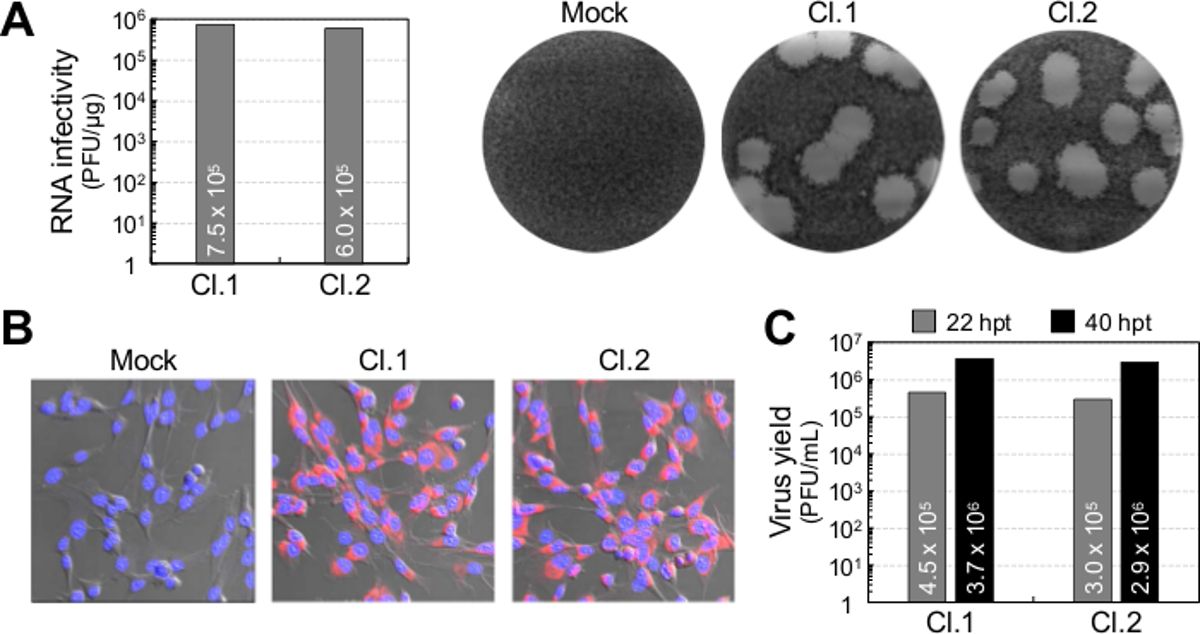
RNA感染性とウイルス力価の決定 BHK-21(baby hamster kidney-21)細胞を、150 mm培養皿に3 × 10⁶ cells/dishの密度で播種し、37 °C、5% CO₂条件下で24時間培養する。 注:BHK-21細胞は、10%胎児牛血清、2 mMグルタミン、ビタミン、およびペニシリン/ストレプトマイシンを添加したα-MEM(alpha minimum essential medium)で維持すること。 細胞単層を、冷やした溶液A(137 mM NaCl, 2.7 mM KCl, 8.1 mM Na₂HPO₄, 1.5 mM KH₂PO₄)10 mlで洗浄する。0.25%トリプシン-EDTA(ethylenediaminetetraacetic acid)4 mlで処理して細胞を皿から剥離させ、卓上遠心機を用いて270 × gで2分間遠心分離して回収する。 50 mlコニカルチューブ内で、細胞ペレットを冷やした溶液A 50 mlで再懸濁し、270 × gで2分間遠心分離する。この洗浄手順を3回繰り返す。最後の洗浄後、細胞ペレットを溶液Aを用いて2 × 10⁷ cells/mlの密度で再懸濁する。 細胞懸濁液の400 µl分注量と2 µgの合成RNAを2 mmギャップキュベット内で混合し、電気穿孔装置を用いて最適条件(980 V、パルス幅99 µsec、5パルス)で速やかにエレクトロポレーションを行う(図1C)。 エレクトロポレーション後の細胞を室温(RT)で10分間静置し、600 µlの完全培地を含む1.7 mlマイクロチューブに移す。 エレクトロポレーション後の細胞を1 mlの完全培地で10倍段階希釈し、各希釈液の100 µl分注量を、6ウェルプレート内の非エレクトロポレーションBHK-21細胞単層(5 × 10⁵ cells)上に播種する。 4~6時間のインキュベーション後、10%胎児牛血清含有MEM(minimal essential medium)に0.5%アガロースを加えたオーバーレイを細胞上に重ねる。プレートを37 °C、5% CO₂条件下で4日間インキュベーションする。 7%ホルムアルデヒドで固定し、5%エタノール含有1%クリスタルバイオレットで染色することで、感染中心(プラーク)を可視化する(図2A)。 オプション:トランスフェクション後18~20時間のRNAエレクトロポレーション細胞を免疫蛍光染色法で検討し、日本脳炎ウイルス(JEV)タンパク質の発現を確認する(図2B)。また、トランスフェクション後22時間および40時間でRNAエレクトロポレーション細胞から上清を回収し、プラークアッセイによりウイルス力価を測定する(図2C)。 Yun, S. 他バクテリア人工染色体:プラス鎖RNAウイルスの研究のための機能ゲノミクスツール J. Vis. Exp. (2015)
このビデオでは、細菌人工染色体(BAC)クローンから転写された合成RNAを用いて、感染性日本脳炎ウイルスを回収する方法を実演します。合成RNAを細胞にエレクトロポレーションすることで、ウイルスゲノムが新しいビリオンの産生を誘導する様子を示します。感染した細胞単層に形成されたプラークにより、感染性ウイルスの回収に成功したことが確認されます。