出典:Tsvilovskyy, V., et al. Ca2+イメージングおよび脱顆粒アッセイによる腹膜由来マスト細胞の単離とその機能特性評価。J. Vis. Exp. (2018).
このビデオでは、肥満細胞の脱顆粒活性を測定するための比色分析を実演しています。肥満細胞によって放出された酵素は、基質を加水分解し、着色された製品を生成します。肥満細胞の脱顆粒活性は、細胞外への酵素の放出率を細胞内の総酵素含有量で正規化して測定しました。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
方法論記事
2.8K 回視聴
⸱
2025年7月8日
出典:Tsvilovskyy, V., et al. Ca2+イメージングおよび脱顆粒アッセイによる腹膜由来マスト細胞の単離とその機能特性評価。J. Vis. Exp. (2018).
このビデオでは、肥満細胞の脱顆粒活性を測定するための比色分析を実演しています。肥満細胞によって放出された酵素は、基質を加水分解し、着色された製品を生成します。肥満細胞の脱顆粒活性は、細胞外への酵素の放出率を細胞内の総酵素含有量で正規化して測定しました。
動物モデルを含むすべての手順は、地元の施設動物管理委員会とJoVE獣医審査委員会によって審査されています。
1. 腹腔内洗浄によるPMCの単離と培養
2. PMCsにおけるβ-ヘキソサミニダーゼ放出測定
>表 1: ステップ 1 の資料。
名 名 名 名 名 名 名 名 名 名 名 名 名 名 名| 1 | 氷 |
| 2 | 10 mLシリンジ |
| 3 | 27G針 |
| 4 | 20Gの針 |
| 5 | 発泡スチロールのブロックとピン |
| 6 | 収集チューブ(50 mLプラスチック遠心分離チューブ) |
| 7 | 70%エタノール |
| 8 | RPMI Medium (事前に冷やして氷上に保管) |
| 9 | PMCミディアム:RPMIミディアム+ 20%FCS(子牛胎児血清)+ 1%ペニシリンストレプトマイシン溶液(ペン連鎖球菌) |
| 10 | ダルベッコリン酸緩衝生理食塩水 - DPBS(Ca2+およびMg2+なし) |
| 11 | 培養フラスコ(25 cm) |
| 12 | 成長因子ストック溶液(IL-3:1μg/μL;SCF:2.5μg/mL) |
| 13 | 血清ピペット(10 mL) |
| 14 | ピペットチップは滅菌済み(20–200 μL) |
| 15 | 血球計算盤 |
| 16 | ベンチ遠心分離機 |
| 17 | はさみと鉗子 |
| 18 | マウス用CO2チャンバー |
| 19 | オープン滅菌フード |
| 20 | 密閉型滅菌フード |
| 21 | セルインキュベーター(37°Cおよび5%CO2) |
| 22 | トランスファーピペット(20–200 μL) |
>表 2: ステップ 2 の資料。
名 名 名 名 名 名 名| 1 | PMC(12〜15日齢)1 x 10⁶細胞/ mL |
| 2 | 抗DNP抗体 (IgE) ストック溶液 |
| 3 | DNP-HSAストックソリューション |
| 4 | コンパウンド48/80ストック溶液 |
| 5 | イオノマイシン |
| 6 | 96ウェルプレート、V字型底部 |
| 7 | 96ウェルプレート、平底 |
| 8 | プラスチック遠心チューブ(15mL) |
| 9 | 血清ピペット |
| 10 | セルインキュベーター(37°Cおよび5%CO2) |
| 11 | ベンチ遠心分離機 |
| 12 | 光学密度測定用のマイクロタイタープレートリーダー |
| 13 | マルチチャンネルピペット (20–200 μL) |
| 14 | 血球計算盤 |
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
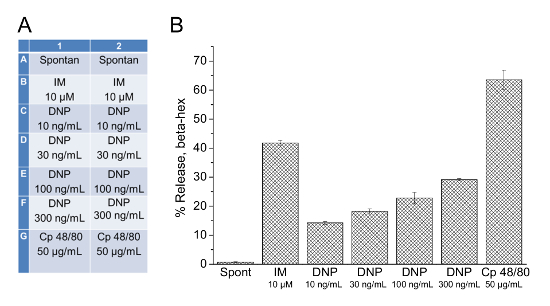
図1:野生型マウスから単離したPMCを用いて実施されたβ-ヘキソサミニダーゼ放出比色マルチウェル測定。(A)β-ヘキソサミニダーゼアッセイを実施するための96ウェルプレートピペッティングの刺激スキーム;「Spontan」は、分泌促進物質を添加せずにTyrode's Solutionをピペッティングすることに対応しています。IM = イオノマイシン;Cp 48/80 = コンパウンド 48/80。(B)イオノマイシン(IM)、ジニトロフェノール-ヒト血清アルブミン(DNP)、および化合物48/80(Cp 48/80)を指示濃度で刺激した後の基礎条件(Spont)下でのβ-ヘキソサミニダーゼ放出の割合を示す棒グラフ。アッセイは二重に実施しました。エラーバーは、平均の標準誤差を示します。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| RPMIミディアム | サーモサイエンティフィック | 21875034 | |
| DPBSの | シグマ・アルドリッチ | 14190144 | |
| FCSの | サーモサイエンティフィック | R92157 | |
| IL-3 | R&Dシステム | 403ミリリットル | |
| SCFの | サーモサイエンティフィック | PMC2115 | |
| DNP-HSAの | シグマ・アルドリッチ | A6661 (英語 | |
| 抗DNP抗体 | シグマ・アルドリッチ | D-8406 | |
| ペンストレップ | サーモサイエンティフィック | 15140122 | |
| コンパウンド48/80 | シグマ・アルドリッチ | C2313 | |
| 4-(1,1,3,3-テトラメチルブチル)フェニルポリエチレングリコール | シグマ・アルドリッチ | X100 | |
| 4-ニトロフェニル2-アセトアミド-2-デオキシ-β-D-グルコピラノシド | シグマ・アルドリッチ | N9376 | |
| CoverWellイメージングチャンバー | シグマ・アルドリッチ | GBL635051 | |
| 96ウェルプレート、V字型底部 | コーニング | 3896 | |
| 96ウェルプレート、平底 | グライナーバイオワン | 655180 | |
| マイクロタイタープレートリーダー 「i-control」ソフトウェア | テカン | ナノクォンツ、インフィニットM200プロ | |
| フラットボトムプレート | グライナーバイオワン | 655180 | |
| イオノマイシン | シグマ・アルドリッチ | I9657 | |
| 50 mLプラスチック遠心チューブ | ザルシュテット | 62.547.254 | |
| 培養フラスコ(25 cm) | グライナーバイオワン | 69160 | |
| 血球計算盤 | VWRの | 〒631-0696 | |
| 単色光源 | サッターインストゥルメント | ラムダ DG-4 | |
| 15 mLプラスチック遠心チューブ | ザルシュテット | 6,25,54,502 | |
| ベンチ遠心分離機 | ヘレウス | メガフュージ 1.0R |
