このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。

方法論記事

マウス精細管からの免疫制御セルトリ細胞の単離

1.9K 回視聴

2025年7月8日

この記事について

要約

出典:Bhushan, S. et al., ラット精巣からのセルトリ細胞および尿細管周囲細胞の単離。J. Vis. Exp. (2016).

このビデオは、精巣の構成要素であるマウス精細管からのセルトリ細胞の分離手順を示しています。酵素による消化と洗浄の繰り返しにより、セルトリ細胞の溶液中への放出が促進され、セルトリ細胞をさらに培養して増殖と増殖させることができます。

プロトコル

動物モデルを含むすべての手順は、地元の施設動物管理委員会とJoVE獣医審査委員会によって審査されています。

1. 培地、酵素溶液、および動物の調製

  1. 100mlのエタノールに1gのヨウ素を溶かして、1%ヨウ素アルコールを調製します。
  2. Ca2+およびMg2+を含まない2x 500 mlのダルベッコリン酸緩衝生理食塩水(PBS)をそれぞれ7.5 mlのD-グルコース(100 g / L)および5 mlの100xペニシリン/ストレプトマイシンストック溶液(15 mg / ml D-グルコース、50 U / mlペニシリンおよび50 μg / mlストレプトマイシン最終)を調製します。.
  3. 500 ml ロズウェル パーク メモリアル インスティテュート (RPMI) 1640 培地 1x 5 ml に 100x ペニシリン/ストレプトマイシン原液 (50 U/ml ペニシリンと 50 μg/ml ストレプトマイシン最終液) を補給します。
  4. 25 mgのトリプシンと0.1 mLのDNase I(1 mg/mL DNase I)を9.9 mLのPBSに加えて、トリプシン-DNase I溶液(2.5 mg/mLトリプシンと10 μg/mL DNase I)を調製します。
  5. トリプシン阻害剤A溶液(10 mg / ml)用の5 mlPBSに50 mgのトリプシン阻害剤を溶解します。.トリプシン阻害剤B溶液(2.5 mg / ml)用の10 mlのPBSに25 mgのトリプシン阻害剤を溶解します。.
  6. コラゲナーゼ-ヒアルロニダーゼ-デオキシリボヌクレアーゼI(DNase I)溶液の場合、10 mgのコラゲナーゼA(最終1 mg/mL)、10 mgのヒアルロニダーゼ(1 mg/mL最終)、および0.1 mLのDNase I(1 mg/ml DNase I)(10 μg/mL最終)を10 mLのPBSに溶解します。
  7. 10 mg のヒアルロニダーゼ (1 mg/ml 最終) と 0.1 ml の DNase I 溶液 (1 mg/ml) (10 μg/ml の最終) を 9.9 ml PBS に添加して、ヒアルロニダーゼ-DNase I 溶液を調製します。
  8. Wistarラットを時間通りに注文して、セルトリ細胞単離の日に19日齢になるようにしてください.
    手記:記載されたプロトコルは、10匹のラット用に設計されていますが、最小5匹および最大20匹のラットに変更することができます。それに応じて、すべての溶液の体積を調整する必要があります。
    次のプロトコルでは、「ピペット」は血清学的ピペットの略です。

2. 精細管の準備

  1. 10匹の雄のWistarラットを、CO2と1分間にチャンバー容積の少なくとも20%を変位させる流量を使用して、デシケーターで1匹ずつ麻酔します。呼吸が止まるまで待ち、フットパッドを絞って麻酔をテストし、反応がない場合は、子宮頸部脱臼によって各ラットを安楽死させます。頸静脈と頸動脈(膣頸動脈)を流水で切片化して血液を排出します。腹部を70%エタノールで拭いて
  2. 消毒します。
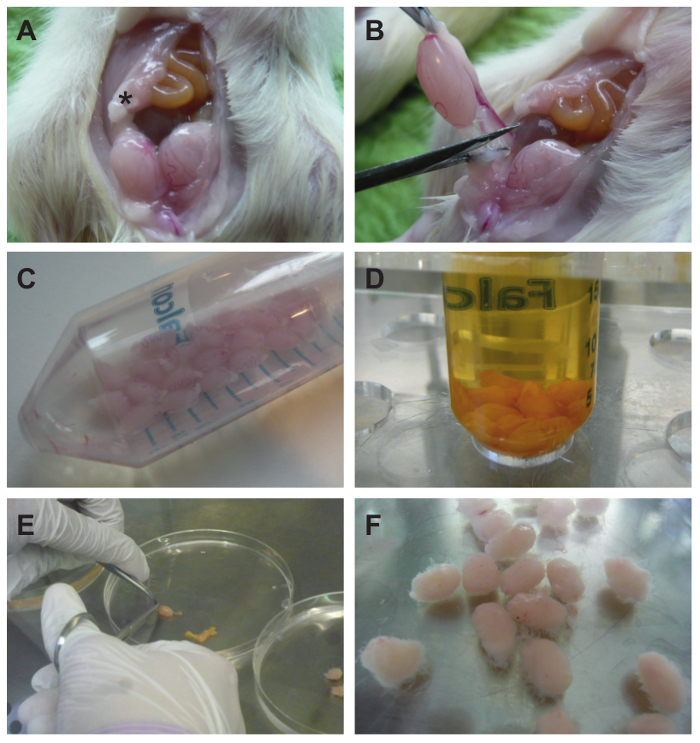
  3. 鉗子を使用して、腹筋から皮膚を持ち上げ、恥骨結合から胸骨まで伸びている楕円形の皮膚葉を切り取り(図1A)、胸部に上向きにフラップします。次に、腹筋をつかみ、恥骨結合から胸骨まで内側切開を行います。
    1. 骨盤から上に向かって親指で腹部を絞って、精巣を骨盤下部から押し出します。精巣をさらに引き上げるための鉗子を備えた精巣上体脂肪パッド(図1B)を選択します。精索を切断し(図1B)、アルブギネア内膜をそのままにし、すべての精巣を50mlの円錐管(図1C)内の20mlのPBSに集めます。
  4. すべての精巣を採取した後、等量(20 ml)の1%(w / v)ヨウ素をエタノールに添加して消毒します。チューブを2回反転させ、すぐに上清をデカントします。精巣をそれぞれ25mlのPBSで2回すばやく洗浄します(図1D)。
  5. 精巣を15mlのPBSが入ったシャーレに移します(図1E)。各精巣の一端を鉗子でしっかりとつかみ、反対側の端でアルブギネア内膜に小さな切開を行い、閉じたハサミの刃を掻き取る道具として尿細管を絞り出します
    手記:尿細管は、均質な酵素消化を可能にするために、溶液中に伸びる細管がわずかしかないコンパクトな睾丸形状の束を形成する必要があります(図1F)。
  6. カプセル化解除した精巣を、10 mLのトリプシン-DNase I溶液が入った100 mlのスクリューキャップボトルに移します。32°C(120振動/分)の振とう水浴で分解を行います。4分後、尿細管の分散について肉眼で尿細管を評価します。尿細管が溶液中に分散し始めたら、すぐに消化を停止します。必要に応じて、最大2分間インキュベーションを続けます。
  7. トリプシンの抑制剤の解決Aの5つのmlを加えることによってトリプシンの消化を停止しなさい 10のmlのピペットを使用して3-4回ピペットで動くことによって解決を十分に混合し、50のmlの円錐管に移す。
  8. インキュベーションの5分後、単位重力によって尿細管が沈降するのを観察し、ステップ2.6の10mlピペットを使用して上清を慎重に除去し、トリプシンの消化を完全に停止するために10mlのトリプシン阻害剤B溶液を追加します。尿細管を2〜3回ピペッティングして再懸濁します。
  9. 汚染された間質細胞を除去するために、尿細管をそれぞれ25mlのPBSで9回洗浄します。25 mLピペットを使用して各洗浄で尿細管を再懸濁し、単位重力で10分間沈殿させます。PBSのピペッティング、再懸濁、上清の除去には、常に同じ25 mlピペットを使用してください。

>3. 尿管周囲細胞(PTC)の除去・単離

  1. すべての尿細管を100 mLのスクリューキャップボトルに移し、コラゲナーゼ-ヒアルロニダーゼ-DNase I溶液(図2A)を加えます。32°C(120振動/分)の振とう水浴中で10分間分解を行います。
  2. スライドガラス上に懸濁液を一滴垂らし、倒立型光学顕微鏡で尿細管を迅速にチェックし、100倍の倍率で日常的な細胞培養を行います。消化が十分に進まない場合は、さらに2分間インキュベーションを続けます(顕微鏡検査に必要な時間はカウントしないでください)。
    手記:このステップでは、すべての尿細管の長さが短くなり、細管の縁が粗くなります(図2BおよびC)。粗いエッジは、尿細管周囲細胞の放出を示しています。
  3. ステップ2.8の25 mLピペットを使用して、消化された尿細管を含む懸濁液を50 mLのコニカルチューブに移します。100mlのボトルを10mlのPBSで洗い、円錐管の細管に加えます。消化された尿細管が単位重力で10分間沈殿するのを待ち、PTCを含む上清を再び25mlピペットで慎重に吸引し、新しい円錐管に移します。最後の数ミリリットルの吸引には、尿細管のキャリーオーバーを防ぐために5mlのピペットを使用してください。

>4. セルトリ細胞(SC)の単離

  1. ステップ3.3から沈殿した尿細管を25mlのPBSに25mlのピペットで完全に再懸濁し、単位重力で12分間沈殿させます。 PBSのピペッティング、尿細管の再懸濁、および上清の除去に同じ25mlピペットを使用します。洗濯を3回繰り返します(合計4回の洗濯)。
  2. 最後の洗浄後、消化した尿細管をヒアルロニダーゼ-DNase I溶液を含む別の100 mLスクリューキャップボトルに移します。32°C(120振動/分)の振とう水浴で分解を行います。
  3. 5分後、ステップ3.2で説明したように、100倍の倍率で光顕微鏡検査を行い、尿細管を再度チェックします。
    手記:短い尿細管、尿細管凝集体、および放出された細胞が見えるはずです(図2D)。
    1. 管状凝集体を10分間沈殿させ、25 mLピペットを使用して上清を吸引します。凝集体を25 mLのPBSを使用して4回洗浄し、各洗浄ステップで10分間の沈降時間を確保します(図2E)。
  4. 20 mLのRPMI 1640培地を加え、懸濁液を20 mLのシリンジに取り付けた18 Gの針に10回通します。気泡を避けてください。
    手記:サスペンションを針を通して引き出したり引いたりすることは、1回のパスと見なされます。流体力学的せん断による細胞の破壊と均質化は、凝集しやすい細胞の調製における標準的な技術です。細胞が内径の小さい皮下注射針を通過することは、その機能特性に影響を与える可能性は低いです。図3CおよびDは、培養4日目の精製セルトリ細胞の正常な超微細構造を示しています。
    1. スライドガラス上に懸濁液を一滴垂らし、倒立型光学顕微鏡で尿細管を迅速にチェックし、凝集体がすべて分散している場合は10倍の倍率で定期的な細胞培養を行います(図2F)。70 μmの細胞ストレーナーで細胞懸濁液をろ過し、濾液中に純粋な単一細胞懸濁液を得ます。
  5. ステップ4.4の濾液を200 x gで200 x gで、ブレークを使用せずにRTで10分間遠心分離します。25 mLピペットを使用して上清を慎重に吸引し、セルトリ細胞を40 mLのRPMI 1640培地(無血清)に再懸濁します。
  6. 100 μlの細胞懸濁液と100 μlのTrypan Blue Stainを混合し、Neubauer Improvedチャンバーで細胞をカウントします。計数結果に応じて、細胞濃度を3 x 10⁶細胞/mlに調整します。6ウェルプレート(=1日目)にウェルあたり1mlを播種します。手記:懸濁液中のセルトリ細胞はすぐに沈殿するため、ピペットで細胞分注を採取する前に、毎回チューブを短時間振とうする必要があります。4日目まで、彼らはしっかりと基層に付着します。

アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果

figure-results-1
図1. Wistarラットの精巣を切除し、カプセル化を解除します。(A)腹膜腔は、本文に記載されているように、縦方向の切開部を通じて開きます。アスタリスク(*)は、上皮脂肪パッドを示します。(B)精索を切断して精巣を切除し、(C)20mlのPBSを含む50mlの円錐管に集めます。すべての精巣を採取したら、エタノール中の1%(w / v)ヨウ素20mlで消毒します。ヨウ素を除去するために、それらはそれぞれ25mlのPBSで2回すばやく洗浄されます。(D)最初のPBS洗浄後の精巣。(E)精巣をペトリ皿(右側)に移し、本文に記載されているように、閉じたハサミの刃(左側)を使用して、開いたアルブギネア内膜から精細管を絞り出します。(F)カプセル化解除された精巣は、単一...

アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。

開示事項

利益相反は宣言されていません。

材料

この記事で使用された材料の一覧
名前会社カタログ番号コメント
コーニング™セルストレーナー 70 μmコーニング431751白色
DAPI封入剤 ProLong® Gold Antifadeライフテクノロジーパ-36931
D-グルコースシグマG8644100 g/l
Ca2+/Mg2+ を含まないダルベッコの PBSギブコ14190から094
DNase Iロシュ10104159001
ウシ精巣由来ヒアルロニダーゼシグマH3506-J
ペニシリン(5,000 U/ml) ストレプトマイシン(5,000 μg/ml)ギブコ15070-063100倍ソリューション
RPMI-1640ギブコ21875-034300mg/L L-グルタミン配合
ブタ膵臓からのトリプシンシグマT5266
トリパンブルーステイン(0.4%)ギブコ15250-061
大豆由来のトリプシン阻害剤シグマT6522シグマ製品は、以前に使用されていたロシュのBPTI(アプロチニン)よりもかなり安価です。
Wistar WUラットチャールズ川該当なし実験日は生後19日でなければなりません。
の の

タグ

DNase