動物モデルを含むすべての手順は、地元の施設動物管理委員会とJoVE獣医審査委員会によって審査されています。
1. MRSA HI抗原タンパク質の調製
- 市販の供給源からFeイオン表面決定因子B(IsdB)およびα-ヘモライシン変異体(Hla)クローンを取得し(表の資料を参照)、ポリメラーゼ連鎖反応(PCR)増幅を行ってIsdBおよびHla遺伝子を増幅し、それらの産物をPGEX-6P-2プラスミドにライゲーションします(市販の資料を参照)。Escherichia coliのベクトルXl/青色株の画面。
- ポジティブクローンを大腸菌BL21コンピテントセル(材料表を参照)に変換し、サメ培養で増幅します。
- イソプロピル-β-D-1-メルカプトガラクトピラノシドおよびマルチモーダルクロマトグラフィー(MMC)分離キットを使用して、抗原を発現し、誘導後に単離します(材料の表を参照)。
- 抗原タンパク質の特性評価を行い、全自動精製装置で精製します。
- 市販のアフィニティークロマトグラフィー樹脂を使用して、透明化したライセートからグタチオンS-トランスフェラーゼ(GST)タグ付きタンパク質をアフィニティー精製します(材料の表を参照)。
- イソプロピル-β-D-1-メルカプトガラクトピラノシドおよびマルチモーダルクロマトグラフィー(MMC)により、組換えタンパク質を精製します。
- トリトンX-114相分離法によりエンドトキシンを除去します。簡単に説明すると、1% Triton X-114 を組換えタンパク質溶出液と組換えタンパク質溶出液を 0 °C で 5 分間混合して均質な溶液を確保し、37 °C で 5 分間インキュベートして 2 つの相を形成します。
- タートルキット(材料表を参照)で細菌性エンドトキシン試験法を使用して、エンドトキシン濃度を検出します。タンパク質抗原のエンドトキシンは0.06 EU/μgで、国際標準(1.5 EU/μg)よりも低くなっています。
- エンドトキシン検出に対する試験製品の影響の可能性を排除するために、干渉試験を実施します。
手記:中国薬局方の付録2020によると、エンドトキシン含有量は5 EU /用量未満である必要があります。Limulusライセート(λ0.25 EU/mL)の感度と最大有効希釈比33.3は、最大有効希釈率(MVD = cL/λ、Lは被験物質の細菌エンドトキシンの限界値、cは被験体溶液の濃度、LをEU/mで表す場合)に基づいて算出しました。 cは1.0 mg / mLに相当します。.λは、ゲル法におけるカブトガニ試薬の標識感度(EU/mL)です。
- 抗原(48 kDa、12%ドデシル硫酸ナトリウム-ポリアクリルアミドゲル電気泳動[SDS-PAGE]により測定)を1.5 mg / mLでエンドトキシンまたはリン酸緩衝生理食塩水(PBS)を含まない滅菌水に再結合します(二塩素酸ナトリウム法)
注:タンパク質のピーク時間は13.843分、純度は99.4%(高速液体クロマトグラフィー法)であり、タンパク質は-70°Cで保存しましたMRSA252。 IsdB遺伝子は、フォワードプライマー59-CGCGGATCCATGAATGGCGAAGCAAAAGCAG
を用いて増幅した
C-39とリバースプライマー59-TTTTCCTTTTGCGG
CCGCCTATGTCATATCTTTTTATTAGATTTCTC-39.
Hla遺伝子は、フォワードプライマーPHLAF(GCGGATCCGATTCTGATATTAATTAATTAAAACC)およびリバースプライマーPHLAR(TAAGCGGCCGCTTATCAATTTGTCATTTCTTC)を使用して増幅されました。
2. ナノエマルジョンワクチンの調製
- 質量比1:6:3(w/w)に従って、HI抗原タンパク質溶液(10 mg/mL)に3種類の賦形剤(ミリスチン酸イソプロピル、ポリオキシエチレンヒマシ油、プロピレングリコール、材料表参照)を順番に添加し、よく攪拌します。次に、徐々に滅菌した純水を加えて最終容量10 mLにし、500 rpmおよび25°Cで約20分間攪拌します
手記:このプロトコルで調製されたナノエマルジョンは、10mLの容量を有し、3つの賦形剤の質量は、それぞれ0.34g、2g、および1gである。ここでのタンパク質溶液は、最終溶液の濃度の10倍の作業溶液です。
- ナノエマルジョンアジュバントワクチン(1mg / mLタンパク質)を低エネルギー乳化法で調製し、透明で透明な液体溶液を得る
手記:ブランクナノエマルジョン(BNE)は、水がHIに置き換えられたことを除いて、同様の方法で調製した。通常の乳化法は、外相と内相を約80°Cに加熱して乳化させた後、徐々に攪拌・冷却します。このプロセスでは、大量のエネルギーが消費され、最終的にエマルジョンが得られます。
3. ナノエマルジョンアジュバントワクチンの物理的特性と安定性
- 粒子サイズ、ゼータ電位、およびポリマー分散指数の特性評価(PDI)。
- ナノエマルジョンアジュバントワクチン100μLを調製し、注射用水で50倍に希釈します。検出のために2 mLのサンプルを加えます。
- Nano Zetasizer(ZS;材料表参照)を使用して、25°Cでの粒子サイズ、ゼータ電位、およびPDIを観察します。
- 透過型電子顕微鏡(TEM)
- 10μLのナノエマルジョンワクチンを水で50倍に希釈し、カーボンコーティングされた100メッシュの銅グリッドに置き、1%リンタングステン酸(材料の表を参照)で室温で5分間染色します。
- 濾紙で余分なリンタングステン酸溶液を取り除きます。
- 透過型電子顕微鏡で形態を観察します(材料の表を参照)。完成品が電子顕微鏡の視野内でほぼ安定し、円形であるかどうか、およびそれらが良好な分散を示すかどうかを調べます。
- 走査型電子顕微鏡(SEM)
- ナノエマルジョンアジュバントワクチン10μLを水で50倍に希釈し、希釈済みのサンプル10μLをシリコンウェーハ上に滴下し、37°Cのサーモスタット制御インキュベーターに24時間置く。
- 調製した白金をシリコンに40秒間スプレーし、室温まで冷まします。
- 調製したサンプルの形態学的特性を高分解能走査型電子顕微鏡で観察します(「材料の表」を参照)。サンプルがほぼ安定していて、球形で、電子顕微鏡下の視野内に十分に分散しているかどうかを判断します。
- 形態学的安定性
- 1mLのナノエマルジョンワクチンサンプルを微量遠心チューブに入れ、室温(25°C)で13,000×gで30分間遠心分離することにより、新鮮なサンプルの安定性を評価する。
- これらの新鮮なサンプルの外観を観察してから、6つの温度サイクル(1サイクル:4°Cで48時間、25°Cで48時間、37°Cで48時間保存)の熱力学的安定性試験を実施します。
- 遠心分離後、サンプルを15分間放置して、チンダル効果があるかどうか(サンプルが光の下で透明で透明であるかどうか)、および解乳化が起こったかどうか(解乳化後の明確な層別化によって示される)を判断します。
- SDS-PAGEおよびウェスタンブロット
- サンプルを振盪し、0.6 mLの無水エタノールと0.3 mLのワクチンの溶液を混合し、遠心分離(13,000 x g、室温で30分間、25°C)します。
- 溶液の上清をきれいなチューブに移し、沈殿物を0.3mLの水で溶解します。無水エタノールおよび蒸留水溶液で処理した後、上清および沈殿液(ブランクナノエマルジョンおよびワクチンの両方)を取得し、同じ50倍希釈を行う。
- 2.5 mLの分離ゲルAと2.5 mLの分離ゲルB(材料の表を参照)を混合し、10%過硫酸アンモニウム50 μLを加え、溶液をピペットでガラスプレートにすばやく置きます。濃縮ゲルA1 mLと濃縮ゲルB1 mLを混合し、ガラスプレートに10%過硫酸アンモニウム20 μLを加え、適当な大きさのコームを挿入して固まるのを待ちます。
- ステップ3.5.2で得られた希釈したサンプルに、合計5 μLの5倍タンパク質ローディングバッファー溶液を加え、サンプルを5分間煮沸します。
- 加熱したタンパク質10μLを対応するウェルに加え、マーカーウェルにタンパク質マーカー5μLを加えます。
- 電極を接続し、電気泳動計(材料表を参照)をオンにし、電圧を300Vに調整します。電気泳動がPAGEゴムの底部から1cm離れたら電源を切ります。
- ゲルを取り出し、二重蒸留水(ddH2O)ですすいでください。クマシーブライトブルーG-250染色液(材料表参照)を10分間加えます。染色液を注ぎ、ゲルを溶液と市販の脱色液で2回すすぎ、ゲルを1分間電子レンジで加熱します。ゲルを10分間振とうし、ゲルの背景が透明になるまで脱色液を繰り返し交換します。次に、ゲルイメージングを行います(材料の表を参照)。
手記:ウェスタンブロットは、ステップ3.5.1-3.5.6で説明したように前処理しました。
- 3つの濾紙ブロックを電気泳動転写バッファーに浸します。ポリフッ化ビニリデン(PVDF)メンブレンをメタノールに30秒間浸し、セミドライゲル転写装置(2層の濾紙、PVDFメンブレン、電気泳動ゲル、および1層の濾紙)で移します。23Vの電圧を使用して、メンブレンを23分間伝達します。
- PVDFメンブレンをはがし、移し替え後にトリス緩衝生理食塩水-Tween 20(TBST)で一度洗浄します。
- PVDFメンブレンをシーリング溶液(5%脱脂粉乳溶液)に入れ、4°Cで一晩密封します。
- PVDFメンブレンをはがし、TBSTで3回または各10分で洗浄します。
- 一次抗体(血清陽性の免疫マウス由来)とインキュベートします。試験する一次抗体(材料表を参照)をTBSTで500倍(100倍)に希釈します。ブロックしたPVDFメンブレンを一次抗体に置き、37°Cで1時間インキュベートします。
- PVDFメンブレンをはがし、TBSTで3回、それぞれ10分間洗浄します。
- 二次抗体とインキュベートします(材料表を参照)。アルカリホスファターゼ(AP)標識ヤギ抗マウス二次抗体をTBSTで5,000倍希釈します。PVDFメンブレンを二次抗体に置き、37°Cで40分間インキュベートします。
- PVDFメンブレンをはがし、TBSTで4回、それぞれ10分間洗浄します。
- PVDFメンブレンをAP基質のニトロブルーテトラゾール(NBT)とBCIP(5-ブロモ-4-クロロ-3'-インドリホスフェートp-トルイジン塩)(材料の表を参照)の混合物(メンブレンを浸すのに十分な量)に浸して染色します。陽性の結果は紫色です.
注:結果は明確な紫色の帯でなければならず、サンプルストリップと抗原の分子量は同じ標識位置にある必要があります。
4. このワクチンに対する筋肉内投与後の抗体免疫応答の評価
>注:マウスは、発表された報告に続いて、ナノエマルジョンワクチンの筋肉内注射によって免疫されました。マウスには、ネガティブコントロールとしてPBSを投与しました。3回の免疫が完了してから1週間後に、マウスから血清を採取しました。IgGの血清レベルとIgG1、IgG2a、およびIgG2bのサブクラスは、酵素結合免疫吸着アッセイ(ELISA)によって定量的に決定されました。
- 抗原コーティング:HIタンパク質抗原をコーティング溶液で10 μg/mLに希釈し、ELISAプレートに100 μL/ウェルで添加します。4°Cで一晩インキュベートします。
手記:コーティング溶液は、1.6gの無水炭酸ナトリウムと2.9gの重炭酸ナトリウムを1Lの脱イオン水に溶解することによって調製されます。
- シーリング:プレートを洗浄します(3サイクル、各サイクル300μL)。各ウェルに300μLのシーリング溶液を加え、ウェルを37°Cで2時間シールします
手記:シーリング溶液は、Tween-20とウシ血清アルブミン(BSA)をPBSに添加することによって調製されます。PBST溶液中のBSAの含有量は1%です。
- 血清希釈:マウスの血清検体をPBSTで100倍希釈し(血清3μLを採取し、PBSTとボルテックス297μLに加える)、血清検体ごとに100μLを使用する。PBSTを4μLから396μLに加え、ボルテックスにより混合することにより、陽性血清および陰性対照血清をPBSTで100倍希釈します。
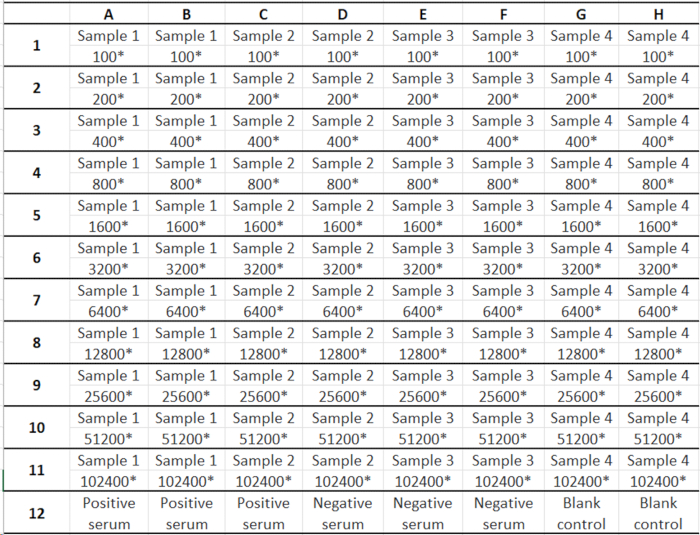
- 倍率希釈:上記希釈した実験血清200μLをコーティングELISAプレートの1列目に加え、1列目と12列目を除くすべてのウェルにPBST100μLを添加します。1列目から1:2希釈を1列目から連続して行い、ピペットを100μLに調整し、1列目から2列目に100μLを移し、ピペットで10回混合します。
- 血清を複数の比率でRow 11に希釈し、100 μLの液体を廃棄します。
- 希釈した陰性血清と陽性血清を、サンプルテンプレート(表1を参照)-100 μL/ウェルに従って、行12の対応するウェルに加えます。
- ELISAプレートをラップで密封し、37°Cで1時間インキュベートします。
- 二次抗体抗マウスIgG-HRP(材料表参照)をPBSTで1:10,000に希釈します。
- プレートを洗浄します(3サイクル、各サイクル300μL)。次に、希釈した二次抗体100 μLを各ウェルに加え、プレートを37°Cで40分間インキュベー
トします。
- 染色と終了:プレートを洗浄します(5サイクル、各サイクル300μL)。3,3′,5,5′-テトラメチルベンジジン(TMB)染色溶液(100 μL;材料表参照)を各ウェルに加えます。プレートを37°Cで10分間光から離して置き、50μLの2 M H2SO4で反応を直ちに終了します。
- 光学濃度(OD450)の値を酵素マーカーで検出します(終了後15分以内にOD450の値を読み取ります)。
>表1:ELISAスパイク配列と希釈テンプレート。