1. 一般的な考慮事項
- 必要な試薬のリストについては、材料/機器の表を参照してください。すべてのステップを厳格な無菌条件下で実行します。
- FBSを含むすべての培地調製物には、熱不活化ウシ胎児血清(hiFBS)を使用してください。熱不活化するには、50 mL の FBS アリコートを 56 °C で 30 分間温め、10 分ごとに反転させます (表 1 も参照).
手記:FBSを熱不活化せずに使用すると、SH-SY5Y細胞の培養全体で上皮様表現型がより早く進行します。
- 使用する前に、インキュベーター内で培地を温めて平衡化させ、各ステップの前に適切なpHバランスを確立してください。例えば、50 mLの培地が完全に平衡化するのに約1時間かかります(pH 7、37°C、5%CO2).
手記:このプロトコルでは、部分的に分化したSH-SY5Y細胞をトリプシン化して再播種する必要がある2段階の分割手順を使用します。これは、これらの非常に壊れやすい細胞にとってストレスの多いプロセスです。したがって、細胞をトリプシンで最小限の時間インキュベートすることが重要です。これにより、ニューロンが優先的に持ち上げられるようになり、上皮様細胞が皿に付着したままになります。
- 分化した細胞のトリチュレーションは、10 mLのプラスチックピペットで、先端が細胞を含む円錐管の底に当たるようにゆっくりと行います。トリチュレーションは、5回以下の低速で上下に行ってください。
2. 未分化SH-SY5Y神経芽腫細胞の解凍と培養
- 基本的な成長培地を準備します。
- 凍結した細胞を37°Cのウォーターバスで急速に解凍します(約2分)。
- 15 mLのコニカルチューブに9 mLの塩基性増殖培地で細胞を再懸濁し、1,000 x gで2分間遠心分離します。
- ペレット化した細胞を乱さないように注意しながら上清を吸引し、10 mLの塩基性増殖培地に細胞を穏やかに再懸濁します。
- 細胞をT-25フラスコまたは60 mm2ディッシュにプレートします。
- 翌日、メディアを交換して死んだ細胞を取り除きます。
3. Day 0: 分化のためのめっきセル
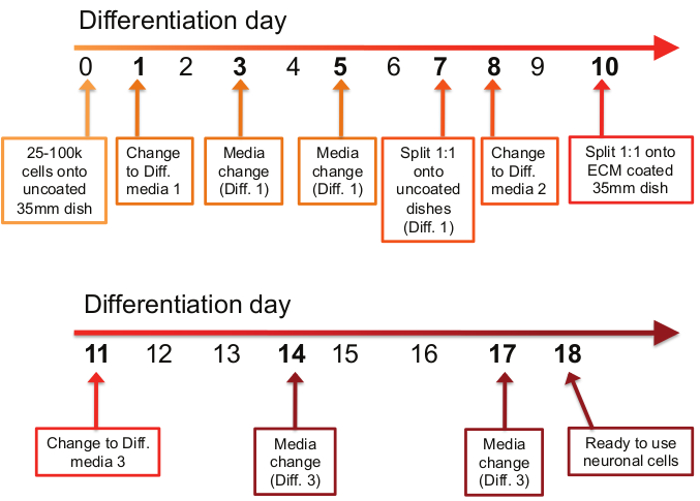
- 差別化スケジュールについては、図 1 を参照してください。
- 未分化細胞を1x PBSですすぎ、吸引した後、1〜2 mL温めた1x 0.05%トリプシン-EDTAを使用してトリプシン化します。
- 細胞がトリプシン中にあるときは、インキュベーターで約3分間インキュベートします。
- 10 mlの基本成長培地を追加してトリプシンを急冷し、フラスコまたは皿の側面をすすぎ、1〜3回穏やかに回転させます。.内容物を15mlのコニカルチューブに移します。
- 1,000 x gで2分間遠心分離し、ペレットを乱さないように注意しながら培地を吸引します。
- ペレットを5 mLの基本増殖培地に再懸濁し、1〜3回粉砕します。
- 血球計算盤で細胞をカウントし、塩基性増殖培地で50,000細胞/mLに希釈します。
- 35 mm2皿あたり2 mlの細胞をプレートに盛り付け、皿あたり合計100,000個の細胞をインキュベーターに戻します。
4. 1日目:メディアの変更(差別化メディア#1)
- 50 mLのDifferentiation Media #1(表2を参照)を分注し、37°Cの水浴でインキュベー
トします。
- 培地を温めたら、インキュベーター(37°C、5%CO2)で少なくとも1時間平衡化させて、使用前に適切なpHバランスを確立します。
- レチノイン酸(RA)(表1を参照)を、培地を皿に加える直前に、温めて平衡化した培地に加えます。
手記:レチノイン酸は光に敏感であるため、4°Cの暗いボトルに保管する必要があります
- 古いメディアをやさしく吸引して捨てます。
- 35 mm2ディッシュあたりにRAを含む2 mLのDifferentiation Media #1を加え、インキュベーターに戻します。
5. 3日目: メディアの変更 (Differentiation Media #1)
- セクション4を繰り返します(ステップ1〜5)
>6. 5日目:メディアの変更(差別化メディア#1)
- セクション4を繰り返します(ステップ1〜5)
>7. 7日目: セルの分割 1:1
- 培地を皿に加える直前に、温めて平衡化した分化培地#1にRAを添加します。
- 古いメディアをやさしく吸引して捨てます。
- 35 mm2ディッシュあたり、温めた0.05% 1x トリプシンEDTA200 μlを加え、インキュベーターで約2〜3分間、または顕微鏡で観察した細胞がプレートから目に見える形で浮き上がるまで温めます。
- 35 mm2皿あたり2 mlの分化培地#1をRAで追加してトリプシンを急冷し、培地を使用してプレートから残りのニューロン細胞を洗い流します。次に、内容物を50mlのコニカルチューブに移します.
手記:トリプシン化ステップ中に一度に多くの皿をトリプシンしないでください。これにより、神経細胞培養物がトリプシンで長時間インキュベートされ、細胞毒性を生じさせないようにすることができます。
- 50 mLのコニカルチューブに最大10皿の内容物を混ぜ合わせ、10 mLのプラスチックピペットで5回以上ゆっくりと上下にゆっくりと回転させます。
- 2 mLの細胞懸濁液を新鮮な35 mm2皿に分注し、インキュベーターに戻します。
8. 8日目: メディアの変更 (Differentiation Media #2)
- RA(表1を参照)を、ディッシュに培地を追加する直前に、温めて平衡化した培地
に加えます。
- 古いメディアをやさしく吸引して捨てます。
- 2 mLの分化培地#2(表2参照)をRA入り35 mm2ディッシュあたりゆっくりと加え、インキュベーターに戻します。ニューロンはすぐに乾く可能性があるため、長時間空気にさらさないでください。
>9. 9日目:細胞外マトリックス(ECM)コーティングディッシュの準備
- ECM溶液のバイアル1本を氷上で解凍し、1:100を冷たいDMEMに希釈します。
- 2 mmの混合物を各35 mm2ディッシュに分配し、ディッシュのベース全体が覆われていることを確認します。
- インキュベーター(37°C、5%CO2)に1時間または一晩置きます。
- 混合物を吸引し、フード内で約1時間風乾させます。室温で最大2か月間保管してください。
10. 1日目:ECMコーティングプレートへの細胞移し替え 1:1
- RA(表1を参照)を、ディッシュに培地を追加する直前に、温めて平衡化した培地
に加えます。
- メディアを静かに吸引して廃棄します。
- 温めたトリプシン200μlを各35 mm2ディッシュに加え、室温で約1〜2分間、または顕微鏡で観察したようにニューロンがディッシュから目に見える形で浮き上がるまでインキュベートします><。
手記:このトリプシン化ステップを室温で実行して、ニューロンがトリプシンと過剰にインキュベートされ、損傷を引き起こすのを防ぎます。この段階では、ニューロンは上皮様細胞よりもはるかに速くプレートから放出されます。
- 35 mm2皿あたり2 mlの分化培地#2を追加してトリプシンを急冷し、培地を使用してプレートから残りの神経細胞を洗い流します。次に、内容物を50mlのコニカルチューブに移します。
- 50 mLのコニカルチューブに最大10皿の内容物を混ぜ合わせ、10 mLのプラスチックピペットで5回以上ゆっくりと上下にゆっくりと回転させます。
- 2 mLの細胞懸濁液をECMコーティングされた35 mm2ディッシュに分注し、インキュベーターに戻します。
>11. 11日目: メディアの変更 (Differentiation Media #3)
- RA(表1を参照)を、ディッシュに培地を追加する直前に、温めて平衡化した培地
に加えます。
- 古いメディアをやさしく吸引して捨てます。
2 - mLの分化培地#3(表2参照)をRA入りで35 mm2ディッシュあたりゆっくりと加え、インキュベーターに戻します。ニューロンを長時間空気にさらさないでください。
12. 14日目: メディアの変更 (Differentiation Media #3)
- セクション 11 (ステップ 1 から 3) を繰り返します
13. 17日目: 最後のメディア変更 (差別化メディア #3)
- セクション 11 (ステップ 1 から 3) を繰り返します
14. 18日目:すぐに使える神経細胞の培養
物
- 神経細胞の健康を維持するために、3日ごとにRAを伴った培地を新鮮な分化培地#3に交換してください
手記:細胞はニューロンに分化し、ニューロンの表現型を示す必要があります。培養物は通常、最終分化後最大14日間安定です。しかし、ニューロンの生存能力の持続時間は、分化開始時の未分化細胞の継代数に依存する。通過数が大きいほど、有用な寿命が短い分化したニューロンが得られます。
>表 1: ストック ソリューションとコンポーネント。
します
してください
します
| コンポーネント | 細部 | 株式 | 指示 |
| 10 μM RA | オールトランスレチノイン酸 | 5 mM | 50 mg RAを33.3 ml 95% EtOHに再懸濁します。RAは熱、光、空気に敏感です。暗い色のボトルに保管し、4°Cで最大6週間保存してください。1:500の希釈で使用し、使用直前に分化培地に希釈してください |
| (300.44グラム/モル) |
| 1x B-27 | B-27 サプリメント | 50倍 | 1〜10 mlのボトルを解凍し、残りを使い捨ての1 mlアリコートに解凍し、-80°Cで保存します。10 mlのボトルを-20°Cで保存 |
| 20 mM KCl | 塩化カリウム | 1 M | 18.6 g KClと滅菌フィルターに250mlの水を加えます。室温で保存 |
| (74.55グラム/モル) |
| 2 mM db-cAMP | ジブチリル環状AMP | 1 M | 1 g db-cAMPに2.04 mlの水を加えて、フルボトルを再懸濁します。光や湿気に敏感です。100 μlまたは200 μlのアリコートで、-20 °Cまたは-80 °Cで保存 |
| (491.37グラム/モル) |
| 50 ng/ml BDNF | 脳由来神経栄養因子(BDNF) | - | バイアルを遠心分離して粉末を底に導きます。10 μgバイアルを1 mL Neurobasal + 1x B27に、または5 μgバイアルを0.5 mL Neurobasal + 1x B27に再懸濁して、10 μg/mLを得ます。1:200の希釈で使用してください。作業用アリコートは-80°Cで保存してください(例:250μl) |
| hiFBSの | 熱不活化ウシ胎児血清 | - | アリコートはFBSを50mlの円錐管に解凍しました。56°Cのウォーターバスで30分間加熱します。作業用アリコートを-20°Cで取り外して凍結 |
表 2: メディア レシピ。
してください
してください
秒
してください
| 基本的な成長メディア |
| コンポーネント | 500mlの容量 | 希釈 |
| エム | 415 ml エメム | |
| 15%ハイFBS | 75 ml hiFBSの | |
| 1xペン/連鎖球菌 | 5 mlペン/連鎖球菌 | 1:100 |
| 2 mM グルタミン | 5 mlグルタミン | 1:100 |
| *最大6週間保管 | |
| >差別化メディア #1 |
| コンポーネント | 50mlの容量 | 希釈 |
| エム | 48 mlエメム | |
| 2.5%のhiFBSの | 1.3ミリリットルのhiFBS | |
| 1xペン/連鎖球菌 | 500 μl ペン/溶連菌 | 1:100 |
| 2 mM グルタミン | グルタミン 500 μl | 1:100 |
| 10 μM RA | 100 μl RA (5mM ストック) | 1:500 |
| *最大2週間保管し、使用直前にRAを追加 |
| *RAが追加されたら余分なメディアを保持しないでください - RAは不安定です |
| >差別化メディア #2 |
| コンポーネント | 50mlの容量 | 希釈 |
| エム | 49 ml エメム | |
| 1%のhiFBSの | 500 μl hiFBS | |
| 1xペン/連鎖球菌 | 500 μl ペン/溶連菌 | 1:100 |
| 2 mM グルタミン | グルタミン 500 μl | 1:100 |
| 10 μM RA | 100 μl RA (5mM ストック) | 1:500 |
| *最大2週間保管し、使用直前にRAを追加 |
| *RAが追加されたら余分なメディアを保持しないでください - RAは不安定です |
| >差別化メディア #3 |
| コンポーネント | 50mlの容量 | 希釈 |
| 神経基礎 | 47 ml神経基礎 | |
| 1x B-27 | 1 ml B-27 (ストック 50倍) | 1:50 |
| 20 mM KCl | 1 ml KCl(1Mストック) | 1:50 |
| 1xペン/連鎖球菌 | 500 μl ペン/溶連菌 | 1:100 |
| 2 mM グルタマックスI | 500 μl GlutamaxI (100x ストック) | 1:100 |
| 50 ng/ml BDNF | 250 μl BDNFストック (10 μg/ml) | 1分200 |
| 2 mM ジブチリルサイクリック AMP (db-cAMP) | 100 μl db-cAMP (1M ストック) | 1:500 |
| 10 μM RA | 100 μl RA (5 mM ストック) | 1:500 |
| *最大2週間保管し、使用直前にRAを追加 |
| *RAが追加されたら余分なメディアを保持しないでください - RAは不安定です |