このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。

方法論記事

人工レンチウイルスを用いたニューロンにおけるヒト多能性幹細胞分化

876 回視聴

2025年7月8日

この記事について

要約

出典: Assetta, B., et al., Generation of Human Neurons and Oligodendrocytes from Pluripotent Stem Cells for Modeling Neuron-Oligodendrocyte Interactions. J. Vis. Exp. (2020年)。

このビデオでは、テトラサイクリン応答性エレメントの制御下で神経原性転写因子遺伝子を保有する遺伝子操作レンチウイルスをトランスフェクションすることにより、ヒト多能性幹細胞をニューロンに分化誘導し、その後、テトラサイクリン誘導体および成熟培地で処理するプロセスを示しています。
プロトコル

1. ヒト多能性幹細胞からのヒトニューロン誘導

  1. レンチウイルス製剤(~5日間、前述の詳細なプロトコル)
    1. 各T75フラスコに~100万個のHEK293T細胞をプレート化し、トランスフェクションを行う際に~40%のコンフルエントになるようにします。テトラサイクリン誘導性Ngn2およびピューロマイシン耐性遺伝子を発現するプラスミド(PuroR;同じTetOプロモーター制御下)、rtTA、および3つのヘルパープラスミドpRSV-REV、pMDLg/pRRE、およびVSV-G(レンチウイルスベクターDNA12 μg、ヘルパープラスミドDNA各6 μg)をトランスフェクションします。レンチウイルス製剤ごとに少なくとも3つのフラスコを準備します。トランスフェクションには、製造元の指示に従ってPEIを使用してください。16時間後にメディアを交換し、廃棄します。
    2. ハーベストは、毎日培地を採取してウイルス粒子を放出し、3日間新鮮な培地と交換しました。ウイルス粒子を含む収集した培地をプールして精製します。0.22 μmフィルターでウイルスをろ過し、49,000 x gで90分間遠心分離します。ペレットを適切な量のPBS-グルコース (~150 μL) に再懸濁します。
  2. ニューロン誘導 (~5 日)
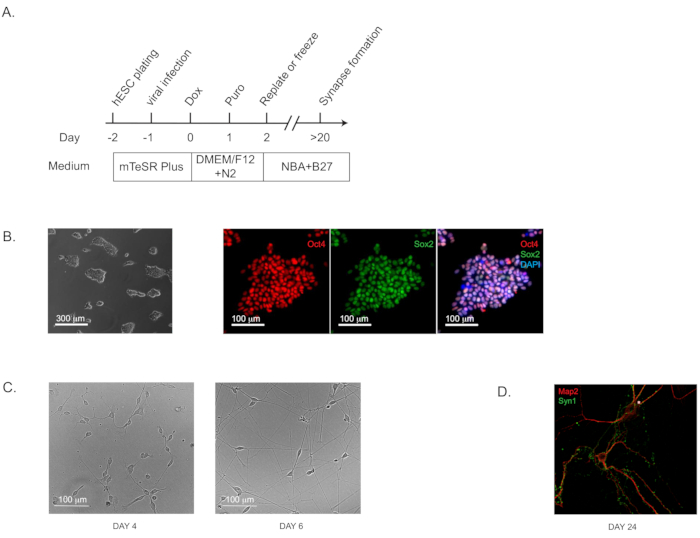
    手記: この誘導プロトコル(図1A;フロー図)は、検証済みの多能性細胞(十分に特徴付けられた多能性マーカーの免疫組織化学染色によってアッセイできる)のiPS細胞とES細胞の両方に対して非常に効果的です。図1B)。
    1. 市販のH1ヒトES細胞を52の継代で使用してください(材料の表を参照)。ES細胞維持培地(材料表を参照)を使用して、細胞外マトリックス溶液でコーティングされた6ウェルプレート(6ウェルプレートあたり~0.5 mgのマトリックス溶液、材料表を参照)で細胞を培養し、プレートを5% CO2で37°Cでインキュベー
    2. トします。
    3. -2日目に、ES細胞(80%コンフルエント)を1 mLの細胞剥離溶液(材料の表を参照)で分離し、室温で10分間インキュベートします。細胞をチューブに移し、ウェルを2 mLの培地で洗浄し、同じチューブで組み合わせます。300 x gで5分間遠心分離し、ペレットを培地に再懸濁し、細胞をマトリックスコーティングした6ウェルプレートに1 x 10⁵細胞/ウェルの播種密度で
    4. プレート化します。
    5. -1日目に、Ngn2とPuroRおよびrtTAを発現するレンチウイルスをポリブレン(8 μg/ml)とともに、新鮮なES細胞維持培地中のES細胞に加えます(材料の表を参照)。ウイルスの正確な量は、実際の力価または滴定によって決定する必要があります。通常、6ウェルプレートにウェルあたり5μLのウイルスを加えます。
    6. 0日目に、モルフォゲンを含まないN2サプリメントを含むDMEM-F12培地にドキシサイクリン(Ngn2発現を活性化するために2μg/ mL)を追加します。.
    7. 1日目に、DMEM-F12とN2およびドキシサイクリンの新鮮な培地にピュロマイシンを添加し、最終濃度の1 μg/mL培地にします。ウイルス力価が低い場合、導入不足の細胞を適切に除去するには、より高いピューロマイシン濃度(最大5 μg/mL)とより長い選択期間(最大48時間)が必要です。
    8. 2日目に、細胞剥離溶液(材料の表を参照)で分化ニューロンを剥離し、マトリックス溶液でコーティングされた24ウェルプレート(80,000〜200,000細胞/ウェル)に再播種し(材料の表を参照)、ドキシサイクリンを含まないNBA/B27培地で維持します。播種密度は重要です。
    9. この段階では、分離したニューロンを専用の市販凍結培地(材料表を参照)で凍結し、液体窒素で最大3か月間保存できます。純粋なニューロンは、融解後の典型的な~15%〜20%の細胞死を考慮してプレーティングすることができ、単独で培養することも、他の脳細胞タイプと共培養することもできます。
    10. メーカーの指示に従って、
    11. 細胞外マトリックスベースの溶液でコーティングしたプレート上で純粋なiNを培養します(材料の表を参照)。特徴的なピラミッド型の形態は、4日目(および6日目;図1C)。シナプス形成は、14日目から16日目という早い時期に検出でき、標準的なシナプス前およびシナプス後のマーカーによる免疫組織化学染色により、24日目に顕著になります。(図1D;シナプス前マーカーSynapsin 1および樹状突起マーカーMap2で標識)。

アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。

結果

figure-results-1
図1:hPSCからのヒト誘導ニューロン(iN)の直接生成。 (A)iN生成のフロー図。(B)多能性を確認するためのヒト多能性幹細胞(H1)の開始培養の代表的な明視野および免疫蛍光画像。Oct4 は赤、Sox2 は緑で示されています。(C)4日目と6日目のiNの代表的な明視野画像。(D)樹状突起マーカーMap2およびシナプス前マーカーSynapsin 1(Syn1)の免疫蛍光染色により24日間純粋培養で培養し、免疫蛍光染色により染色したiNにおける樹状突起樹状突起形成およびシナプス点形成の特徴的な形態。

アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。

開示事項

利益相反は宣言されていません。

材料

この記事で使用された材料の一覧
名前会社カタログ番号コメント
アキュターゼSTEMCELLテクノロジー7920
B27サプリメントサーモフィッシャー17504044
DMEM/F12 ミディアムSTEMCELLテクノロジー36254
DMSOのサーモフィッシャーD12345
ドキシサイクリンミリポアシグマD3072
H1ヒトES細胞ウィセルワ01
マトリゲルコーニング354234
mTeSRプラスSTEMCELLテクノロジー5825
N2サプリメントサーモフィッシャー17502001
神経基礎Aミディアムサーモフィッシャー〒10888-022
非必須アミノ酸サーモフィッシャー11140-050
PEIのVWRの〒71002-812
pMDLg/pRREアドジーン12251
ポリブレンミリポアシグマTR-1003-G
pRSV-REVのアドジーン12253
ピューロマイシンサーモフィッシャーA1113803
STEMdiff Neural Progenitor 凍結培地STEMCELLテクノロジー5838
STEMdiff SMADi ニューラルインダクションキットSTEMCELLテクノロジー8581
Tempo-iOlogo:ヒトiPS細胞由来OPCテンポバイオサイエンス商品コード:102
TetO-NG2-ピューロアドジーン52047
VSV-Gのアドジーン12259
名 名

タグ

ヒト多能性幹細胞ニューロン分化テトラサイクリン応答配列神経分化誘導転写因子ウイルス導入ピューロマイシン選択細胞剥離溶液ECMコートウェル成熟化培地