このビデオでは、電子顕微鏡法のためのマウス脳組織の凍結破壊レプリカの免疫標識を示しています。フラクチャーされコーティングされたレプリカは消化され、受容体が露出します。一次抗体および金タグ付き二次抗体は、特定の神経膜受容体を標識するために添加されます。レプリカはグリッドに取り付けられ、電子顕微鏡で視覚化されます。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
方法論記事
マウス脳組織の凍結破砕標本における神経膜タンパク質の免疫標識
813 回視聴
⸱
2025年4月28日
この記事について
要約
プロトコル
動物サンプルを含むすべての手順は、適切な動物倫理審査委員会によって審査され、承認されています<
p style='margin-left:0cm;'>1.試料作製- 脳の固定
- 固定剤の準備
- 1Lの固定剤に対して、パラホルムアルデヒド10gを量り、それを300mlの脱イオン水(H2O)に加えます。55 - 60 ºC に ~10 分間、連続的に攪拌しながら加熱します。
- 火を止め、4 Nの水酸化ナトリウム(NaOH)を7〜8滴加えます。溶液は~10分で明らかになるはずです。
- 室温または室温まで冷まし、ピクリン酸の飽和溶液150mlを加え、脱イオンH2Oで500mlにします。
- 500 mLの0.2 Mリン酸緩衝液(PB)を加えます。濾紙で濾過します。NaOHでpHを7.4に調整します。
- 固定剤を6°Cに冷却し、暗いガラス瓶に6°Cで1日以内保管します。
- 経心臓灌流
- チオペンタール(120 mg/kg体重)の腹腔内注射をマウスに麻酔します。ペダル離脱反射をチェックして、動物が深く麻酔されていることを確認してください。動物を仰向けにして、4つの四肢を縛った状態で灌流テーブルに置きます。
- 鈍い端のはさみで腹壁を縦方向に開き、胸郭の尾側境界に沿って横方向に2つの追加の切り込みを入れて、横隔膜を露出させます。横隔膜を切り取り、両側の骨軟骨境界で胸壁を切断します。胸骨を含む胸壁の中央スラブの尾側端を持ち上げて、心臓を露出させます。
- 心膜を切除し、左心室の先端に小さく正確な切込みを入れて、灌流装置のカニューレを受け入れます。内径0.6mmの鈍いカニューレを使用してください。先端が上行大動脈に現れるまでカニューレを心室にそっと通し、カニューレをクランプで固定します。血液と灌流が血流から出るようにするには、右心房に切り込み を入れます。マウス
- を、最初に5 mL/分の流速で蠕動ポンプを使用して、リン酸緩衝生理食塩水またはPBS(25 mM、0.9%塩化ナトリウムまたはNaCl、pH 7.4)を約1分間投与し、続いて氷冷固定剤を7分間 投与して経心的に灌流します。
- 固定後、マウスの頭をハサミで切断し、首から鼻までの正中線を通して皮膚を切ります。筋肉を取り除き、頭蓋骨を完全に露出させます。
- 鋭利なハサミを使用して、大孔から始めて後頭骨と頭頂間骨を縦方向に切り込みます。細いピンセットを使用してこれらの骨を取り除き、小脳全体を露出させます。次に、頭頂骨と前頭骨を鼻骨まで縦方向に切り込みを入れ、ピンセットでそれらを取り除き、脳全体を露出させます。
- ヘラを使用して、脳を傷つけずに取り出し、氷のように冷たい0.1 M PBに入れます。
- 固定剤の準備
- 標本の切片化とトリミング
- 関心のある
- 領域を含むカミソリの刃で約5 - 6 mmのコロナブロックをカットします。シアノアクリレート接着剤でバイブロスライサーのホルダーに接着します。新皮質が振動するブレードに面するように組織ブロックを向けます。扁桃体を含む冠状切片をバイブロスライサー(図1A)で氷冷した0.1 M PBで140 μmでスライスし、同じバッファーの6ウェル皿に集めます。
- 実体顕微鏡で、スライスから関心領域(ここでは、扁桃体またはITCの挿入細胞塊の中背傍嚢クラスター;図1Bを参照)を切り取ります。これは、シリコンエラストマーでコーティングされ、0.1 M PBで満たされたペトリ皿で、眼科用メスを使用して行います。トリミングされたブロックがスペーサーの穴(約1.5 mm)に収まることを確認します(図1B)。
- トリミングしたブロックを凍結保護溶液(0.1 M PB中の30%グリセロール)に6°Cで一晩(O / N)移動します。
2. 高圧凍結
注:凍結骨折レプリカ免疫標識(FRIL)は、6つの重要なステップで構成されています:1)試料の高圧(2,300〜2,600バール)での急速凍結。2)標本の破砕。破砕面は一般に、凍結膜の中央の疎水性コアをたどり、それらを2つの半膜リーフレットに分割します:半分は原形質に隣接してあり(P面)、半分は細胞外または外形質空間に隣接して位置しています(E面)。3)白金と炭素の真空蒸着による試料の複製。4)組織の洗剤消化。5) イムノゴールドのラベリング。6)透過型電子顕微鏡によるレプリカの解析
- 銅キャリアの準備
注:FRIL手順の連続した段階で処理するには、試料を金属(金または銅)キャリアに取り付ける必要があります。これらのキャリアは、破砕のモードと使用する機械の種類に応じて、サイズと設計が異なります。ここでは、銅キャリア(図1B、E)とヒンジ付きの「ダブルレプリカテーブル」(図3Bを参照)を使用し、開くと凍結した試験片に引張破壊が発生します(図2)。これにより、破砕された試料の両面を保持し、複製することができます。- シャモアの皮のシートを使用して変色除去剤を塗布したポーランドの銅キャリア。
- 担体をガラスポットに入れ、超音波処理水浴中で非イオン性洗剤(pH ~1.5)で2回洗浄し、水道水で広範囲に洗浄した後、脱イオン水で洗浄し、エタノールで2回すすいでください。
- 銅キャリアをアセトンで15分間超音波処理します。
- キャリアを濾紙の上に置いて乾かします。
- 両面テープのリングを銅製キャリア(図1C)に取り付け、トリムされたブロック(保持キャリア)の保持ウェルとして機能します。
- 試料の凍結
注:液体窒素の取り扱いには注意し、適切なゴーグルを着用してください。- 高圧凍結ユニット(図1F)を少なくとも1.5時間かけて加熱してください。
- 「AIR HEATER」ボタンを押して加熱を開始し、50分間焼きます。気温を80°Cに設定します。
- 窒素タンクを高圧凍結ユニットに接続し、「NITROGEN」ボタンを押して内部のデュワーに液体窒素を充填します。「NITROGEN LEVEL」ランプが点灯します。「冷却」ボタンを押して冷却を開始します。
- 「NITROGEN LEVEL」が消えたら「DRIVE IN」ボタンを押してください。油圧システムがピストンを3回前後に動か していることを確認します。
- 「AUTO」ボタンと「NITROGEN」ボタンを押します。「READY」が点灯するとすぐに、高圧凍結ユニットは高圧凍結の準備が整います。
- ガラスピペットに溶かしたプラチナワイヤーループを使用して、両面テープ(図1B)の穴にトリミングされたブロックを置きます。
- 濾紙またはブラシを使用して余分な凍結保護溶液を取り除きます.
注:この手順は、組織の周りに形成される可能性のある気泡を取り除くためにも重要です。これは、組織の形状や超微細構造の歪みを引き起こす可能性があります。 - 実体顕微鏡の下で、保持キャリアを別のキャリアで覆い、組織ブロックが2つのキャリアの間に挟まれるようにします。
- キャリアサンドイッチを高圧凍結ユニットの試料ホルダーに挿入します(図1D)。試料ホルダーを高圧凍結ユニット(先端を下にして)に挿入し、試料ホルダーをねじ込んで固定します。
- 「Jet-Auto」ボタンを押して、凍結サイクルを開始します。できるだけ早く作業を行い、試料ホルダーを取り外し、先端を液体窒素で断熱ボックスに沈めます。2対の鉗子の先端を液体窒素に浸して冷却します。
- キャリアサンドイッチを試料ホルダーから慎重に取り外し、事前に冷却したクライオバイアルに入れます。キャリアが液体窒素冷却鉗子でのみ取り扱われていることを確認してください。クライオバイアルは、窒素がバイアルから流出するように穴を開ける必要があります(図1G)。
- 手順2.2.6から2.2.11を繰り返して、目的のサンプルがすべて凍結するまで待ちます。同じ種類のサンプルを含む複数のキャリアサンドイッチを同じバイアルに保存できます。
- キャリアを含むクライオバイアルを複製までクライオタンクに保管します(図1H)。
3.フリーズフラクチャとレプリケーション
- 電子ビーム銃の準備
- 電子ビーム銃を挿入する前に、「偏向板」でシールドを取り外してください。「設定ゲージ」を、下部カソードカバーを介してフィラメントをコレットチャックの中央に配置します.
注:設定ゲージの直径が大きい端はカーボンガンに使用され、直径の小さい端はプラチナガンに使用されます。 - 「圧力層」がフィラメントの端をクランプできるまで、新しいフィラメントをゲージの上にスライドさせ、フィラメントコイルが斜めにならないようにします。
- セッティングゲージを取り外し、カーボンロッドを挿入します。エバポレーターロッドホルダーのコレットチャックを締めて固定し、ロッドの端の高さが下から2番目のコイルの中央にあることを確認します。プラチナガンの場合、プラチナロッドの端の高さは、上から2番目のフィラメントコイルの中央にある必要があります。
- デフレクタープレートを交換し、ガンをフリーズフラクチャーユニットに挿入します。使用後はサンドブラスターで銃を清掃してください。
- 電子ビーム銃を挿入する前に、「偏向板」でシールドを取り外してください。「設定ゲージ」を、下部カソードカバーを介してフィラメントをコレットチャックの中央に配置します.
- フリーズフラクチャユニットの設定
- MAINSを1にして、フリーズフラクチャユニット(図3A)の電源を入れます。フリーズフラクチャおよびレプリケーション手順の詳細については、製造元が提供する取扱説明書を参照してください。
- 凍結破壊装置を冷却する前に、ユニットの冷却システム全体を温風で焼きます。MTC 010デバイス(温度制御ユニット)(図3A)の「解凍」ボタンを押して、ベークアウトプロセスを45分間実行します。
- バキュームステーションをアクティブにします。凍結破砕ユニットは通常、~10-6 - 10-7 mbarの真空範囲で動作します。
- 窒素タンクを充填し、凍結破壊ユニットに接続します。バルブホルダーが乾いていることを確認し、バルブホルダーを挿入する前にタンクの入り口を清掃します(湿度が真空とタンクのN2充填の表示を妨げる可能性があります)。
- 温度を-115°Cに設定して冷却を開始し、冷却には約45分かかります。
- 電子ビーム銃を挿入し、電流と電圧を調整して、蒸発のための次のパラメータに到達します:
カーボンガン:回転オン、位置90°、炭素蓄積率0.1 - 0.2 nm/秒
カーボンプラチナガン:回転オフ、位置60°、蓄積速度0.06 - 0.1 nm/秒
注:カーボンロッドまたはプラチナロッドの交換後に初めてガンを使用する場合、 使用前に3分間脱気してください。
フラクチャリングとレプリケーション
- 凍結キャリアサンドイッチを二重レプリカテーブルに挿入し、すべての操作が液体窒素で行われることを確認します。
- ダブルレプリカテーブルをデュワー容器に移し、45°の角度で試料ステージレシーバーに固定します。液体窒素レベルは、常にダブルレプリカテーブルより上にある必要があります。
- テーブルマニピュレーターでダブルレプリカテーブルをピックアップし、コールドステージの凍結破壊ユニットに挿入します。約 20 分待って、ダブル レプリカ テーブルの温度が -115 °C に調整されます。
- 真空が10-6 mbar未満で、温度が-115°Cであることを確認してください。
- ダブルレプリカテーブルの上に置かれたシュラウドに接続されたホイールを手動で反時計回りに回転させることにより、組織を骨折します。シュラウドが回転すると、二重レプリカテーブルが強制的に開き、組織が骨折します。
- フリーズフラクチャーユニット(図3A)のEVM 030デバイス(電子ビーム蒸着制御ユニット)の「Highテンション」ボタンを押します。
- 90°の角度で5nmの厚さに配置された電子ビーム銃による炭素の蒸発(回転)により、骨折した組織の露出面(図3C)を再現し、続いて2nmの厚さに対して60°の角度で白金-炭素による一方向シャドウイングを行います。最後に、厚さ15nmのカーボン層を90°の角度から塗布します(回転)。
- 蒸発には次のパラメータを使用します:
第1炭素:回転オン、位置90°、速度0.1 - 0.2 nm/秒、5 nm
第2炭素-プラチナ:位置60°、速度0.06 - 0.1 nm/秒、2 nm
第3炭素:回転オン、位置90°、速度0.3 - 0.5 nm/秒、15 nm - 凍結破壊ユニットから複製された試料を取り出し、TBS(トリス緩衝生理食塩水、pH 7.4)。
- 白金ループ線材を使用して、複製された組織を試料キャリアから取り出します(図4A)。
- すべてのサンプルがレプリケートされるまで、ステップ 3.3.1 から 3.3.10 を繰り返します。
4. レプリカのSDS消化
- レプリカ
- を1mlのSDS消化バッファー(2.5%ラウリル硫酸ナトリウム、20%スクロース、15 mMトリス、pH 8.3)で満たされた4mlガラス瓶に移します。80°Cで18時間、振とう(45ストローク/分)しながら消化します。
- レプリカをSDS消化バッファーで満たされた新しいチューブに移し、RTで保存します。
4. 免疫標識
注:抗体によるインキュベーションを除き、すべてのインキュベーションはRTで穏やかに振とうして行われます。
- レプリカを新鮮なドデシル硫酸ナトリウム(SDS)消化緩衝液で10分間洗浄します。
- レプリカを2.5% BSA(ウシ血清アルブミン)含有トリスバッファー生理食塩水またはTBS溶液で5分間洗浄し、次いでTBS溶液で0.1% BSAで10分間×3回洗浄します。
- TBSの非特異的結合部位を5%BSAで1時間ブロックします。
- 2% BSA-TBSで希釈した一次抗体を塗布します。15°Cの湿潤チャンバー内で30μLの液滴(図4B)で72時間(図4C)インキュベーションを行います(図4C)。
- この研究では、骨折した組織から両方のレプリカを処理します。すべてのα-アミノ-3-ヒドロキシ-5-メチル-4-イソキサゾールプロピオン酸受容体またはAMPA-Rサブユニットに共通のマウスGluR1のアミノ酸717 - 754に対して産生されたモルモットポリクローナル抗体(希釈:1:200)、またはN-メチル-D-アスパラギン酸受容体またはNMDA-RのNR1サブユニットのアミノ酸660 - 811を覆う組換え融合タンパク質に対して産生されたマウスモノクローナル抗体(希釈:以下)と1つのレプリカをインキュベートします。 1:500)、および緑色蛍光タンパク質に対して産生されたウサギポリクローナル抗体(希釈:1:300)を用いた。
- ラットμ-オピオイド受容体のアミノ酸384〜398に対応する合成ペプチドに対して産生したウサギポリクローナル抗体で他のレプリカをインキュベートします(希釈率:1:500)。
- 0.05% BSAでTBSで洗浄します(3 x 5分)。
- 二次抗体を塗布します。この研究では、金 (イオン刺激性グルタミン酸受容体の場合は 5 nm、μ-オピオイド受容体の場合は 10 nm、チャネルロドプシン-2 黄色蛍光タンパク質または ChR2-YFP の場合は 15 nm) 結合抗体を TBS で 2% BSA で希釈します。二次抗体を1:30に希釈し、30 μLの滴下で15 °C O/Nでインキュベートします。
- RTで0.05% BSA-TBSで3 x 5分間洗浄します。
- 超純水で2×5分洗ってください。
- formvarコーティングされた100本の平行棒グリッドにレプリカを取り付けます(図4D)。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
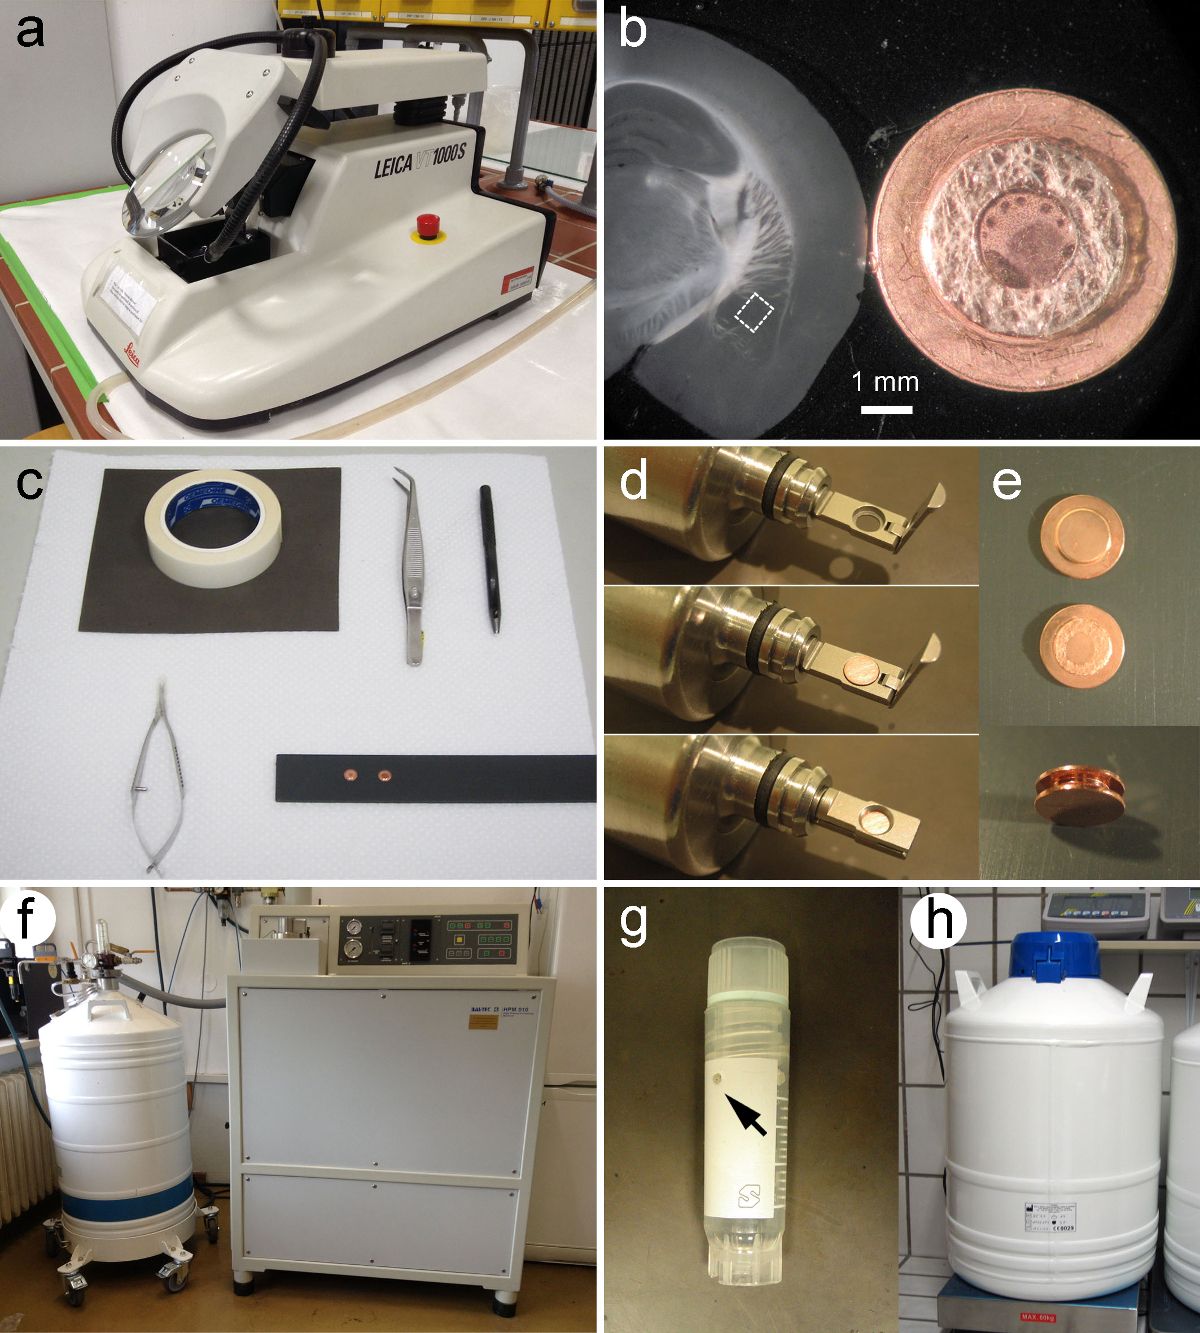
図 1.ティッシュ調製と高圧凍結。(A)バイブロスライサーは、組織を切片化するために使用されます。(B)得られた扁桃体を含む冠状マウス脳切片を、両面テープのリングを取り付けた銅キャリアと並べて示しています。破線のボックスは、ITC の内側傍嚢クラスターを含む対象領域を示します。両面テープの穴の直径は約1.5mmです(C)銅キャリアの準備のためのツール。左上から時計回りに、両面テ...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 組織調製 | |||
| パラホルムアルデヒドEMグレード | Agar Scientific Ltd., United Kingdom | AGR1018 | |
| 飽和ピクリン酸溶液 | Sigma-Aldrich, USA | P6744-1GA | |
| Na2HPO4-2H20 | Merck Millipore, ドイツ | 1065860500 | |
| NaH2PO4-2H2O | メルクミリポア、ドイツ | 1063451000 | |
| NaCl | メルクミリポア、ドイツ | 1064041000 | |
| 4N NaOH | カール・ロス、 ドイツ | T198.1 | |
| チオペンタール | サンド、オーストリア | 5,133 | |
| グリセロール | Sigma-Aldrich、アメリカ | G5516-500ML | |
| Genピュア超純水システム | Thermo Fisher Scientific, 米国 | 50131235 | |
| 蠕動ポンプ | イスマテック | ISM 930C | |
| フィルターペーパー | マシェリー・ナーゲル(ドイツ) | MN 615 1/4 | |
| バイブロスライサー, VT1000S | ライカマイクロシステムズ(オーストリア) | ||
| 眼科用メス | アルコン研究所(米国) | ||
| 灌流カニューレ | Vieweg, Germany | F560088-1 | |
| 高圧凍結 | |||
| 銅キャリア | エンジニアリングオフィス M. Wohlwend, CH | 528 | |
| シドルポーランド | ヘンケル、ドイツ | ||
| セーム革 | 家庭用品店 | ||
| 穴あけパンチ、 1,5mm | シュトゥーバイ(オーストリア) | ||
| 変性エタノール | ドナウケム(オーストリア) | ||
| アセトン | ロス(ドイツ) | 9372.5 | |
| 高圧冷凍機 HPM 010 | バルテック CH;現在、ライカマイクロシステムズ | HPM010 | |
| 実体顕微鏡 | オリンパス、日本 | SZX10 | |
| 液体窒素 | |||
| クライオバイアル | ロス、 ドイツ | E309.1 | |
| CryoCane | Nalge Nunc International,USA | 5015-0001 | |
| CryoSleeve | Nalge Nunc International,USA | 5016-0001 | |
| 液体窒素貯蔵容器 | Cryopal, フランス | GT38 | |
| 非イオン性洗剤(Lavocid) | Werner & Mertz Professional, Germany | ||
| Freeze-fracture and Replication | |||
| Sandblaster, Mikromat 200-1 | JOKE Joisten & Kettenbaum, ドイツ | SANDURET 2-K | |
| シリシウム炭化物 SIC 360、粒度 25 - 21μ | JOKE Joisten & Kettenbaum, Germany | 955932 | |
| 凍結破壊システム BAF 060 | BalTec, CH;現在、ライカマイクロシステムズ | BAF060 | |
| セラミック12ウェルプレート | グローペル、オーストリア | 14511 | |
| Trizmaベース | SIGMA、米国 | T1503 | |
| Trizma塩酸塩 | SIGMA、 米国 | T3253 | |
| 塩化ナトリウム | メルク、ドイツ | 1,06,40,41,000 | |
| SDS、ラウリル硫酸ナトリウム | ロス、ドイツ | 5136.1 | |
| スクロース | メルク、 ドイツ | 1,07,68,71,000 | |
| TRIS | ロート、ドイツ | 5429.3 | |
| ユニバーサルハイブリダイゼーションオーブン | バインダー、ドイツ | 7001-0050 | |
| 免疫標識 | |||
| BSA | SIGMA, 米国 | A9647 | |
| 抗GFP抗体 | Molecular Probes、米国 | A11122 | |
| 抗パンアンペア抗体 | フロンティア研究所、日本 | パンAMPAR-GP-Af580-1 | |
| 抗NMDAR1抗体、 クローン 54.1 | メルクミリポア、ドイツ | MAB363 | |
| オピオイド受容体ミュー(MOR)抗体 | イムノスター、米国 | 24216 | |
| EMヤギ抗モルモット、5nm;二次抗体 | BBインターナショナル, | EM.GAG5 | |
| EMヤギ抗ウサギ、15nm;二次抗体 | BB国際抗体, | EM.GAR15 | |
| ロバ抗ウサギ、10nm、二次抗体 | AURION、オランダ | DAR 10nm | |
| 銅格子、100平行棒 | 寒天、英国 | G2012C | |
| インキュベーター | メジャーサイエンス、 米国 | MO-RC | |
| ピオロフォーム粉末 | 寒天科学、英国 | R1275 | |
| クロロホルム | ロス、ドイツ | 3313.1 |
