動物サンプルを含むすべての手続きは、適切な動物倫理審査委員会によって審査され、承認されています。
1.ティッシュ処理
NOTE: 経心灌流と4%パラホルムアルデヒド(PFA)で0.2 Mリン酸緩衝液で希釈した4%パラホルムアルデヒド(PFA)を4°Cで一晩中後処理した後、脳をリン酸緩衝生理食塩水(PBS)で30%スクロースに4°Cで3日間移動させます。その後、脳を粉末ドライアイスで凍結し、切片化まで-80°Cで保存します。
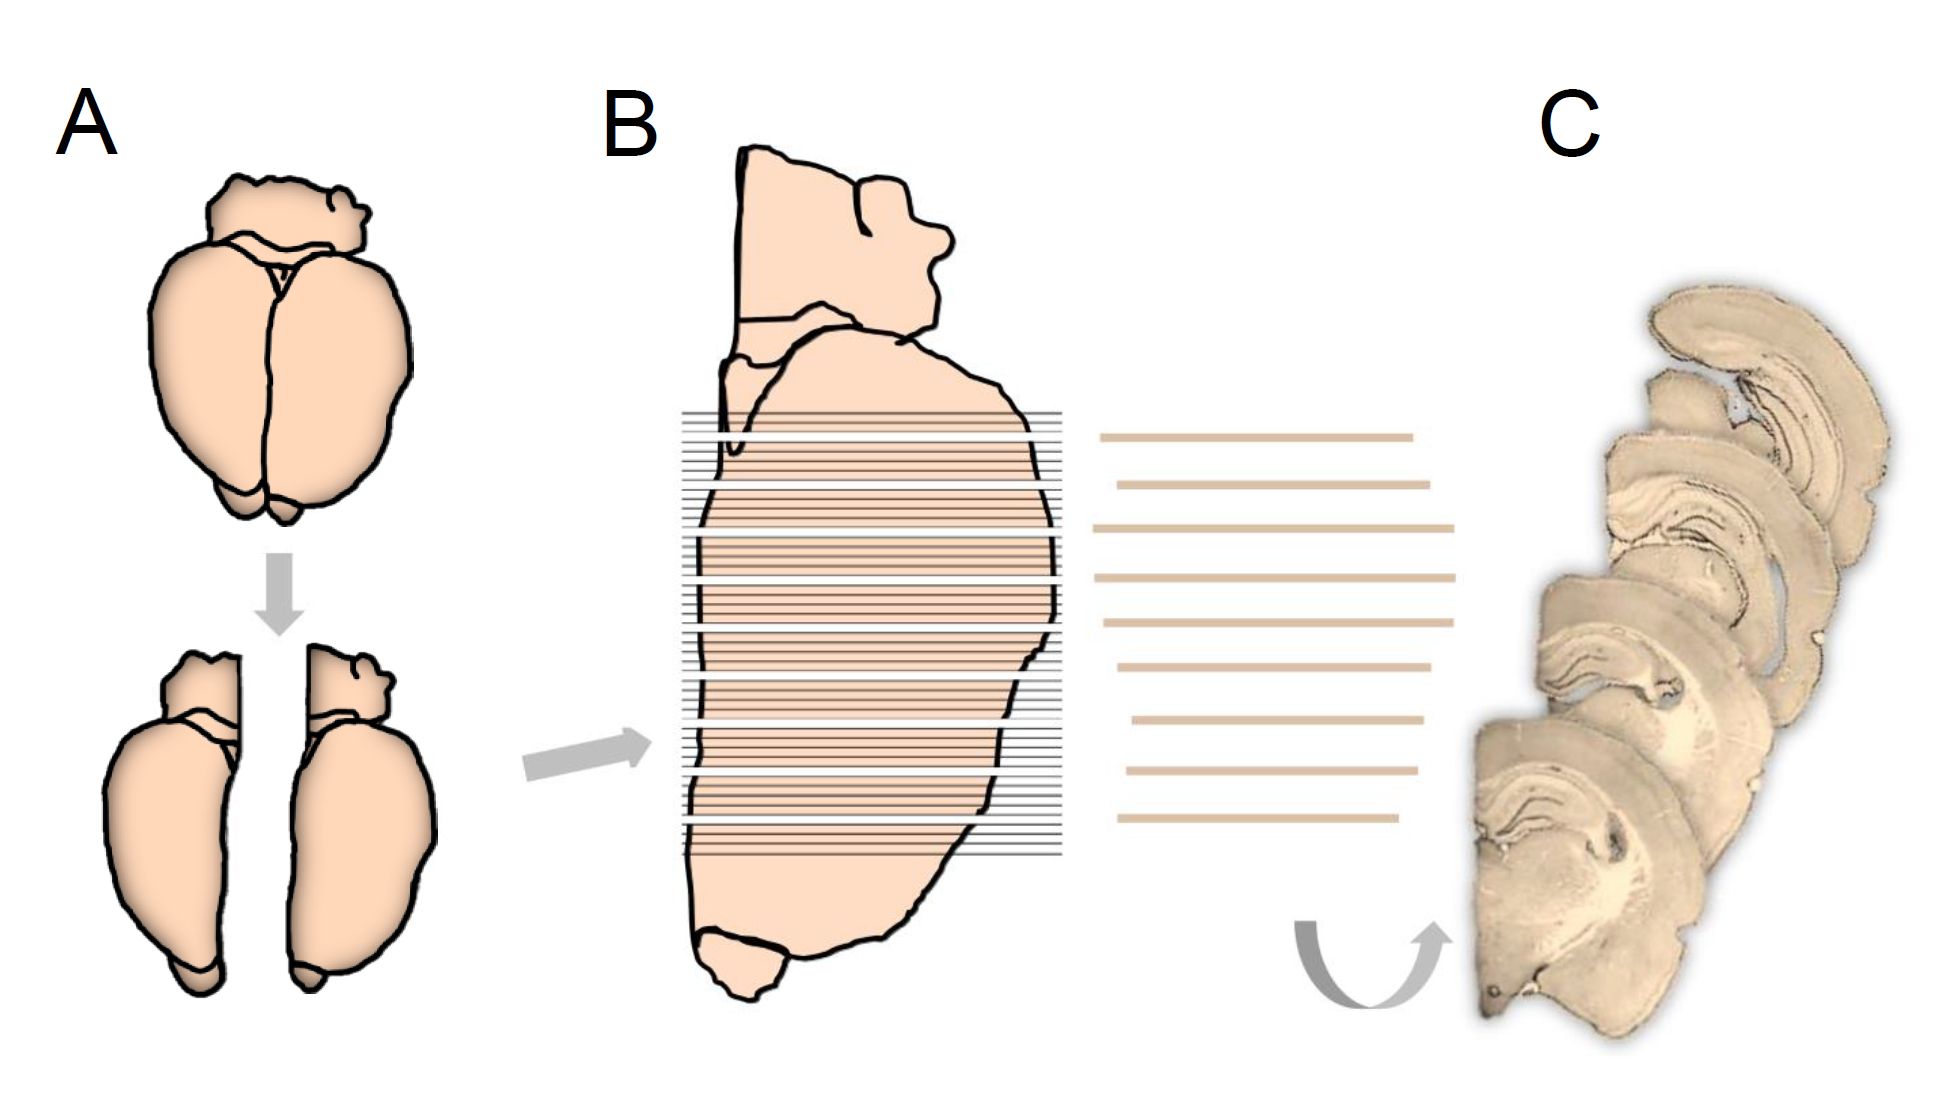
- メスを使って脳の正中線に沿って左右の半球を分けます。次に、最初の脳で半球のいずれかをランダムに選択します。その後、左右の半球間を系統的に移動します(<span style='font-family:Arial,sans-serif;font-size:12pt;font-style:normal;font-variant:normal;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>Figure 1A).埋込媒体を使用して、サンプリングした半球を、長軸がディスクに対して垂直になるように試料ディスクにマウントします。
- 予冷用の番号が付けられたマルチディッシュコンテナをクライオスタットに入れます。
- 標本ディスクをクライオスタットにマウントし、海馬全体(Bregma 1.80〜-7.04)をコロナ面の厚さ80μmのセクションに切断します(図1B).
- サンプリングされたすべてのセクションを冷却されたマルチディッシュコンテナに連続して配置し、セクションを切断順序に保ちます。
- 切片を凍結保護剤で完全に覆い、さらに使用するまで容器を-20°Cに保ちます。
2. 免疫染色
注: 染色手順全体で個々のセクションを追跡するには、サンプリングされたセクションを25ウェルの染色ネットに配置します。5番目の切片ごとに使用し、免疫染色とその後の細胞カウントのために、海馬あたり平均最終数を12(8-16)にします。
- セクション1とnの間のランダムな開始でn番目のセクションごとにサブサンプリングする前に(図1C)、コンテナを-20°Cから室温(RT)に移します。
- たとえば、絵筆を使用して、リン沈下緩衝生理食塩水(PBS)で満たされたペトリ皿に配置された25ウェル染色ネットに切片を番号順に移します。
注:<span style='font-family:Arial,sans-serif;フォントサイズ:12pt;font-style:normal;font-variant:ノーマル;フォントの太さ:400;text-decoration:なし;vertical-align:ベースライン;white-space:pre-wrap;'>この時点から、オービタルシェーカー(セクション2.3から2.9)の対応するガラス皿に配置された染色ネットのセクションを保持します。 - 染色ネットを対応するガラス皿に移し、切片をPBSで室温(RT)で10分間2回洗浄してから、3%過酸化水素でインキュベートします(H2O2) 蒸留水で希釈 (dH2O) を20分間。
- 切片を塩酸(HCl)の3つの異なる溶液(0°Cで10分間1M、室温で2分間、室温で2Mで10分間、37°Cで20分間)に移してから、室温で0.1M四ホウ酸ナトリウムで20分間中和します。
- PBS(洗浄バッファー)で希釈した1% Triton X-100で3×10分間インキュベーションした後、切片を10%ウシ胎児血清(ブロッキング溶液)を含む洗浄バッファーに室温で1時間移します。
- ブロッキング溶液で1:100に希釈したマウス抗BrdU(5-ブロモ-2'-デオキシウリジン)で切片を4°Cで48時間インキュベー
トします。- 切片を洗浄バッファーで3×10分間洗浄し、洗浄バッファーで1:10に希釈したセイヨウダイオスペルオキシダーゼで48時間インキュベートします。
- セクションをPBSに5×10分間移し、次にPBSで希釈した0.01%ジアミノベンジジン(DAB)で7分間移してから、0.02%Hを含む同様のDAB溶液に移します2O2RTで10分間。
- 一連の洗浄(PBSで2×10分、塩化ナトリウムを添加していないリン酸緩衝液で2×10分)を完了し、切片を番号順に顕微鏡スライドにマウントします。
- 切片を約30分間乾燥させてから、クレシルバイオレットで対比染色します。
- 顕微鏡のスライドをスライドラックに置きます。
- dHを含むスライド染色皿でセクションを10分間水分補給< style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'2O、次にスライドをdHします style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>2O for 15 min.
- 切片をエタノールで3回脱水する前に、手順2.12を繰り返します(5分間で96%、2分間で99%)×2
分間)。- 切片をキシレンに2×〜15分間置き、速乾性媒体を使用してスライドを覆い、取り付けます。
- 最後に、カバースリップしたスライドを顕微鏡検査に使用する前に、約24時間放置します。
3. 光学フラクショネーターを使用したBrdUラベル付きニューロンの総数の推定
注: 分析するセクションの数やサンプリングされたセクション内の光学ディセクタの数など、最適なサンプリングパラメータを決定するために、いくつかの動物を含むパイロットスタディを実施してください。このパイロットは、予備的なCV(標準偏差/平均)と、調査員が決定した推定値の満足のいく精度を得るためにCEを調整する可能性も提供します(詳細については、以下を参照してください)。同様に、z分布解析では、組織の収縮、切片全体の染色の品質、z軸内の細胞の分布などの点に対処します。
- セクション内の組織の厚さをチェックして、それらが光学フラクショネーターの使用に適していることを確認してください。例えば、ガードゾーンを含む選択したディセクタの高さに対して十分な厚さであることを確認してください(下記参照)。 NOTE: 組織の厚さは、関心領域内のいくつかの場所で測定されます。
- スライドを顕微鏡の電動ステージに置き、好みの立体ソフトウェアをオンにしてください。
- 低倍率の対物レンズ(2倍または4倍)を使用して関心のある領域を描写してから、100倍の油浸対物レンズに変更します))<スパン style='font-family:Arial,sans-serif;font-size:12pt;font-style:normal;font-variant:normal;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'Figure 2A)。
- カウントフレームの特定のポイントを使用(e.g.,角またはその角に隣接して)、fsectionの特徴に焦点が合って現れるまで焦点面に沿って移動することにより、セクションの上部を特定します。このz位置を0として登録します(Figure 2Bを参照)。
- カウントフレームの同じ特定の点が焦点が合っている組織の最後のzレベルになるまで、焦点面を組織を通して下に移動し、この位置に印を付けます。局所組織の厚さは 0 からこのエンドポイントまで定義され、z 軸で読み取ることができます。ティッシュの厚さを登録します(<span style='font-family:Arial,sans-serif;font-size:12pt;font-style:normal;font-variant:normal;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>Figure 2Bを参照)。
- 染色物の完全な浸透と、切片の全厚における細胞の分布を文書化します。
注:<span style='font-family:Arial,sans-serif;フォントサイズ:12pt;font-style:normal;font-variant:ノーマル;フォントの太さ:400;text-decoration:なし;vertical-align:ベースライン;white-space:pre-wrap;'>BrdU標識ニューロンの分布は、必要なガードゾーンを決定するためのガイドとして使用されます。細胞の均一な分布は重要ですが、切片の上部と下部付近で観察される細胞の数が少ないことは許容され、キャップの紛失の影響を示しています。- BrdUラベル付きニューロンのサンプルを作成し、各カウントフレームの選択されたコーナーで測定されたローカルセクションの厚さとともにZ位置を登録します。
- BrdU陽性ニューロンの数を、そのz位置の関数としてプロットします。
- ディレクターゾーンとガードゾーンの高さは、平均セクションの厚さとセルの分布に基づいて固定する必要があります(3.1および3.2を参照)。
NOTE: ディセクタの高さは、サーフェスに近いアーティファクトを避けるために、セクションの厚さよりも小さくする必要があります。このリスクは、セクションの上部と下部にガードゾーンを含めることで回避できます。 - ディセクタ間のステップ長を決定します。
- 分析するすべてのセクションで関心のある領域を描き、その領域を登録します。
- これらの領域を合計し、この領域内に配置されたディセクタの数で割ります。
NOTE: これまでの経験から、75個のプローブを出発点として適しています。これは、領域と対応するサンプリング位置を概算します(Astep). - A style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>step
- カウントフレームのサイズを決定します。
- カウントフレームのサイズを任意の単位に設定し、セクション3.3および3.4で取得したパラメータを使用してBrdU陽性ニューロンのパイロットサンプリングを実行してください。
NOTE: サイズは試行錯誤によって経験的に決定する必要がありますが、ディセクタごとに2〜3個のセルのサンプリングを可能にするように調整することをお勧めします。
- パイロット研究のこの最終ステップに続いて、細胞サンプリングを開始します。
注:<span style='font-family:Arial,sans-serif;フォントサイズ:12pt;font-style:normal;font-variant:ノーマル;フォントの太さ:400;text-decoration:なし;vertical-align:ベースライン;white-space:pre-wrap;'>得られたサンプリングパラメータは、各動物で約150〜200個の細胞の数をもたらすはずであり、これは効率的な立体設計を得るのに十分です。 - 100×油浸対物レンズと最終倍率2000-3000×を使用して、BrdU陽性ニューロンを数えます。各光学ディセクタで、対象の特徴によって認識され(本研究では、基準はBrdUラベル付きニューロンの前縁が初めて焦点が合ったとき)、カウントフレーム内に位置しているか、包含線に接触しているBrdUラベル付きニューロンを特定します(図2B).ディセクタ高さ内の対象の特徴によって明確に認識されたときに除外線に触れるBrdU陽性ニューロンをカウントしないでください。立体定量化全体を通じて、これらのカウントルールに注意深く従うことが非常に重要です。
NOTE: BrdUがすべての分裂細胞に組み込まれると、形態はニューロンと他の種類の細胞とを区別する。ニューロンの特性は、中性の細胞質と暗い核小体を持つ明確に定義された核です。BrdU陽性細胞は、グリア細胞よりもサイズが大きいことから、新たに形成されたニューロンとして認識されます。短期増殖(例:< 2,4時間)の研究では、未熟なニューロンマーカーを使用した二重染色が前提条件となる場合があります。