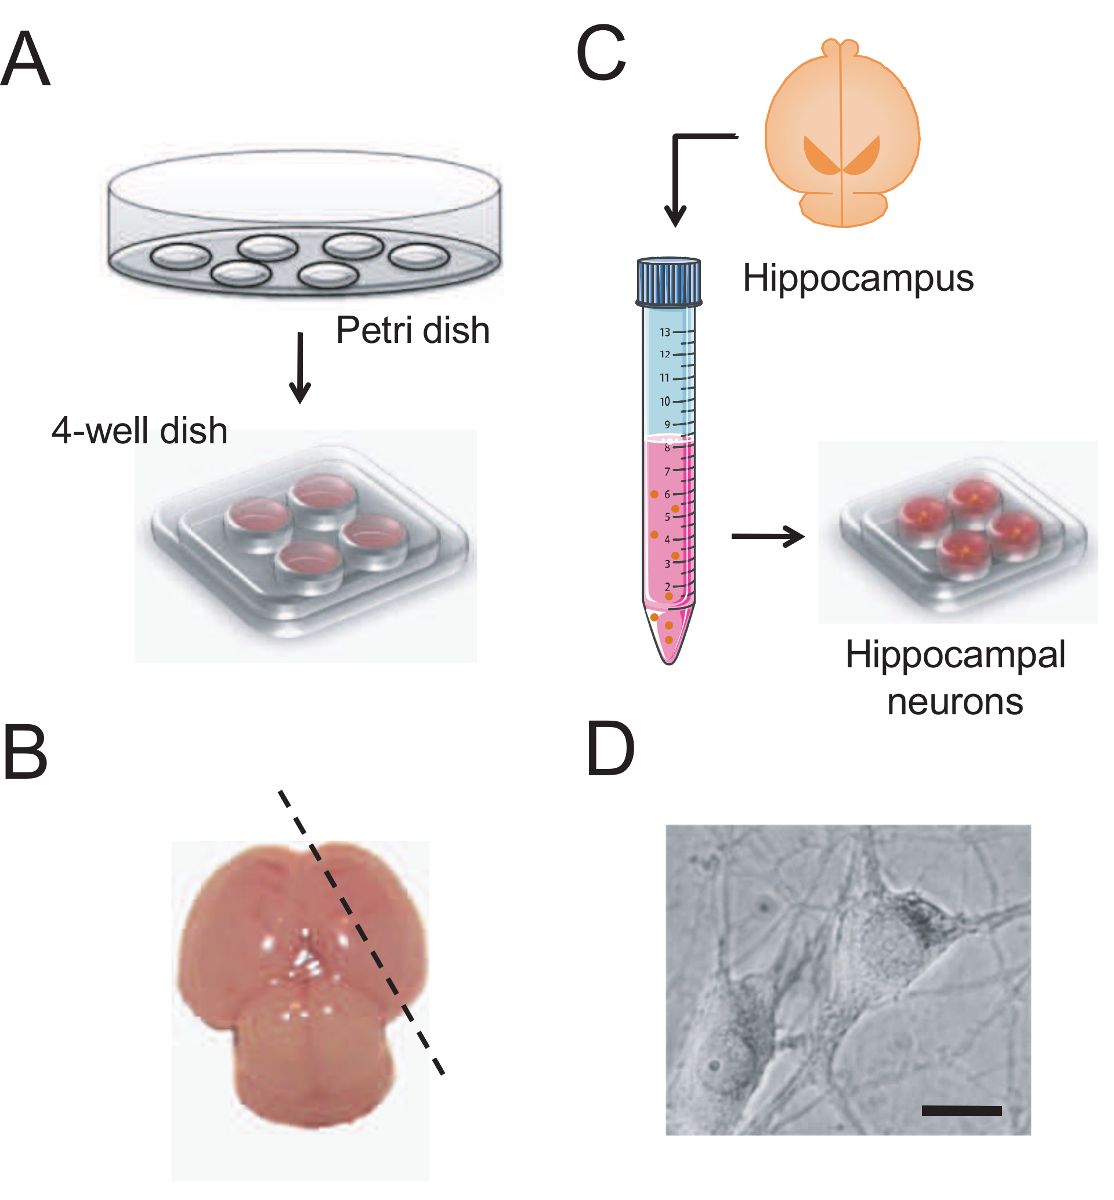
1. ラット海馬ニューロンの短期的および長期的培養<
ol style='margin-bottom:0;マージントップ:0;padding-inline-start:48px;'>
ポリ-D-リジンコーティングされた12mmガラスカバースリップの調製。- 直径12mmのガラスカバースリップをエタノールで少なくとも24時間滅菌してください。滅菌条件下で乾燥させます。
- カバースリップをペトリ皿のパラフィルムのストリップに分配します。各カバーガラスの表面を1 mg/mlのポリD-リジン200 μlで覆います。一晩(O / N)治療を許可します。
- 翌日、カバースリップを15分ごとに二重蒸留滅菌水で90分間滅菌状態で洗浄します。
- 4ウェルマルチディッシュプレートに、ウェルあたり500 μlのNeurobasal Culture Mediumを入れます。Neurobasal Culture Mediumには、10%ウシ胎児血清、2%B27、1μg/mlゲンタマイシン、2mM L-グルタミンを添加する必要があります。
- カバースリップをマルチディッシュプレートに置きます。加湿された37°Cと5%のCO<スパンで維持してください style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>2インキュベーターになるまで使用します。
新生仔ラットからの海馬ニューロンの単離。- バイアル(20 μl/ml)に1.8 mlのパパイン溶液(直接購入)を滅菌条件下で調製します:最終濃度20 μl/mlを得るには、ハンクス1.8 mlと0.6%ウシ血清アルブミンに約40 μlのパパインを加えてください(BSA、μlは供給者の条件に応じて計算する必要があります)。ハンクスの0.6%BSAは、85 mlのハンクス平衡塩溶液(HBSS)培地と15 mlの4%ウシ血清アルブミン(BSA、100 ml HBSSに4 gのBSAを溶解して調製)を混合することによって調製されます。滅菌フードで準備します。
- パパインをハンクスプラス0.6%BSAで30分間インキュベートしてから、使用してください。使用前に0.22μmフィルターを使用して溶液をろ過してください。
- 900mlの再蒸留滅菌水にダルベッコのモディファイドイーグルスミディアムパウダー(13.5 g / L)を加えて、ハムのF-12ミディアムを準備します。次に、6 g の 4-(2-ヒドロキシエチル)-1-ピペラジンエタンスルホン酸 (HEPES) と 336 mg の NaHCO3し、NaOH 4 Nを使用してpHを7.42に調整し、滅菌水を加えて1 L溶液を取得し、0.20 μmポリエーテルスルホン(PES)ボトルトップフィルターを使用してろ過します。このプロセスは滅菌フードで運びます。最後に、CO2してください。溶液は4°Cで保管し、冷やして使用してください。
- 新生児(P0)ラットの子犬を斬首して安楽死させ、滅菌HBS培地で頭を洗います。滅菌ハサミの助けを借りて頭蓋骨を開きます。ヘラで脳を抽出し、ハムのF-12培地ですばやく洗います。
- メスを使って各半球に斜めの切り込みを入れます(<span style='font-family:Arial,sans-serif;font-size:12pt;font-style:normal;font-variant:normal;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'Figure 1B)そしてそれをハムのF-12ミディアムが入ったシャーレに運びます。
- 髄膜は、解剖鉗子の助けを借りて、虫眼鏡の下に慎重に廃棄します。
- 虫眼鏡を使用して、皮質上の特徴的な凹面の位置にある海馬を特定します。次に、1つの境界から慎重に引っ張り、アイハサミを使用してその位置から取り除くことにより、海馬を皮質から分離します。
- 海馬組織を、Ca style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>2+ and Mg2+プラス0.6%のBSAと海馬組織を洗浄します。培地を取り出さずに、同じアイハサミを使用して組織を細かく(約2 x 2 mm)切ります。
- 海馬片を1.8mlのプレフィルター済みパパイン溶液を含むバイアルに移します。次に、37°Cでインキュベートし、時折穏やかに振とうします。15分後、90 μlのDNase I溶液(最終50 μg/mL)を加え、さらに15分間インキュベートします。
- 組織を10 mLの遠心チューブに移し、新鮮なNeurobasal Culture Mediumでフラグメントを洗浄します。組織片を5 mLのプラスチックピペットに通すことにより、細胞懸濁液を取得します。
- 細胞懸濁液を160 x gで5分間遠心分離します。プラスチック製の滅菌パスツールピペットを使用して上清を取り除き、1 mLの自動ピペットでペレットを1 mLのNeurobasal Culture Mediumに慎重に懸濁します。
- ノイバウアー計数チャンバーを使用して細胞密度を測定します。ガラスカバースリップをノイバウアーチャンバーの上に置きます。細胞懸濁液10μlを添加します。細胞懸濁液がチャンバーに均一に入り、気泡を作らないことを確認してください。顕微鏡下で細胞の数を数え、対応する計算を実行して、30 x 10<スパンを含む40〜80μlの適切な滴を取得します style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>3セル。細胞の総数は、使用する動物の数によって異なります。
ラット海馬ニューロンの短期および長期培養。- 前に調製され、インキュベーターに保管されている500μlのNeurobasal Culture Mediumが入った4ウェルのマルチディッシュプレートの上に、約30 x 103、直径12mmのポリD-リジンコーティングされたガラスカバースリップを1枚含むマルチディッシュプレートの各ウェルに約50μlのドロップで細胞をセットします。
- 加湿された37°Cおよび5%COで一次海馬細胞を維持します22-5日間のインキュベーター in vitro(DIV、短期、若い培養)または>15 DIV(長期、老化培養)を実験前に培養培地を変更せずに。
2. 細胞質Caの蛍光イメージング2+ Concentration
- 蛍光イメージング用の試験液の調製。
- in mM: NaCl 145, KCl 5, MgClを含む外部HEPESバッファ生理食塩水(HBS)溶液を準備します<span style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>2 1, CaCl2 1, グルコース 10, ナトリウム-HEPES 10 (pH 7.42).
- 外部、Mg2+フリー、HEPESバッファ生理食塩水(HBS)溶液含みます, mM: NaCl 146, KCl 5, CaCl2 1, グルコース 10 と HEPES 10 (pH7.42)。
- Mgします style='font-family:Arial,sans-serif;font-size:0.6em;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>2+フリーのHEPES緩衝生理食塩水(HBS)を最終濃度100 μMで調製し、10 μMグリシンを補充します。
- NaClの代わりにKClを含むHBS溶液を解いて準備します:KCl 145, MgCl2 1, CaCl2 1, グルコース 10 と HEPES 10 (pH 7.42).
- 海馬細胞に蛍光カルシウムプローブfura2/AMをロードします。
- カバースリップを含む細胞培養物をインキュベーターから取り出し、室温(RT)でHBS培地で洗浄し、ウェルあたり500μlのHBSが入った新しい4ウェルマルチディッシュプレートに移します。
- 細胞をfura2/AM 4 μM(同じHBS培地で調製)と室温(25°C)で60分間暗所でインキュベー
トします。- 60分後、カバースリップを新しいHBSメディウムで洗います。
- 細胞質の蛍光画像を記録する [Ca2+]
- ランプ、顕微鏡、灌流システム、蛍光カメラ、コンピュータの電源を入れてください。
- 倒立顕微鏡のステージ上のオープン12 mmガラスカバースリップ用のサーモステーテッドプラットフォームにカバースリップを置き、40倍対物レンズ(油、開口数[NA]:1.3)を使用して微視的なフィールドを選択します。試験物質の非存在下または存在下で、予熱した(37°C)HBS培地で細胞を連続的に灌流します。流量を約5〜10 ml /分の速度に保ちます。
Note: 生細胞用の細胞灌流システムは、オープン12mmガラスカバースリップ用のサーモステーテッドプラットフォームに取り付けられています。バルブコントローラーを備えた8ライン重力駆動灌流システムを使用して、溶液を灌流します。真空ポンプは、余分な媒体を除去する役割を果たします。溶液は、チューブ内加熱システムを使用して加熱されます。 - 両方の励起波長でシャッターを閉じた状態で背景画像を撮影します。
- 細胞を340nmと380nmで交互にエピイルミネーションします。蛍光カメラで5〜10秒ごとに520nmで放出される光を記録し、それをfura-2ダイクロイックミラーでフィルタリングします。
- 記録期間が終了したら、520nmで放出された画像の完全なシーケンスをコンピューターに保存して、さらに分析します。
- 記録された蛍光画像の分析。
- 実験ファイルを開いてください。aquacosmosソフトウェアを使用して、[比率]をクリックし、目的の比率範囲を選択します。結果の画像のピクセル単位の比率を計算して、一連の比率の画像を取得します。
- 「背景の除去」を調整して背景を減算します。「計算開始」を押します。
- 「すべての時間シーケンス」ボタンを押して、古代の関心領域(ROI)を消去します。個々の細胞の定量解析では、個々のニューロンに対応する新しい関心領域またはROIを確立します。各ROIおよび各画像に対応する各ピクセルのすべての比値を平均化して、個々のROI(細胞)の比蛍光値の記録を取得します。
- 個々の記録をグラフ化するには、各ROIに対応する比率蛍光値をグラフ化プログラムにエクスポートします。
- 適切なデータ分析およびグラフ作成ソフトウェアを使用して、各刺激に応答する比蛍光の上昇のサイズを推定するための対応する計算を行います。