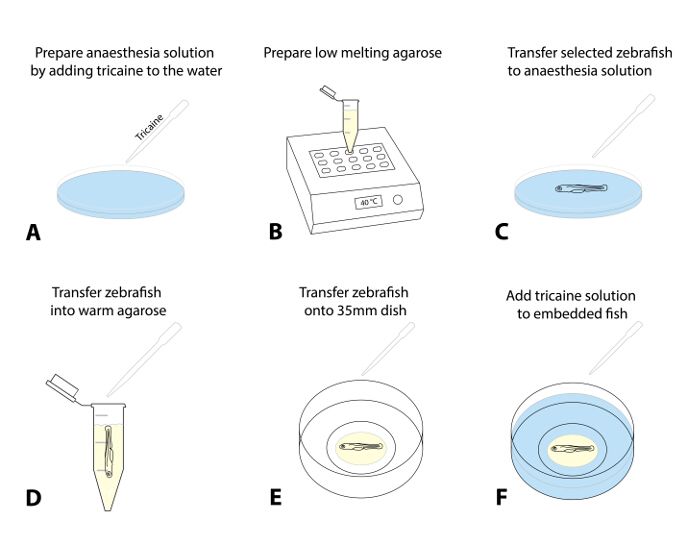
- アガロースにゼブラフィッシュを埋め込むための解決策を準備してください。
- 卵水が入ったシャーレに4g/LのMS222(トリカインストック溶液、pH 7.0)を滴下して麻酔液を準備します。50 mg/Lの用量が推奨される開始点です(Figure 1A)。
- 低融点アガロース(0.8〜1.5%)を卵水にストックし、1.5mLの微量遠心チューブに分注します。予熱したヒートブロック(38-40°C)にアリコートを入れ、設定温度(~30分;Figure 1B).
- オプション:長期間のイメージング(> 4時間)の場合は、35 mmガラス底のペトリ皿内に小さなアガロース円を準備し、固めるまで待ちます。
注: この追加のステップは、ゼブラフィッシュとのアガロースドロップ全体の動きを長時間にわたって回避するのに効果的でした。- これを行うには、ガラス底の皿の内側の円に沿って~300μLのアガロースを置き、魚を置くための中央に小さな開口部があるドーナツ型の円を準備します(ステップ1.5.3)。
- ゼブラフィッシュをアガロースにマウントして顕微鏡観察します。
- アブレーションのために事前に選別された魚の1 - 3を選択し、幼虫を(移送ピペットを使用して)麻酔溶液の入った皿に移すことで麻酔をかけます(ステップ1.4.1;Figure 1C;約5分)。
注: 魚は、浅い手術の動きと心拍数の低下を示し、タッチ誘発性の逃避反応(TEER;ブラシで尻尾にそっと触れた後、泳ぎ去る失敗)を示さなくなったときに麻酔をかけられます。魚の倫理的な治療のために適切な麻酔を確保し、アガロースへの移管や蛍光灯への曝露によるけいれんを防ぎます。 - 麻酔が確認されたら、調整可能なピペット(カットオフ200μLの先端を~30μLに設定)で幼虫を吸い上げ、先端の底まで沈めます。幼虫と一緒に液体を一滴アガロースに放出することにより、幼虫を予熱したアガロースに移します(ステップ1.4.2)アガロースに入る卵水の量を最小限に抑えるようにしてください。Figure 1D).
- アガロースに囲まれた魚を吸い上げます。事前に準備したガラス底の35mm皿にすばやく分注します。
- 解剖顕微鏡と標準的なペイントブラシ(ロングライナー、サイズ1)を使用して、動物を側面(頭を左)のアガロース内に配置して、体と尾が平らになるように(<spanスタイル='font-family:Arial,sans-serif;font-size:12pt;font-style:normal;font-variant:normal;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'図1E).複数の魚を扱う場合は、後で共焦点顕微鏡を使用して簡単に見つけられるように、皿内のすべての魚を位置合わせします。
NOTE: この手順の位置決めと位置合わせをすばやく実行します(アガロースは低温にさらされた直後に固まり始めるため、ある程度の練習が必要になる場合があります)。 - アガロースがしっかりと固まるまで、アガロースが埋め込まれた魚を10〜15分間放置します。35mmのシャーレにトリカインを含む卵水~2mLを慎重に補充します(Figure 1F)で囲まれています。
2. 共焦点顕微鏡とイメージングパラメータを設定します
- 幼虫が埋め込まれたシャーレを共焦点顕微鏡ステージに置き、動物の脊髄の背側に焦点を合わせます(明視野を使用)。適切な倍率(40倍)と蛍光設定の下で動物を観察し、関心のある構造を視覚化します(e.g.,標識されたニューロンまたはミクログリアの動きの蛍光強度)を使用して、すべてのイメージングパラメータがその後のアブレーションに必要な通りであることを確認します(図2).私たちは日常的に40倍対物レンズを使用してタイムラプス研究を行っています。
- オプション:数時間のタイムラプス研究を行うには、アブレーションの前に1つまたは数点の時点を記録し、細胞とその環境の動揺しない生理学的反応を確立することをお勧めします(<spanスタイル='font-family:Arial,sans-serif;font-size:12pt;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>例:ベースラインの速度と運動性を確立するためのミクログリアの動き)。
- UVレーザーアブレーションの対象構造の厚さを決定します。
- z-driveを使用して、関心のある構造の上部と下部を確認してください(例:セルsoma)を手動で上下にフォーカスします。アブレーションされるz平面を書き留めます(e.g.,<span style='font-family:Arial,sans-serif;font-size:12pt;font-style:normal;font-variant:normal;font-weight:400;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>セルの中央)。
NOTE: 経験から、この方法は、明るく標識された脊髄ニューロンを標的とすることで最も効果的でした (高い S/N 比により、アブレーション後のタイムラプスの視覚化が容易になります。例, Figure 4)および細胞体の中央を切除することにより。細胞核の蛍光は、正しいターゲティングと高いアブレーション効率を保証するために有利です。
3. ゼブラフィッシュの個々の細胞のターゲットレーザーアブレーションを実施脊髄
注: このアブレーションと可視化のアプローチでは、共焦点顕微鏡(Leica SP5)が使用されました。細胞特異的破壊のための405nmダイオードを使用したアブレーション手順は、ソフトウェア(Leica Application Suite、v2.7.3.9723)に従って詳細に説明されています。しかし、405nmレーザーとFRAP(光退色後の蛍光回復)モジュールまたは漂白モジュールを搭載した従来の共焦点顕微鏡では、同じ細胞操作を行うことができますが、設定、パラメータ、名前がわずかに異なる可能性があります。
- ソフトウェアメニューの上部にあるドロップダウンメニューをクリックしてFRAPウィザードを開始してください:図3A, 1 and 2).レーザーアブレーションの特定のパラメータの設定を可能にするさまざまな手順を持つ新しいウィンドウを観察してください(Figure 3B, 3).
- アブレーションアプローチの画像パラメータを決定するには、フォーマット、スキャン速度を選択します(Figure 3B, <span style='font-family:Arial,sans-serif;font-size:12pt;font-style:normal;font-variant:normal;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>4)、および平均化(図3B, 5).1,024 x 1,024の画像形式、スキャン速度400 Hz、ライン平均4が最も適していました。
注: スペクトル検出(励起パラメータや発光パラメータなど)は、以前の取得で決定されているため、通常、変更する必要はありません。- アブレーション用のz面がまだ選択されていない場合(ステップ2.4で説明したように)、「Live」ボタンを押して、蛍光構造またはアブレーションされる予定のz面に焦点が合うまで試料に焦点を合わせます。
- 一般的な画像パラメータを設定したら、「漂白」ステップにアクセスします(Figure 3C, 6) を使用して、特定のアブレーションコンポーネントを制御します。
注:: Aレーザー強度の組み合わせ (Figure 3C, 8)、スキャン速度、およびステップ3.2で設定された平均化)Figure 3B, 4 5)、ステップ3.5で設定される繰り返し回数(図3E, 12)は、ROIでのUVレーザーの全体的な滞留時間、したがって漂白効率を決定します。- 405nmレーザーを漂白手順のためにアクティブにしてエンゲージします(図3C, 8).
注: 前述の設定で最も成功したのは、私たちの実験装置で60〜80%の405nmレーザー強度で達成されました。このレーザー出力は装置固有であり、共焦点のセットアップごとに異なることに注意してください。 - "ズームイン"オプション(Figure 3C, 7)スキャンフィールドを縮小することにより、選択したROIでの漂白強度を最大化し、滞留時間を最大化する。または、このプロセスに選択したソフトウェアの「漂白点」オプションを使用します。
- 1つまたは複数のROIを選択します(Figure 3D, 10) 画像取得ウィンドウ)の描画ツールのいずれかを使用してアブレーションを行います。Figure 3D, 9).例えば、約4〜8μmの円形描画ツールで軸索ヒロックをターゲットにします。
NOTE: アブレーション領域は、アプリケーションに応じて、単一のピクセルからより大きな領域まで調整可能です。 - ROIを設定したら、「タイムコース」ボタンを選択してください(Figure 3E, 11)を確認し、ROIがスキャン/アブレーションされるサイクル数を確認します(Figure 3E, 12).必要に応じて「漂白前」フレームと「漂白後」フレームを選択して、漂白プロセスの直前と直後の画像全体の概要を確認できます。
- 必要なアブレーションパラメータをすべて設定したら、「実験を実行」を押してください(図3E, 13)を使用して、アブレーションの効率を監視してください。
NOTE: FRAPの設定では、適切なレーザー励起を使用して、FRAPサイクルの前後に単一の画像が撮影されます(e.g.,EGFP発現細胞の488nm励起)。これらのアブレーション前とアブレーション後の写真により、ROIがどの程度満足のいく漂白されたか、選択したアブレーションパラメータがどれほど効果的であったかを迅速に判断できます。 - レーザー強度を調整してプロセスを繰り返してください(<span style='font-family:Arial,sans-serif;font-size:12pt;font-style:normal;font-variant:normal;text-decoration:none;vertical-align:baseline;white-space:pre-wrap;'>Figure 3C, 8)、スキャン速度と平均化(Figure 3B, 4 5)、および繰り返し(Figure 3E, 12) 選択したROIがFRAPの完了後も高い蛍光強度を示している場合サイクル。