注意 : サンプルのRNA分解を避けるために、すべてのバッファーをDEPC処理水で調製し、RNase汚染を最小限に抑えてください。
1. 全脳からのポリソームの調製
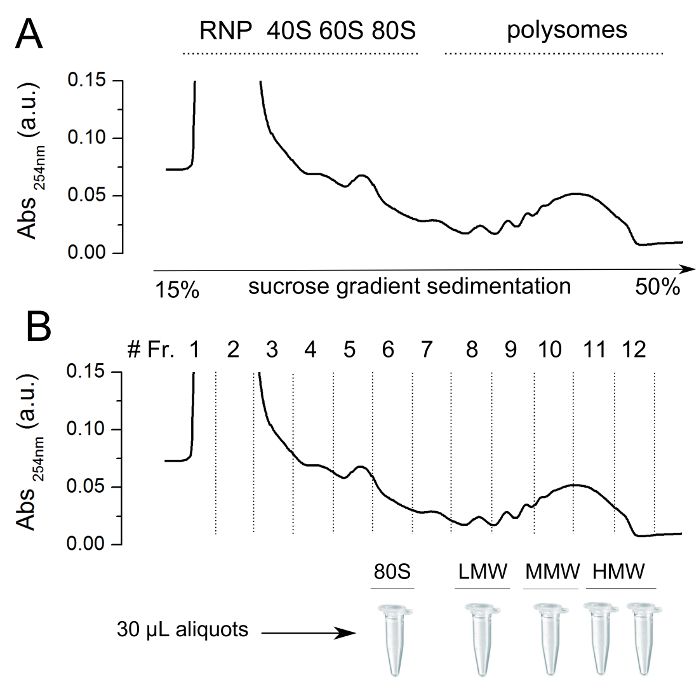
脳組織の採取(15分) 野生型マウスC57BL/6株をCO 2 で5分間窒息させます。頭蓋骨から脳を慎重に解剖し、組織を1.5mlのチューブに入れ、すぐに液体窒素に入れます。使用するまで-80°Cで保管してください。 ライセートの調製 (30分) 液体窒素下で乳鉢と乳棒を使用して脳組織全体を粉砕します。 約25 mgの粉末を冷たい微量遠心チューブに移し、すぐに(粉砕された組織の融解を避けるために)0.8 mLのLysis Buffer ( )表1 ) を加え、25回速くピペッティングして細胞を破壊します。チューブを12,000 x gで4°Cで1分間遠心分離し、細胞の破片をペレット化します。 上清を新しい微量遠心チューブに移し、チューブを氷上に15分間置きます。 チューブを12,000 x gで4°Cで5分間遠心分離し、核とミトコンドリアをペレット化します。 上清を新しい微量遠心チューブに移します。 上清は-80°Cで最大6か月間保管するか、すぐに使用してください。 ショ糖グラジエント調製と遠心分離(2時間30分) RNaseフリー水(ジエチルピロカーボネート処理水(DEPC水)または市販水)と3% H 2 O 2 /DEPC H 2 Oソリューション。 チューブを氷の上に置き、各チューブの底に5.5mlの冷たい50%ショ糖溶液を加えます(ショ糖溶液については、 表1 を参照)。チューブが完全に満たされるまで鋭い間期を保つために、15%ショ糖溶液を一滴ずつ慎重に追加し、間期に近づけます。チューブが完全に満たされたら、気泡の形成を避けるためにゴム栓でチューブを閉じます。 寒い部屋でチューブを静かに水平に置き、この位置に2時間保ちます。この後、チューブをゆっくりとまっすぐにして垂直位置に戻し、氷の上に置きます。これで、グラデーションを使用する準備が整いました。あるいは、従来のグラジエントフォーマーを使用して15〜50%のショ糖グラジエントを調製します。 冷蔵室で、グラジエントの上部から1.0 mLを慎重に取り出し、ショ糖を一滴ずつ細胞質溶解物(つまり、ステップ1.2で得られた上清)と重ねます。 スイングバケットローターのバケットにチューブを慎重に下げます。超遠心分離機を使用して、180,000 x g、4°Cで100分間グラジエントを遠心分離します。 遠心分離後、グラジエントを安定させるために、チューブをバケツに4°Cで20分間放置します。 ショ糖勾配分画(2時間) 超遠心チューブを超遠心ローターから慎重に取り外し、密度勾配分画システムのコレクターデバイスに取り付けます。1 mLのフラクションを収集し、UV/VIS検出器で260 nmの吸光度をモニターします( 図1、 上部パネルを参照)。集めたフラクションを氷の上に保ちます。 目的の画分30〜40μlのアリコートを調製します。氷の上に置いてから、使用するまで-80°Cで保管してください。2回以上の凍結融解サイクルを経たアリコートやショ糖画分は使用しないでください( 図1、 下部パネルを参照)。 2. 原子間力顕微鏡法のサンプル調製 (3時間)
テープを使用してマイカシートをはがします。 マイカシートをDEPC水で3〜4回洗い、小さなシャーレに入れます。次に、空気を使用して表面を乾燥させます。 マイカを1 mM NiSO 4 で3分間インキュベートし、RT. でニッケル溶液を取り出し、空気で表面を乾燥させます。4°Cで将来のすべての手順を実行するには、マイカと一緒にペトリ皿を氷の上に置きます。 1.4.2で得られたアリコートを氷上で解凍し、すべてのサンプルを一滴ずつマイカに静かに加えます。100〜200μlのチップを使用して、サンプルをマイカの全面に広げます。サンプルを氷上で3分間インキュベートします (200 μlの冷たいBuffer-AFM {{TAG_251 TAG_254 TAG_253 TAG_252}}を参照)でマイカシートを一滴ずつ覆い、氷上で1時間インキュベートします。 液中でのイメージング Buffer-Atomic Force Microscope (AFM)を慎重に取り外し、マイカシートを200μlの冷たいBuffer-AFMで3〜4回洗浄して余分なスクロースを取り除きます。次に、マイカシートを冷たい洗浄液( 表1 を参照)で3回洗い、マイカの表面を数マイクロリットルの溶液で覆ったままにします。 ポイント3(画像取得)に進みます。 空気中でのイメージング Buffer-AFMを慎重に取り外し、マイカを200μlの冷たいBuffer-AFMで3〜4回洗浄して余分なスクロースを取り除きます。次に、マイカを冷水洗浄液( 表1 を参照)で3回洗い、紙で余分な水分を排出します。 サンプルを化学フードの下で乾燥させ、ペトリ皿の上部を部分的に開いた状態で乾燥させます。2時間後、ペトリ皿を閉じ、室温(RT)で保管します。サンプルは何年も安定しているため、2〜3時間後に測定します。 3. 画像取得 (熱安定化後、画像あたり 15 分)
注 : マイカに固定化されたポリソームは、AC モードを使用して空気中または液体中でイメージングできます。
マイカをサンプルホルダーに両面テープで取り付けます。 サンプルホルダーをAFMステージに挿入しますtage製造元の指示に従ってください。液体中でイメージングする場合は、可能であれば、サンプルを25°C未満の温度に維持して、ポリソームの安定性を時間とともに高めるようにしてください。 ACイメージングに適したカンチレバーを選択し、メーカーの指示に従ってチップホルダーに取り付けます。ここでは、空気イメージングには2〜20 N/m、液体イメージングには約0.1 N/mの力定数を持つカンチレバーを使用します。 カンチレバーのレーザースポットを調整し、象限検出器信号をゼロにします。 適切な駆動周波数を選択し、カンチレバーを10〜20nmの振幅で駆動します。 先端が表面にかみ合うまでサンプルに近づきます。 2x2 μmのスキャン領域を選択し、少なくとも512x512ピクセルの画像(ピクセル幅< 4 nm)を取得し、ライブバックグラウンド減算モードと20〜25nmのZスケールを選択します。 画像を調べて、空中で取得する場合は高さが10〜15 nm、液体の場合は高さが25〜30 nm、幅が25〜30 nmの範囲を特徴とする丸い物体の存在を探します。鋭利な物体が可視化されるまで、設定値とフィードバックパラメータを調整します。背景は、高さが2〜4 nmの物体を含む良好なサンプルでは比較的平坦に見えるはずです(図2AおよびB{{TAG_377 TAG_380}}{{TAG_379 TAG_378 TAG_381}}を参照)。 画像が良好に見える場合(ポイント3.8に示すように)、異なるサンプル領域で数回(少なくとも10回)の2x2ミクロンスキャンを取得します。 (オプション)。必要に応じて、選択したポリソームの高解像度画像を取得します( 図2C を参照)。 ソフトウェア補正(平面減算およびラインごとの補正アルゴリズム)を適用してAFM画像を補正し、任意の傾きとドリフトの影響を排除します。 4. データ分析 (画像あたり 30 分)
ImageJ で画像をエクスポート (オプション: スケール ファクターを適用) 可逆圧縮形式 (TAG_425 TAG_424 TAG_423例: TIFF 形式) を優先的に使用して ImageJ で画像をエクスポート (オプション: スケール ファクターを適用) (図3A を参照)。 ImageJ マクロ ツールセット RiboPick.ijm (ImageJ マクロ/ツールセット サブディレクトリにコピー) を使用して、ポリソーム中のリボソームをカウントし (TAG_437 TAG_436 TAG_435図3B を参照)、サンプルの統計的特性を計算します ( 図 3C を参照)。 プログラムを初期化する <画像の読み取り>ツールを使用して、画像の読み込みを開始します。 標準のImageJ<ポイント選択>ツールを使用してリボソームの中心をピックします(Shift + 左クリックでリボソームの複数選択が可能)。選択したリボソームを<mark>ツールでマークします。リボソーム座標は、カスタムテキストウィンドウに表示されます。 同じポリソームにさらにリボソームを追加し、ポイント4.2.2で示された手順を繰り返します。 誤ってマークされたリボソームは、<最後の選択を元に戻す>ツールを使用して削除します(最後に追加されたリボソームから最初のリボソームへの削除を開始します - 現在のポリソームのみ)。 ポリソームが完成したら、<新規ポリソーム>ツールを使用します。ポリソーム数が画像にオーバーレイとして追加されると、テキストウィンドウが更新されます。 <結果を保存して閉じる>を使用して、リボソーム座標ファイル(画像のデフォルトの単位が使用されます)と、選択したリボソームとポリソームをまとめたPNG画像を書き込みます。元の画像は保存されずに閉じられます。 テーブル 1.バッファー。
バッファ
コンポジション
} アプリケーション
溶解バッファ
10 mM Tris–HCl, pH 7.5
ライセートの調製 (1.1)
10 mM NaCl
10 mM MgCl 2
{{}}TAG_603 1% Triton-X100 {{}}
1% Na-デオキシコール酸Na-デオキシコール酸
0.4 U/ml RNase 阻害剤
1 mM DTT
0.2 mg/ml シクロヘキシミド
5 U/ml Dnase I
{{}}{{}}50% ショ糖溶液
50% (w/v) スクロース中
スクロースグラジエント調製 (1.2)
100 mM NaCl
10 mM MgCl 2
10 mM トリス/塩酸 pH 7.5
{{}}{{}TAG_762 TAG_761 TAG_760 TAG_759 TAG_758}
15% (w/v) スクロース含有
スクロースグラジエント調製 (1.2)
10 mM NaCl
10 mM MgCl 2
10 mM Tris/HCl pH 7.5
ニッケル溶液
1 mM NiSO 4
AFM用サンプル調製(2)
バッファ-AFM
100 mM NaCl
AFM用試料調製 (2)
10 mM MgCl 2
100 μg/ml シクロヘキシミド
10 mM Hepes
3% (w/v) スクロース
{{TAG_939 TAG_940}} pH = 7.4
洗濯ソリューション
DEPC-Water
AFM用サンプル調製 (2)
10 μg/ml シクロヘキシミド