このビデオでは、細胞外マトリックスコアを備えたハイドロゲルマイクロカラムを使用したマイクロ組織工学ニューラルネットワークの開発を示します。播種されたニューロン集合体は接着し、投影を拡張し、構造化されたニューラルネットワークを形成し、神経発達と神経治療研究の進歩に貢献します。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
方法論記事
ハイドロゲルベースのマイクロカラムを用いたマイクロ組織工学ニューラルネットワークの開発
608 回視聴
⸱
2025年8月7日
この記事について
要約
プロトコル
動物モデルを含むすべての手順は、地元の施設動物管理委員会とJoVE獣医審査委員会によって審査されています。
1. アガロースヒドロゲル(マイクロ組織工学ニューラルネットワーク(micro-TENNs)の無細胞成分)の開発)
- アガロース溶液の調製
- バイオセーフティキャビネット内で、20 mLのダルベッコリン酸緩衝生理食塩水(DPBS)を2つの10 cmペトリ皿のそれぞれに移して、マイクロカラム用のリザーバーを調製します。細い鉗子やマイクロメスは、ホットビーズ滅菌器で滅菌します。
- 3 gのアガロースを重さを量り、バイオセーフティキャビネット内の滅菌ビーカーに移します。100 mLのDPBSを加えて、最終濃度を3%の重量/体積(w/v)にします。清潔な磁気バーを同梱し、ビーカーをアルミホイルで覆います。
- ホットプレート/スターラーを使用して、ビーカーを100°Cで温め、120〜200 rpmで攪拌してアガロースを完全に溶解します(溶液は濁った状態から透明に変わります)。ゲル化を防ぐために加熱と攪拌を維持し、アガロースの燃焼を避けるために必要に応じて加熱温度を変更します。
注:レーザー切断装置と毛細管の両方を使用した製造は、それぞれ以下のサブセクション1.2および1.3に示されています。いずれかのサブセクションで説明されている手順を完了したら、サブセクション1.4に進みます。どちらのマイクロカラム製造方法でも、アガロースは冷却すると急速に固化するため、液体アガロースをすばやく添加します。以下のいずれかの手順でオートクレーブで滅菌する場合は、ガラス器具に適用される標準条件を使用してください。
- レーザーカット装置を使用したマイクロカラム調製
注:レーザーカット装置は、市販のCO2レーザーカッターを使用して透明なアクリルから切断されます。レーザー切断による構造やデバイスの製造は、さまざまなエンジニアリングおよび研究用途で十分に文書化されています。この金型(図1)は、直径398μm、長さ6.35mmの5つの円筒形チャネルのアレイで構成されています。これらの円筒形の配列は、図1Aと図1Bにそれぞれ示すように、下半分(長さ:25.4 mm、幅:6.35 mm、高さ:6.0 mm)と上半分(長さ:31.5 mm、幅:6.35 mm、高さ:12.7 mm)の2つの部分によって長さに沿って形成されます。2つの半分は、図1Cに見られる前後キャップ(長さ:31.5 mm、幅:6.35 mm、高さ:12.7 mm)で一緒にクランプすることができ、上部と下部の各2つの穴と一致する4つの位置合わせ穴があり、ねじ込むとすべての部品を固定するのに役立ちます。これらのキャップには、円筒形のチャネルに同心円状の 5 つの穴も含まれており、そこに鍼を挿入してマイクロカラムの内腔を形成できます。- 図1に示すデバイスをアルミホイルで覆い、オートクレーブ滅菌して滅菌します。図1Dに示すように、前部と後部のキャップを下半分のみに合わせ、3つの部品を2本の#4-40ネジとナット(ねじ山直径:3.05 mm)で下部の位置合わせ穴に固定して、デバイスを組み立てます。
- 鍼(直径:180μm、長さ:30mm)をデバイスの前キャップまたは後キャップの針穴に完全に導入します(図1D)。マイクロピペットを使用して、円筒形のチャネルの半分のそれぞれを完全に満たすのに十分な液体アガロース(5つのチャネルで~1 mL)を下半分に注ぎます。
- すぐにデバイスの上半分を下半分の上に置き、所定の位置にしっかりと固定されるまで圧力を加えて円筒形のチャネルを完成させます(キャップと上部の間の摩擦により、後者は所定の位置に保持されます)。アガロース添加後、室温で~5分間待って、デバイスのチャネル内でゲル化します。
- デバイスのキャップの各穴から針を手動で引き抜きます。ネジを外し、2つのキャップと上半分を下半分の部分から手動で分離し、後者がハイドロゲルマイクロカラムを保持します。
- 細い鉗子を使用して、下半分の部分のチャネルからマイクロカラムをそっと取り除き、DPBSを含む事前に準備したペトリ皿に入れます(ステップ1.1.1)。この装置を別のマイクロカラム製造に再利用します。サブセクション1.4に進みます。
- キャピラリーチューブを使用したマイクロカラム製造
- ガラスキャピラリーチューブ(直径:398.78 μm、長さ:32 mm)をバイオセーフティキャビネットの内部に移します。長いチューブを手動で2.0〜2.5 cmの断片に分割し、1本の鍼(直径:180 μm、長さ:30 mm)を各断片に完全に挿入します(図2A)。
- 1 mLの液体アガロースをビーカーから空のペトリ皿の表面に移します。毛細管と導入された針を持ち、チューブの一端を液体アガロースプールに接触させ、毛細管現象によって充填します。チューブを攪拌して毛細管現象の上昇を促進します。
注:毛細管管に毛細管現象が許す限り高い液体アガロースを満たします。その後、これらのマイクロカラムは、希望の長さに応じてより小さな構造に切断することができます。1mLのアガロースプールは、アガロースが急速に冷却してゲル化し、それ以上の毛細管現象を防ぐため、通常、1本のチューブにのみ使用されます。 - 液体の上昇が止まったら、毛細管をプールから取り外し、ペトリ皿の表面に水平に置きます。アガロースゲルがチューブ内に沈殿するまで5分間待ちます。
- 親指と人差し指をチューブの両側に置き、押し付けます。もう一方の手で針を素早く引き抜き、親指と人差し指を使ってマイクロカラム自体がチューブから滑り落ちないようにします。30ゲージの針をキャピラリーチューブに挿入し、マイクロカラムをDPBSを含む皿にゆっくりと押し出します(ステップ1.1.1)。
- マイクロカラムのトリミングと滅菌<ol style='list-style-type:decimal;'>
- 細い鉗子を使用して、1つのマイクロカラムをDPBSから空の皿に繊細に移します。乾燥を防ぐために、マイクロピペットでマイクロカラムの上部に10 μLのDBPSを加えます。後者の皿をステレオスコープの下に置いて、視覚的なガイダンスを得る。
注:プロトコル全体を通して、マイクロカラム乾燥または脱水は、これらの構築物の典型的な水和外観と視覚的に区別できるしわくちゃ構造の獲得を指します。脱水マイクロカラムはペトリ皿の表面にしっかりと付着し、簡単に移動できませんが、水和構造物は鉗子で操作した後、表面を滑る傾向があります。完全に乾燥したマイクロカラムの位相差画像を図3Aに示します。 - マイクロカラムをマイクロメスでトリミングして、希望の長さ(ここでは2〜5 mm)に短くします。トリミングしたマイクロカラムを細い鉗子で、ステップ1.1.1で調製した他のDPBSペトリ皿に搬送します。
- 製造されたマイクロカラムごとに手順1.4.1および1.4.2を繰り返します。
- DPBS含有ペトリ皿内のマイクロカラムを紫外線(UV)光下で1時間滅菌します。細胞外マトリックス(ECM)の添加と細胞プレーティングの前に、ペトリ皿を4°Cで保存します。
2. 初代ニューロン培養および強制細胞凝集法
ピ- ラミッド型マイクロウェルアレイの調製
注:このセクションでは、図1Eに示すように、円筒形のベース(直径:2.2 cm、高さ:7.0 mm)と上部の9つの正方形のピラミッド(側面の長さ:4.0 mm、傾斜角:60°)で構成される3Dプリントされた金型を使用します.市販の3Dプリンターを使用した積層造形プロセスは十分に文書化されています。コンピュータ支援設計ソフトウェアを使用して金型を設計できます。結果の設計ファイルは、3Dプリンターのツールパスにデジタル変換できます。プリンターごとに仕様が異なり、3D プリンターのセットアップと操作の手順も異なります。- 3/32 インチのドリルビットを使用して、10 cm のペトリ皿の蓋の中央に、4 x 4 アレイ (側面の長さ: 4 cm、穴の間隔: 1 cm) に 16 個の穴を開けます。化学ヒュームフード内で、ペトリ皿の底面を使用して、27 gのポリジメチルシロキサン(PDMS)と3 gの硬化剤(1:10の比率)を重さを量ります。マイクロスパチュラでかき混ぜて、薬剤を均一に分散させます。
- PDMS/硬化剤に穴の開いた蓋をかぶせます。ホースの一端をヒュームフードの真空ポートに接続し、もう一方の端を漏斗の茎に挿入します(口径:10 cm、茎の長さ:3 cm、茎の直径:1.5 cm)。
- 1 mLピペットバルブの上部に3/32インチのドリルビットで開口部を作り、1,000 μLマイクロピペットチップを開口部に挿入して固定します(尖った端を上にして)。電球と先端をホースに置き、電球がホースを漏斗の茎に密閉するまでホースを上に引きます。 穴の
- 開いた食器の蓋に漏斗を置き、利用可能な頑丈なサポートでホースを固定します。真空バルブを5分間開いて吸引し、気泡を表面に持ってきます。
- バルブを閉じ、漏斗を取り外し、ペトリ皿をヒュームフードの表面に~3回叩きつけて、残っている気泡を破裂させます。
- ピラミッド型ウェルの3Dプリント型を、ピラミッドを上を向くように、12ウェル培養プレートの各ウェルに配置します。プレートの各ウェルが満たされるまで、PDMS/硬化剤を型の上に注ぎます。12ウェルプレートを蓋で覆い、60°Cで1時間オーブンに移して乾燥させます。
- マイクロスパチュラで各PDMSマイクロウェルアレイ(図1F)をプレートから慎重に取り外します。PDMSアレイをアルミホイルで覆い、オートクレーブ滅菌で滅菌します。バイオセーフティキャビネット内で、12ウェルプレートの各ウェルに1つのマイクロウェルアレイを挿入します(図2B)。
- ラット胎児からの皮質ニューロンの分離
- ~
- 20 mLのハンク平衡塩溶液(HBSS)を、バイオセーフティキャビネット内の4〜6個の10 cmペトリ皿(解剖組織ごとに1つ)のそれぞれに加えます。これらの皿を解剖フードに移し、氷の上に置きます。マイクロメス、ハサミ、鉗子などの解剖器具をホットビーズ滅菌器で滅菌します。
- 胚性ニューロン基礎培地+ 2%無血清サプリメント+ 0.4 mM L-グルタミン(以下「培地」と呼びます)および0.25%トリプシン+ 1 mMエチレンジアミン四酢酸(EDTA)を37°Cで予温します。デオキシリボヌクレアーゼ(DNase)Iを室温に置いて解凍します。HBSS中で1.5 mLの0.15 mg/mL DNAse I溶液を調製し、溶液を氷上に保持します。 時限妊娠胚
- 18日目のラットを二酸化炭素吸入で安楽死させ、斬首による死亡を確認します。枝肉を滅菌解剖フードに移し、腹側を上にして置きます。腹部を70%エタノールでよくすすいでください。
- 子宮を開き、はさみで羊膜嚢から胎児(通常~11)を取り出し、説明されているように、鉗子で冷たいHBSSを含むシャーレに移します。冷やした(-20°C)花崗岩ブロックを立体鏡の下に置きます。このコールドブロックの表面にペトリ皿を置き、解剖手順全体を通じてHBSSの低温を保 ちます。
- HBSSを振り回して子犬をすすぎ、HBSSを含む次の清潔な皿に移します。ステレオスコープと解剖器具を使用して、胎児の頭、大脳半球、および皮質を順次除去し、各解剖後に鉗子で各組織を新しいHBSSで満たされた皿に移します。
- パスツールピペットで皮質のみを吸引し、組織を滅菌15 mL遠心分離管に入れます。他の解剖された組織を廃棄します。血清学的ピペットで~5 mLのHBSSを順次追加および除去することにより、皮質を3回すすぎます。使用しないときは、チューブを氷の上に置きます。
- パスツールピペットで皮質を、予熱したトリプシン-EDTA(トリプシン-EDTA5 mLあたり4〜6皮質)を含む15 mLチューブに移します。チューブを手動で一度撹拌し、37°Cに置きます。組織が固まるのを防ぐために、3分ごとにチューブを反転させます。
- ~10分後にパスツールピペットで組織を除去し、清潔な15 mL遠心分離管に移すことにより、トリプシンへの曝露を停止します。0.15 mg/mLのDNase I溶液(1.5 mL)をピペットでチューブに加えます。
- パスツールピペットを使用して組織の塊を手動で分解し、溶液が均一に見え、液体中に組織断片が残らなくなるまでボルテックス(~30秒)します。溶液を完全に均質化できない場合は、不溶性フラグメントをパスツールピペットの先端に引き込んで抽出します。
- ステップ2.2.9で得られた均質な細胞溶液を200 x g で3分間遠心分離します。ペレット化された細胞を乱さないように注意しながら、パスツールピペットで上清を取り除きます。血清学的ピペットで2 mLの培地を加え、ボルテックスして細胞を再懸濁します。 血
- 球計算盤を使用して、ステップ2.2.10で調製した溶液中の細胞数を数えます。予想収量は3.0〜5.0 x 10 6細胞/皮質半球です。1 mL以上の細胞懸濁液を培地中に調製し、密度は1.0-2.0 x 10⁶細胞/mLです。
- ニューロン細胞凝集体の形成
- マイクロピペットを使用して、12 μLの1.0-2.0 x 10⁶ / mL細胞懸濁液をPDMSアレイの各マイクロウェル(ステップ2.1.7でプレートに入れた)に加えます。
注:細胞濃度は、マイクロカラムの内径と所望の細胞凝集体サイズに応じて調整できます。 濃度が高いほど、より大きな凝集体が得られます。 - プレートを200 x g で5分間遠心分離して、マイクロウェルの底に細胞が凝集するようにします(図2B)。凝集した細胞を乱さないように注意しながら、各PDMSアレイの上部に~2 mLの培地を慎重に加えて、播種されたすべてのマイクロウェルを覆います。
- プレートを37°Cおよび5%CO2で12〜24時間インキュベートします。
- マイクロピペットを使用して、12 μLの1.0-2.0 x 10⁶ / mL細胞懸濁液をPDMSアレイの各マイクロウェル(ステップ2.1.7でプレートに入れた)に加えます。
3. マイクロTENNの細胞コンポーネントの開発
- ECMコア製造<ol style='list-style-type:decimal;'>
- 凝集体インキュベーション後、I型コラーゲンとラミニンを微量遠心チューブ内の培地(それぞれ1 mg / mLの濃度)に加えて、ECM溶液を調製します。ステップ3.1.2〜3.1.4を室温で実行しますが、早期ゲル化を防ぐために、使用しないときはECMでチューブを氷上に置いてください。
注:一般的な支出は、マイクロカラムごとに4 μLのECM溶液です(長さ:5 mm、ID:180 μm)。 - 1〜2 μLをリトマス試験紙に移して初期pHを確認し、必要に応じて1 μLの1 N水酸化ナトリウム(NaOH)および/または1 N塩酸(HCl)をECMに加え、pHが7.2〜7.4になるまで繰り返して、ECM溶液のpHを調整します。気泡の形成を避けながら、上下にピペッティングすることで、ECM溶液の均質化を確保します。
- ステップ1.4.3のディッシュから滅菌鉗子でマイクロカラムを35mmまたは60mmのペトリ皿に移します。脱水を防ぐために、一度に4〜5本のマイクロカラムで作業します。10 μLのチップをマイクロピペットの1,000 μLのチップに取り付けます。視覚的ガイダンスのためにステレオスコープを使用して、先端をマイクロカラムの一端に置き、吸引して内腔から残留 DPBS と気泡を抽出します。
- マイクロピペットで4〜5 μLのECMをすばやく抽出します。ステレオスコープで観察し、マイクロピペットの先端をマイクロカラムの端の1つに置き、内腔を満たすのに十分なECMを排出します。ECMを介した軸索の伸長を阻害する可能性があるため、内腔に気泡がないことを確認します。気泡が存在する場合は、手順3.1.3で説明したようにECMを取り外し、ECMを再度追加します。
- 脱水を防ぐために、各マイクロカラムの周囲に~2 μLのECMを追加します。ハイドロゲル/ECMマイクロカラムをペトリ皿で37°Cおよび5%CO2で25分間インキュベートします。インキュベーション直後に細胞播種に進みます。
注:ステップ3.1.5のインキュベーション期間は、マイクロカラム内でコラーゲンとラミニンの重合に時間を与えることを目的としています。
注:形質導入凝集体の培地を交換するには、プレートを傾け、マイクロピペットを使用してウェルの壁に溜まった培地を取り除き、壁に対して~1 mLをゆっくりと加えます(ピラミッド型マイクロウェル内の凝集体を乱さないようにするため)。この媒体の変更を2回繰り返します。
- ステップ3.1.5のインキュベーション期間の後、約10〜20 μLの培地をマイクロカラムを保持するペトリ皿内の2つの自由領域に移します。マイクロピペットを使用して、凝集体をコンストラクトを含むペトリ皿に個別に移し、鉗子で培地の小さなプールの1つに移動して、細胞の健康を維持します。
- ステレオスコープ下で観察しながら、鉗子を使用して、双方向マイクロTENNの場合はマイクロカラムの両端に、一方向アーキテクチャの場合は(必要に応じて)一方の端に凝集体を挿入します。ステレオスコープを使用して、マイクロカラム内の凝集体の配置を確認します。鉗子を使用して、播種されたマイクロカラムを培地の他の小さなプールに移動し、脱水を防ぎ、骨材の健康を維持します。
- 37°Cおよび5%CO2で45分間インキュベートし、凝集体がECMに付着するようにします。ステレオスコープを使用して、凝集体がマイクロカラムの端に残っていることを確認します。細胞凝集体を再導入し、必要に応じてインキュベーションステップを繰り返します。
- 血清学的ピペットを使用して、マイクロTENNを含むペトリ皿に培地(35または60 mmのペトリ皿でそれぞれ3または6 mL)を慎重に注ぎます。長期培養のために、皿を37°Cおよび5%CO2のインキュベーターに入れます。
- 培地で2日ごとにハーフ培地交換を行います。ピペットで古い培地の半分を慎重に取り除き、マイクロTENNの吸引を避けるためにステレオスコープを使用して視覚的ガイダンスを行います。ピペットで新鮮で予熱した培地をゆっくりと加えることに置き換えます。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
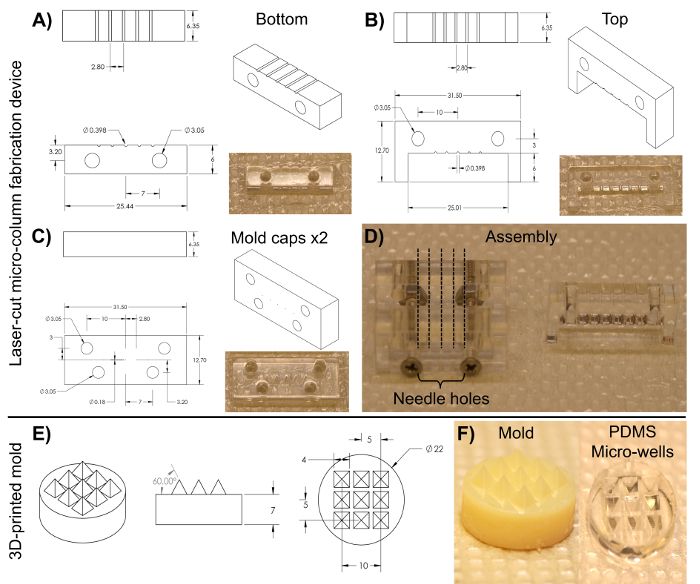
図1:レーザーカットマイクロカラム製造装置と細胞凝集用の3Dプリントピラミッド型マイクロウェルモールドの設計図。(A)-(B)ヒドロゲルマイクロカラムの製造に使用された、それぞれ円筒形チャネルアレイの下半分と上半分の設計図と画像。(C)デバイスを固定するために使用されるキャップの設計図と画像。前部と後部の両方の部分が同じ寸法を共有します。(D)マイクロカラムの製造に必要な組み立てられたデバイスの画像。2つのキャップと下半分のみが、下の2つの位置合わせ穴(左)にネジで固定されています。破線は、各キャップの5...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| レーザーカッターユニ | バーサルレーザーシステム | PLS4.75 | カットマイクロチャネル金型の製造に使用されます。 |
| レーザーカットマイクロカラム製造装置 | オーダーメイド | -------------- | ご興味がございましたら、研究グループまでお問い合わせください。原稿に記載されている寸法と設計図。 |
| ネジ | ---------------------------- | 4-40、ねじ径3.05mm ナ | |
| ット | ---------------------------- | #4-40 鍼 | |
| 直径180μm) | Lhasa medical | sj.16X40 | マイクロカラム内腔の希望のサイズに応じて変化させることができます。 |
| ペトリ皿 | フィッシャー | 08772B | |
| ダルベッコリン酸緩衝生理食塩水 (DPBS) | Invitrogen | 14200075 | |
| ポリスチレン使い捨て血清ピペット | フィッシャー | 13-678-11D | |
| アガロース | シグマ | A9539-50G | |
| 毛細管 (直径 398 μm) | フィッシャー | 21170D | 直径は、マイクロカラムシェルの所望のサイズに応じて変化させることができます。 |
| ホットプレート | フィッシャー | SP88857200 | |
| 磁気バー | フィッシャー | 1451352 | |
| マイクロピペット | シグマ | Z683884-1EA | |
| 25 mm ゲージ針 | フィッシャー | 14-826-49 | |
| マイクロメス | ロボズ 外科用 | RS-6270 | |
| はさみ | インサイエンスツール | 14081-09 | |
| 鉗子 | ワールド精密機器 | 501985 | |
| ホットビーズ滅菌器 | シグマ | Z378550-1EA | |
| ステレオスコープ | ニコン | SMZ800N | すべての解剖ステップとマイクロ TENN 製造に使用されます。 |
| ラットテールI型コラーゲン | ニング | 354236 | °Cに維持し、必要な場合にのみ取り除きます。使用中は氷を使用して温度を保ちます。 |
| 微量遠心チューブ | Fisher | 02-681-256 | |
| マウスラミニン | Corning | 354232 | 4°Cに維持し、必要な場合にのみ取り除いてください。使用中は氷を使用して温度を保ちます。 |
| 神経基礎培地 | Invitrogen | 21103049 | 出生前および胚性ニューロン細胞の培養用の基礎培地。使用前に4°Cで保管し、37°Cで温めてください。 |
| 水酸化ナトリウム (NaOH) | フィッシャー | SS2661 | |
| 塩酸 (HCl) | フィッシャー | SA48-1 | |
| リトマス試験紙 | フィッシャー | 09-876-18 | |
| ハンク平衡塩溶液 (HBSS) | Invitrogen | 14170112 | 4 ºC で保存します。 |
| 0.25% トリプシン-EDTA | Invitrogen | 25200056 | 使用前に -20 ºC で保管し、37 ºC で温めてください。 |
| ウシ膵臓デオキシリボヌクレアーゼ(DNase)I | グマ | 10104159001-20 | °Cで保存し、37°Cで温めてから使用してください。 |
| B-27 サプリメント | Invitrogen | 12587010 | 海馬および皮質ニューロンの培養のために神経基底培地に添加されるサプリメント。-20°Cで保管し、使用前に37°Cで温めてください。 |
| L-グルタミン | Invitrogen | 35050061 | 使用前に-20°Cで保管し、37°Cで温めてください。 |
| Sprague Dawley胚18日目ラットチャー | ルズリバー | 株001 | |
| ツールピペット | フィッシャー22-04281615mL | ||
| 心分離管 | EMESCO | 1194-352099 | |
| テックス | フィッシャー02-215-414 | ||
| 心分離フィ | ッシャー05-413-115 | ||
| 球計算器 | Fisher | 02-671-6 | |
| Objet30 3D | プリンターStratasys | -------------- | ピラミッド型マイクロウェルモールドの製造に使用されます。 |
| 3Dプリントピラミッド型井戸型 | カスタムメイド | -------------- | ご興味がございましたら、当社の研究グループにお問い合わせください。原稿に記載されている寸法と設計図。 |
| ポリジメチルシロキサン(PDMS)と硬化剤 | ッシャー | NC9285739 | ラストマーと硬化剤がセットになっています。化学ヒュームフード内で使用します。 |
| ファンネル | フィッシャー | 10-348C | |
| 1mlピペットバルブ | シグマ | Z509035 | |
| マイクロスパチュラ | フィッシャーS50821 | ||
| 12ウェル培養プレート | EMESCO | 1194-353043 | |
| ブンフィ | ッシャー | 11-475-154 | |
| インキュベーター | フィッシャー | 13 998 076 | |
| Eclipse Ti-S顕微鏡 | ニコン | -------------- | 位相差画像の撮影に使用します。Nikon elementsの基礎研究ソフトウェア(4.10.01)とインターフェースしたQiClickカメラを使用したデジタル画像取得。 |
