血漿中のプロテオミクスとグライコミクスの精製、およびLC-MS/MS定量を組み合わせたハイスループットプロトコルが開発されました。N-結合型グリコシル化モチーフの脱アミド化解析は、脱グリコシル化部位に特異的でした。糖鎖ヒドラジドタグ法による標識では、フィルターを用いたN型糖鎖分離と個別性標準化を組み合わせることで、N型糖鎖の正確な定量が達成されました。
方法論記事
定量的グライコミクスおよびプロテオミクス複合精製戦略
* These authors contributed equally
この記事について
サマリー
要約
生物学と臨床科学では、複数のクラスの生体分子を統合し、相関させて生物学を解明し、経路を定義し、治療を改善し、病気を理解し、バイオマーカーの発見を助けるという欲求が高まっています。N-結合型グリコシル化は、タンパク質に対する最も重要で堅牢な翻訳後修飾の1つであり、シグナル伝達、接着、酵素機能などの重要な細胞機能を調節します。N型糖鎖を精製および分析するための分析技術は、過去10年間、比較的静的なままでした。正確で効果的である一方で、一般的には多大な専門知識とリソースが必要です。ハイスループット精製スキームはいくつか開発されていますが、まだ広く採用されておらず、多くの場合、糖ペプチドの濃縮に依存しています。Thomas-Oatesらが開発した有望な方法の1つである、フィルター支援N型糖鎖分離(FANGS)は、組織上で定性的に実証されました。ここでは、FANGSを血漿に適合させ、糖鎖ヒドラジドタグ法による標識時の個別正規化と組み合わせたことで、液体クロマトグラフィー質量分析による正確な相対定量とエレクトロスプレーイオン化の向上を実現しました。さらに、鶏血漿上のタンデム、ショットガンプロテオミクス、およびグリコシル化部位分析を達成することにより、プロトコルに新しい機能を設計しました。フィルターで精製し、疎水性ヒドラジドタグで誘導体化したN型糖鎖は、固相抽出(SPE)によるものと存在量とクラスの点で同等であることを示しました。後者は、この分野ではゴールドスタンダードと見なされています。重要なことに、2つのプロトコルのばらつきは統計的に異ならなかった。グリコミクスデータに沿って収集されたプロテオミクスデータは、標準的なトリプシン消化物と比較して同じ深さでした。ペプチドの脱アミド化は、プロトコールで最小限に抑えられ、グリコシル化モチーフで検出される非特異的な脱アミド化を制限します。これにより、直接的なグリコシル化部位分析が可能になりましたが、このプロトコールは18O部位の標識にも対応できます。全体として、定量的グライコミクスおよびプロテオミクス分析のための新しいインラインハイスループット、ノンバイアス、フィルターベースのプロトコルを実証しました。
概要
プロテオミクスの分野では、フィルタ支援試料調製(FASP)が広く、出発材料の量を最小化する試料調製のアーティファクトを減少させる、およびサンプルスループット1を最大化する能力のために採用されています。しかしながら、このような方法は未だ出現し、グライコミクスの分野のための牽引力を獲得しています。高スループットの開発は、定量的なワークフローがあるため生体防御および癌または疾患2,3によってその変調におけるグリコシル化の重要な役割で必要とされています。哺乳類では、N個の -glycansは、コア構造を飾る糖単位(ヘキソース(16進数)、ヘキソサミン(のHexNAc)、シアル酸(NeuAcで)、およびフコース(Fucは))、(16進数3のHexNAc 2)4共有結合した繰り返しで構成されていますアスパラギンへ。異性体がカウントされるときglycospaceがかなり大きいですが(> 10 12)、それは、組成に基づいて非常に小さく、分子量は、典型的には1,000-8,000ダ5 <範囲/ SUP>。クラスの組成均一性およびグリカンの親水性は、精製、分離、および質量分析(MS)ワークフロー6に特有の課題を提起します。
伝統的には、Nの -glycansはF(PNGアーゼF)は、ペプチドのNによるタンパク質またはペプチドから-glycosidase消化され、次いで、ヒドラジドビーズ8によって、レクチンアフィニティークロマトグラフィー7によって濃縮捕捉、または固相抽出(SPE)9,10を介して精製しました。これらの方法は全て非常に有効であるが、これらは、脱塩のための余分な工程を導入し、同時に処理されたサンプルの数を制限します。過去10年間、グライコミクスのためのハイスループットプラットフォームの数が提案されています。 Kim らは、真空操作、SPE 96ウエルプレート11を用いて、半自動化された方法を発表しました。また、アフィニティーフィルター法は、(N -glyco-FASP)をFi接続の初期誘導体化を必要とマン・グループ、によって開発されましたレクチン12の合成とLTER。最後に、トーマス・オーツのグループは、半定量法、glycospace 13の狭い組成サイズを悪用フィルター支援N -Glycan分離(牙)を、提案しました。分子量カットオフフィルターに依存する、小さな汚染物質が第一無駄に洗浄し、次いで、N個の -glycansを消化し 、溶出しました。脱グリコシル化タンパク質は、このプロトコルでフィルター上に残存すると、インラインFASPに供することができます。
エレクトロスプレーイオン化(ESI)MSによる同定およびグリカンの定量化は、異性体および低豊富な種の検出のための誘導体化の(部分的な)解決のためにオフライン分離を必要とします。個性で標識グリカンヒドラジドタグ戦略正規逆相液体クロマトグラフィー(RPLC)14,15との互換性を与えます。 4フェネチル - ベンゾヒドラジド(P2PGN)疎水性タグはENH、グリカンの親水性を仲介します、平均して、4倍の16でイオン化をancing。容易な条件で化学量論的に1:例えば過メチル化17またはアミン反応性タグ付け化学18のような他の技術が、同様の利点を提供するが、ヒドラジド反応において、グリカンは1を反応させます。相対的定量化は、天然の(NAT)または13 C 6安定同位体ラベル(SIL)で誘導体化された試料のタンデム分析によって達成されます。
以下の方法は、正確な相対的定量化のためのP2GPN疎水性タグにプラズマアプリケーションやカップル、それをするための牙を展開します。更に、分析の完全性を損なうことなく、サンプルの単一のアリコートにショットガンプロテオミクス、脱アミド化プロファイル、および定量的グライコミクスを実行するように設計されました。
プロトコル
1.タンパク質および糖タンパク質変性およびアルキル化
- 標準製剤、負荷30kDaの上に糖タンパク質( 例えば 、フェチュインまたはRNアーゼB)の0.1μgの/μlの溶液を2.5μlあるいは10kDaの分子量(MW)カットオフフィルターのため。
- 生物学的血漿サンプルについては、標準的なブラッドフォード19またはビシンコニン酸20(BCA)タンパク質アッセイによってタンパク質濃度を確認してください。必要であれば、mg / mlでの全タンパク質10〜100の間を含むこと〜7のpHでH 2 O(PNGアーゼダイジェストバッファ)に100mMの炭酸水素アンモニウム(NH 4 HCO 3)で、血漿を希釈します。フィルタへの負荷2.5μlの血漿(25-250μgタンパク質)。
注意:このプロトコルは、エチレンジアミン四酢酸(EDTA)の存在下で採取した血液サンプルからの血漿で試験されました。
- 生物学的血漿サンプルについては、標準的なブラッドフォード19またはビシンコニン酸20(BCA)タンパク質アッセイによってタンパク質濃度を確認してください。必要であれば、mg / mlでの全タンパク質10〜100の間を含むこと〜7のpHでH 2 O(PNGアーゼダイジェストバッファ)に100mMの炭酸水素アンモニウム(NH 4 HCO 3)で、血漿を希釈します。フィルタへの負荷2.5μlの血漿(25-250μgタンパク質)。
- フィルタ内の各サンプルに1 Mジチオトレイソリューション(DTT)の2μlを添加します。
- 20でサンプルを希釈します0μlのバッファをダイジェストのPNGase。
- フィルタのサンプル管に蓋をし、軽くボルテックス、その座からフィルタを乱さないように注意しながら。タンパク質や糖タンパク質を変性させ、30分間56℃でサンプルをインキュベートします。
- サンプルをアルキル化するために、50μlの1 Mヨードアセトアミドを加える〜200 mMの最終濃度を得るために、60分間37℃でインキュベートします。
注:プロテオミクス分析が望まれていない場合は、ステップ1.5を省略してもよいです。 - 40分間14,000×gでサンプルを遠心分離することにより、フィルター上に変性した糖タンパク質を濃縮します。フロースルー捨てます。
2. Nはグリカン酵素消化を-結合しました
- バッファをダイジェストPNGアーゼ100μlのサンプルを洗ってください。 20分間、14,000×gでフィルタ上に糖タンパク質を濃縮し、通って流れる捨てます。
- フィルタデッドボリューム(〜5マイクロリットル)での濃縮物を得、合計3回、二回洗浄し、濃縮ステップを繰り返します。すべて捨てますフロースルー。
- 洗浄が完了したら、収集バイアルを捨てます。新しいコレクションバイアル内のすべての将来の溶離液や洗浄液を収集します。
注:H 2 18 OバッファダイジェストPNGアーゼは、化学的に脱アミド化になる脱グリコシル化アスパラギン部位の安定同位体標識のためのPNGアーゼF消化工程中に使用されてもよいです。
- 新鮮なコレクションバイアルに移した後、フィルタリングするためにグリセロールフリーのPNGase F(75,000のx単位/ ml)の2μlを添加します。 100μlの総容量をもたらし、PNGアーゼ消化バッファー98μl加えて、穏やかにアップピペットダウンフィルタに混合します。酵素的ステップ2.2.1、2.2.2、または2.2.3での条件の下でグリカンを消化。
注記:タンパク質の脱グリコシル化のための3つの方法が使用されてもよいです。もっぱらグライコミクス解析(なしプロテオミクス)の場合は、ステップ2.2.1で長い潜伏をお勧めします。グライコミクスおよびプロテオミクス研究のために、2.2.2および2.2.3は、最小限の非SPで高品質のペプチドを生成する手順ecific脱アミド。- グライコミクスのみの消化プロトコル(18時間):酵素的に、すべてのNの -glycansを切断するために18時間、37℃でサンプルをインキュベートします。
- スパイクで消化プロトコル(SPI):2時間50℃でサンプルをインキュベートします。すぐに作業を、グリセロールフリーのPNGase F(75,000のx単位/ ml)の追加2μlのサンプルやスパイクを削除します。軽く混合するために1-2秒間のサンプルをボルテックス。さらに2時間50℃でサンプルをインキュベートします。
- マイクロ波消化プロトコル(MD):マイクロチューブフローティングラックに置くサンプル。 1Lのビーカー中のフロート試料を脱イオン(DI)水1リットルを充填しました。回転板付き電子レンジ(950 W)の中央にビーカーを置きます。 5分間、60%の電力(570 W)での電子レンジ。冷却するために、試料を除去し、室温で2分間保持します。次いで、60%のパワーでさらに5分間、マイクロ波。
注:マイクロ波電力設定は、マイクロ波の最大出力電力に基づいて調整される必要があります。平均電力は、モデル間の一定に保持する必要があります。
3.溶出Nの-glycans
- 20℃で20分間、14,000×gでサンプルを遠心分離することによりグリカンを溶出します。
- 20℃で20分間、14,000×gでフィルタや遠心分離機にPNGアーゼ消化緩衝液100μlを追加します。収集し、任意の残りのNを含む洗浄は、溶離液として同じコレクションバイアルに、グリカン-結合しました。二回繰り返します。新しいコレクションバイアルにフィルターと場所を削除します。
- 凍結した(30〜60分)まで-80°Cの冷凍庫でのグリカンのサンプルをインキュベートします。真空濃縮器(4-6時間)で室温で、完了までドライ。
注:N -glycans前誘導体化までの6ヶ月間-20℃で保存することができます。
4.タンパク質FASP消化
注:プロテオミクスまたは脱アミド化部位の解析が望まれていない場合は、プロトコルの第4章をスキップしてもよいです。
- トンをすすぎます彼は8 M尿素緩衝液400μlのと、脱アミド化ペプチドを含む、フィルタ。収集バイアルに蓋をし、軽く混合する渦。 15分間、14,000×gでフィルターに集中しています。すべてのフロースルーを捨てます。
- 3尿素緩衝液洗浄の合計のための手順を繰り返し4.1さらに2回、。
- 2 M尿素、10mMのCaCl 2を400μlの緩衝液(トリプシンバッファーをダイジェスト)で、脱アミド化ペプチドを含む、フィルターを洗浄します。収集バイアルに蓋をし、軽く混合する渦。 15分間、14,000×gでフィルターに集中しています。すべてのフロースルーを捨てます。
- 3トリプシンの合計を繰り返しステップ4.1をさらに2回は、バッファの洗浄を消化します。
- 洗浄が完了したら、収集バイアルを捨てます。新しいコレクションバイアル内のすべての将来の溶離液や洗浄液を収集します。
- 5トリプシン:それぞれのタンパク質(w / w)の検出または定量プロテオミクス実験用比1:50または1で50μlのブタ修正されたトリプシンを追加します。収集バイアルに蓋をし、軽く混合する渦。
- 2時間37℃でサンプルをインキュベートします。すぐに作業を、1:50または1でトリプシンの追加の50μlのサンプルやスパイクを削除:5トリプシン:タンパク質比。軽く混合するために1-2秒間のサンプルをボルテックス。さらに2時間50℃でサンプルをインキュベートします。
- 15分間、14,000×gで回転させることによりペプチドを溶出します。
- 400μlの1%ギ酸および0.001%のZwittergent 3-16(クエンチバッファー)でフィルターから残りのペプチドを洗い流します。 15分間、14,000×gで回転させることにより、フィルタをオフに溶出します。
- ブラッドフォード19またはBCAアッセイ20によって試料中のペプチド濃度を定量します。
- (30〜60分)を凍結するまで℃のフリーザーで-80ペプチドサンプルをインキュベートします。真空濃縮器(4-6時間)で室温で、完了までドライ。
注:乾燥したペプチドは、最大3ヶ月間-20℃で保存することができます。 - 直前LIQUIにトリプシンのタンパク質を再懸濁し2%アセトニトリル、98%のH 2 O、0.1%ギ酸(移動相A)中のdクロマトグラフィー-質量分析(LC-MS)分析を所望の濃度まで。 300 ngの/μlの - 100から2.5μlの血漿範囲からのトリプシンペプチド濃度。
N 5.誘導体化は、疎水性ヒドラジドタググリカンを-結合しました
- 0.25mg / mlの最終濃度のために、酢酸(誘導体化溶液):75:25のMeOH 1mlの乾燥重(SIL)または光(NAT)P2GPN試薬を再構成します。試薬は完全に可溶化するために10分かかります。広範囲に完全な可溶化を確実にするためにボルテックス。
注:イベントでは、この誘導体化プロトコルは、標準のN -glycansで使用され、精製されたグリカンに対して、P2GPNのモル比:1:グリカンは、およそ(と劣ら)17以上あってはなりません。 - タグは、SILまたはNAT P2GPN試薬200μlの(50μgの)とNの -glycansを乾燥させました。乾燥したグリカンを再懸濁するために上下にピペット。渦のsaその後mplesとベンチトップ遠心分離機に〜5秒間のサンプルをスピンダウン。
- 56℃で3時間試薬とグリカンを反応させます。
- 直ちに真空コンセントレータにインキュベーターからグリカンを移動します。 55°C(3-5時間)で完了にドライ。
注:この手順は誘導体化反応をクエンチ。サンプルは、後の工程で交差反応を防ぐために、完全に乾燥していなければなりません。
注:乾燥した、タグ付けされたサンプルは、最大6ヶ月間-20℃で保存することができます。 - 再懸 濁直前LC-MS分析にH 2 Oの25-50μlのN個の -glycansをタグ付けしました。 Nの -glycansが完全に可溶化していることを確認するために上下にピペット。
注:再懸濁のボリュームは、出発タンパク質濃度から推定することができる糖タンパク質の開始濃度に依存します。しかし、範囲はサンプルタイプごとに異なりますし、個別に最適化されなければなりません。 - 5分間、14,000×gで遠心分離したサンプル。 supernを削除しますatant、ピペットの先端は遠心管の底に触れないように注意して。
注:過剰タグは目には見えないかもしれないが、遠心分離によって削減されます。 - タンデム分析のための1:1の比率で、相対的な定量化のために必要であれば、NATやSILサンプルのペアを結合します。
6.超高圧液体クロマトグラフィーと質量分析
注:簡単NLC-1000およびQ Exactive高磁場のために説明したLCとMSの条件は、それぞれ、社内のプロテオミクス解析のためおよびグリカン分析21のために最適化しました。これらの条件は、他の超高耐圧またはナノLCシステムなどの高分解能質量分析計に適合させることができるが、若干の変更を必要とし得ます。高分解能質量分析法の使用は、グリカン同定および脱アミド解析22,23のために必要です。
注:手順6.1から6.3をsとすることができます適切な逆相クロマトグラフィーまたは親水性相互作用商業トラップカラムが使用される場合kipped。
- Meiring らトラップとして使用するための24によると、100μMのIDキャピラリーでフリットを合成します。
- 、2.6μMで100オングストローム、C 18梱包材と5cmの長さに切断し、圧力下でのトラップを梱包してください。
- 2.6μM、100Å、C 18充填剤を圧力下で75μMIDエミッタ列をパックし、30cmの長さに切断。
- プロテオミクス(6.4.1)とグライコミクス(6.4.2)のワークフローのための2つの異なるLC-MS法を準備します。
注:タンパク質およびグリカン試料は、任意の順序で同じトラップ/列の設定で実行されてもよいです。- タンパク質分析のために、移動相A(MPA)でカラム上にタンパク質の〜400 ngのを注入します。 1μlのプレカラム平衡化(500バール)及び5μlの分析カラムの平衡化と、 表1によれば、300 NL /分でサンプルを実行します(500バール)。 表2に提供MS条件下でタンパク質をイオン化します。
- グリカン分析のために、再懸濁の5μLを注入し、P2GPNをカラムにNAT / SIL等モルのサンプルをタグ付けしました。 2μlのプレカラム平衡化(500バール)5μlを分析カラムの平衡化(500バール)で、 表3によると、300 NL / minでサンプルを実行します。 表4にMS条件下グリカンをイオン化します。
| 時間 | %MPA | %MPB |
| 0 | 100 | 0 |
| 5 | 98 | 2 |
| 105 | 80 | 20 |
| 135 | 68 | 32 |
| 136 | 5 | 95 |
| 151 | 5 | 95 |
| 152 | 100 | 0 |
| 167 | 100 | 0 |
プロテオーム解析のために、表1 LC条件。移動相B(MPB、98%アセトニトリル、2%のH 2 O、0.1%ギ酸)を用いた勾配溶出は、ショットガンプロテオミクス、データ依存取得するためのペプチドを溶出するために行きました、MS実験。
| MS 1パラメータ | |
| 質量範囲(TH) | 375-1500 |
| 解決 | 12万 |
| AGC | 1×10 6 |
| 最大イオン化時間 | 30 |
| S-レンズFRレベル | 55 |
| キャピラリーテムP(°C) | 300 |
| 電圧をスプレー | 1.75 |
| MS 2パラメータ | |
| 取得タイプ | TOP20 |
| 解決 | 15,000 |
| AGC | 1×10 5 |
| 最大イオン化時間 | 30 |
| アンダーフィルレシオ | 2% |
| 分離ウィンドウ(TH) | 1.4 |
| 充電状態の除外 | 1 |
| 正規化衝突エネルギー | 27 |
| 除外時間(s) | 20 |
表2:プロテオーム解析のためのMS条件エレクトロスプレーイオン化のためのパラメータ、MS 1の取得、および高エネルギーdissociatioを使用してオービトラップ機器におけるMS 2買収。n個(HCD)が与えられています。
| 時間 | %MPA | %MPB |
| 0 | 95 | 5 |
| 1 | 70 | 30 |
| 41 | 60 | 40 |
| 46 | 37 | 63 |
| 47 | 10 | 90 |
| 55 | 10 | 90 |
| 56 | 95 | 5 |
| 66 | 95 | 5 |
表3:グリカン分析のためのLC条件グラジエント溶出ヒドラジドNは MS分析のためにタグ付けさ-glycans溶出するために行きました。
| MS 1パラメータ | |
| 質量範囲(TH) | 600-1900 |
| 解決 | 60,000 |
| AGC | 5×10 5 |
| 最大イオン化時間 | 64 |
| S-レンズFRレベル | 65 |
| キャピラリー温度(°C) | 325 |
| 電圧をスプレー | 1.75 |
| MS 2パラメータ | |
| 取得タイプ | Top12 |
| 解決 | 15,000 |
| AGC | 5×10 4 |
| 最大イオン化時間 | 100 |
| アンダーフィルレシオ | 1% |
| 分離ウィンドウ(TH) | 1.4 |
| 固定された第1マス | 125 |
| 段付正規化衝突エネルギー | 10/20/30 |
| 除外時間(秒) | 15 |
表4:ヒドラジドのためのMS条件は、N -glycan分析をタグ付けされたエレクトロスプレーイオン化のためのパラメータ、MS 1の取得、および高エネルギー解離(HCD)を使用してオービトラップ機器におけるMS 2買収が与えられています。
7.プロテオミクス、脱アミド化分析
- 標準のバイオインフォマティクス検索ツールを使用して、タンパク質/ペプチドを同定します。
注:以下の分析プロトコルはUniprotKBにスイス-Protの/ TREMBLデータベースを使用し、プロテオームDiscovererの1.4ソフトウェアでSEQUESTを経由して検索するように設計された、しかし、プロトコルは直接GUIソフトウェアを使用して、任意のタンパク質の検索とスコアリングエンジンに変換することができます。以下に与えられたすべてのコマンドは、ドロップダウンメニューでのソフトウェアインタフェースにアクセスすることができます。- Apweiler らによって記載されているように、ゲノムデータまたは利用可能なプロテオームデータベースから生物適切なタンパク質配列データベースを作成するか、またはダウンロードしてください。25
注意:一般的なプロテオームデータベースはスイス-Protの、TREMBL、およびNCBIが挙げられるが、これらだけでなく、社内のデータから構築することができます。 - パーキンスらによって記載されているように、ソフトウェアの中で、取得したデータの品質及び所望の検索の硬直性に応じてデータベースの検索エンジンを選択したパラメータを選択します。 MASCOT 26または工学ら SEQUEST 27用のため。
- 高質量精度のデータについては、ソフトウェアでの検索の設定パラメータは、次のように最大2切れ残り、5 ppmの前駆体の質量許容度、および0.02ダフラグメント質量許容値(最適化された正確な脱アミド化検出22用)とを以下のトリプシンペプチドの修飾を含みます:「カルバミドメチル(C)「静的な変更及び「脱アミド(N / Q)」と「牛idation(M)「動的な変更。18 O消化の標識を使用している場合には、含まれる「脱アミド18 O(1)「追加の動的な変更など。
- 探索、タンパク質データベース(7.1.1)に対して選択されたエンジン、生のペプチドのデータを使用。
注:質量公差が使用される機器のための適切かつ任意に低くないでなければなりません。
注:検索機能は、さまざまな検索エンジン特定のアルゴリズムを使用してソフトウェアによって自動的に完了します。パーコレーターアルゴリズム(MASCOT)、SEQUEST、またはアルゴリズムの他の組み合わせは、ペプチドからタンパク質を同定するとヒットの妥当性を獲得するために使用されています。使用可能なツールの詳細については、ゴンザレス-Galarza ら 28,29からのレビューで覆われています。ソフトウェアによって、追加の検索パラメータは、ユーザの判断に応じて選択する必要があるかもしれません。
- マニュアルキュレーションとフュルトのために同定されたペプチドをエクスポートえー分析。
- Apweiler らによって記載されているように、ゲノムデータまたは利用可能なプロテオームデータベースから生物適切なタンパク質配列データベースを作成するか、またはダウンロードしてください。25
- 手動でNのアスパラギンに識別された脱アミドを含有するペプチドのリストをキュレーショングリコシル化モチーフ(X≠P NX-(S / T)、)を-結合。文献から既知のグリコシル化モチーフを有するこれらのサイトをクロス検証し、その結果(検証と理論)の2つのプールを作成します。
- 脱アミド化および非脱アミド化形態の存在量を比較することによって、与えられたグリコシル化部位のパーセント占有率を比較するために、スペクトルカウント30を使用してください。
8.グリカン相対定量
注:以下の同定および定量はXCaliburソフトウェアを使用して完成させました。しかし、生のデータを分析し、自動的にクロマトグラフィーピークを統合するソフトウェアは、置換されていてもよいです。
- ヘキソース、デオキシヘキソース、ヘキソサミン、シアル酸の生物学的に可能な組み合わせからグリカン組成物の理論的なリスト、および他のSAを生成しますccharides。この目的のために、人間のグリカンデータベースはウォーカーら 15によって公開されており、そのまま使用してもよいです。理論上のデータベースでは、種特異的な生物学的な制約は、組み合わせた空間に課さなければならず、これらのルールはKronewitter ら 31に記載されています。
- プロトン電荷状態+ 1-3用の各組成物について原子質量からグリカンモノアイソトピック質量(M)を計算します。 NAT(254.14191グラム/モル)またはSIL(260.162042グラム/モル)P2GPNタグの追加を含むようにモノアイソトピック質量を変更します。
- XCaliburにおけるロードマップビューから「処理設定」プログラムを開きます。正確ウォーカーらから補足資料に記載されているように、[M + H] 1+、[M + 2H] 2+のための理論的モノアイソトピック質量を含むステップ8.2で作成したリストを使用して15。処理方法を設定し、[ M + 3H] 3+種。
注:正確超えグリカン同一性を確認するには質量は、NAT用/ SILは、NATとSIL N -glycanペアが同じ保持時間との共溶出することを確認し、実行を二重化しました。定性的には、オキソニウムイオンシリーズ32に属するピークを含んでいなければならない、MS 2スペクトルと識別をクロス検証します。 - 正確ウォーカーらから補足資料に記載されているように、SILとNAT存在量を得るために、Excelに領域を統合、抽出イオンクロマトグラム(XIC)をエクスポートします。15
- Excelでは、プログラムの新しい列のセルは、ウォーカーらによって公表式に従ってSILの豊かさを調整することにより、分子量のオーバーラップのための補正を計算する1 5。:
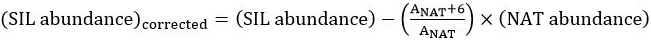 、
Aは、モノアイソトピックピークと理論的な同位体の重なりがある場合、 、独立して、組成物ごとに計算することができます。
- ウォーカーらが説明したように、第2欄には、プログラム細胞は、スペクトルごとに、合計正規化されたグリカン因子(TGNF)の計算式を使用して、NATとSILのチャンネルを正規化する1 5。:
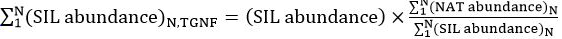 、
Nは、定量限界上記のN -glycansの数です。 - 2サンプル間の濃度の倍率変化を計算するために、NATグリカン(またはその逆):新しい列には、プログラム細胞は、SILの比を取ります。
結果
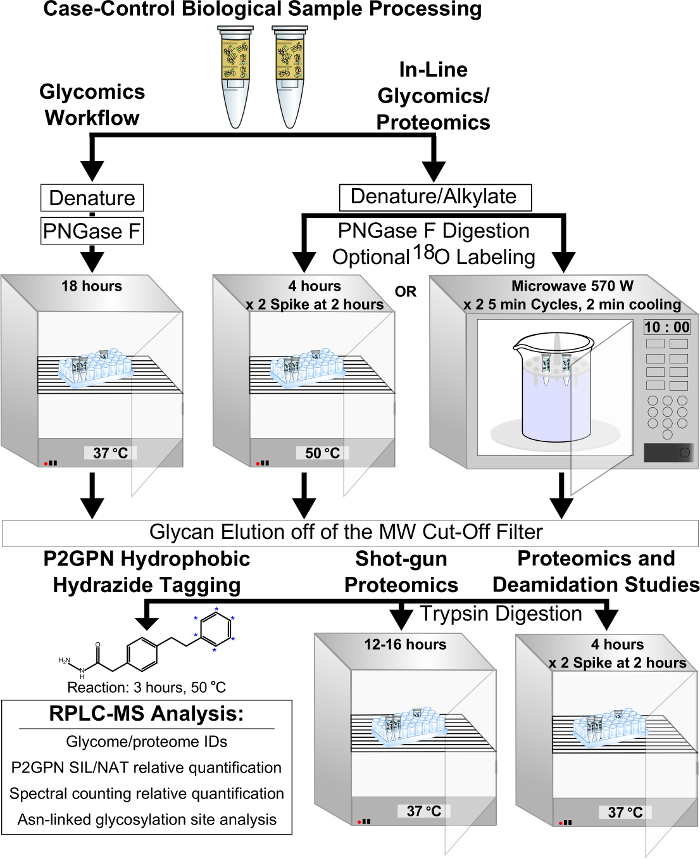
図1:組み合わせたプロテオミクスとグライコミクス解析のための牙-P2GPN疎水性タグ付け結合された方法(方法A)が与えられたのスキーム手順グリコシル化部位の同定と、グライコミクスのみの処理とタンデムグライコミクスおよびプロテオミクス解析の間で異なる、強調表示されます。 この図の拡大版をご覧になるにはこちらをクリックしてください。
インラインプロテオミクスとグライコミクス、フィルターベースP2GPN疎水性タグ付け方法(方法A)は、プールされた鶏の血漿サンプル( 図1)を使用して識別、定量化、および分子量のバイアスのために検証されました。もっぱらグライコミクス実験のために、Nの存在量で相互比較は法によって抽出された-glycansSPE(ゴールドスタンダード、方法B)作製した( 図2)を carbographします。 2つの方法のグリカンの存在量に有意差はなかったです。同様の方法で抽出されたグリカンのNAT比内ばらつきもSILを定量することによって評価しました。両方の方法のログ2 -distributionsはゼロを中心に、ガウスた、と( 図3A-B)に有意差はなかっ。分子量は、フィルタは、Nは分子量範囲及び親水性( 図4)に基づいて-glycans区別しなかったことを示唆し、完全に重なった2つのプロトコルの間の範囲です。
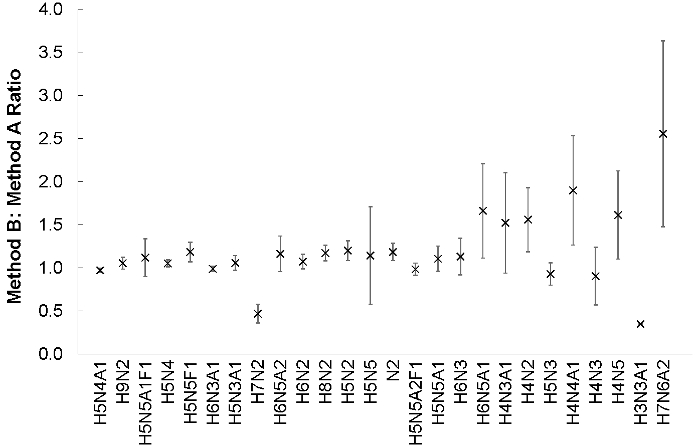
図2:NAT およびSIL Nの等モル混合物を、方法AまたはB法により抽出された-glycansは鶏血漿2.5μlのから調製した(N = 4)の試料は肛門ました。各NAT / SILチャネルで、セクション6に各グリカンのための存在量を示唆した推奨パラメータに従ってUPLC-MSによってyzed、分子を補正し、抽出イオンクロマトグラム(MMA = 3 ppm)で下の面積を積分することによって計算されました重量が重なり、TGNFによって調整します。これらの比率は、その標準誤差で示しています。方法Bの存在量:方法A Nの -glycansはた(p> 0.05)で有意差は認められなかった。この図の拡大版をご覧になるにはこちらをクリックしてください。
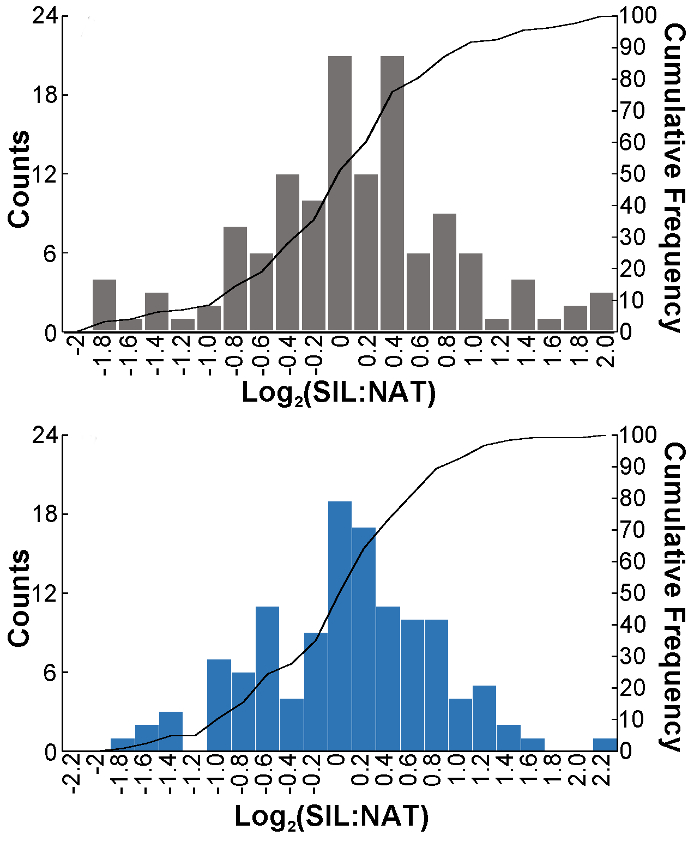
図3(A)方法A(N = 133)または(B)方法Bにおける内変動性(N = 123)の戦略を比較しました。同じ抽出方式からNの -glycansのNATとSIL等モル混合物で、、3つの技術の反復にわたって分析しました。ログ2 -distributionsは、ゼロを中心と2つのワークフローの間で有意差は認められなかったた。 この図の拡大版をご覧になるにはこちらをクリックしてください。
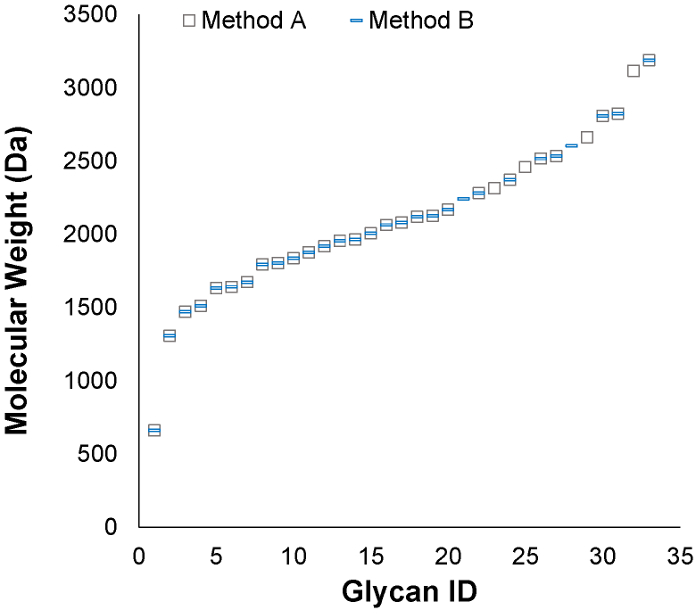
図4:各戦略からのグリカンの分子量範囲を比較しました。 2つのワークフローは、同じ分子量の範囲に及ぶグリカンを生成した。N -glycans他対1のプロトコルで検出されたばかりの検出(1×10 5豊富)の限界を超えて下落したと系統的なバイアスを反映するものではありません。 拡大表示はこちらをクリックしてくださいこの図のバージョン。
プロテオームワイド解析およびグリコシル化部位の識別にインライン有効分子量フィルタによる脱グリコシル化タンパク質の保持。グリカンおよびタンパク質の合成精製の ための複数のプロトコルを脱グリコシル化することなく、従来のFASP製剤( 表5)と比較しました。 FASPトリプシン消化物(STDプロトコル)に続いて私たちの典型的な18時間のフィルタベースのPNGase F消化は、glycositesの識別を妨害することができるの非特異的脱アミド化の有意なレベルをもたらしました。従って、高温(50℃)で、より短いインキュベーション時間を利用する方法およびPNGアーゼFのスパイクステップ(SPIプロトコル)は、非最小化するために、マイクロ波消化プロトコル(MDプロトコル)と共に、代替として調査しました。特定の脱アミド。新しい消化法で観察されたグリカンは、標準の18時間からの組成物または存在量における有意差は認められなかった37°CフィルタのPNGase Fダイジェスト( 図5)。短いトリプシンインキュベーションと組み合わせることで、非特異的脱アミド化が著しくglycosites <5%( 表5)のための偽陽性率で、減少しました。
| タンパク質 | ペプチド | 脱アミド化ペプチド | Glycosites | 糖タンパク質 | |||||||||||||||||||||
| + | - | + | - | + | - | + | - | + | - | ||||||||||||||||
| FASP | 249 | 3083 | 795 | 5 | 5 | ||||||||||||||||||||
| 18時間 | 217 | 304 | 6013 | 5086 | 1029 | 733 | 257 | 24 | 112 | 18 | |||||||||||||||
| MD | 270 | 266 | 5190 | 5125 | 465 | 455 | 254 | 8 | 102 | 7 | |||||||||||||||
| SPI | 281 | 288 | 4729 | 4482 | 602 | 573 | 232 | 10 | 145 | 8 | |||||||||||||||
表5: 標準トリプシンからのプロテオームデータの比較のインライン牙-P2GPNタギング法に対するダイジェストが行われた準備が(+)とし、せずに行った-非特 異的脱アミド化および推定の背景率を決定するために、PNGアーゼF()。偽陽性率をglycosite。タンパク質は、1%の偽発見率(FDR)で同定されました。ペプチドは、プロテオームのDiscoverer 1.4(Q <0.01)で「高」ペプチドの信頼に基づいて、濾過しました。 glycositesはidentifiました保存されたグリコシル化モチーフ(NXS / T)の脱アミド化を含むユニークな配列に基づいてED。および糖タンパク質は、少なくとも1つの識別glycositeを含む同定されたタンパク質として定義されていました。
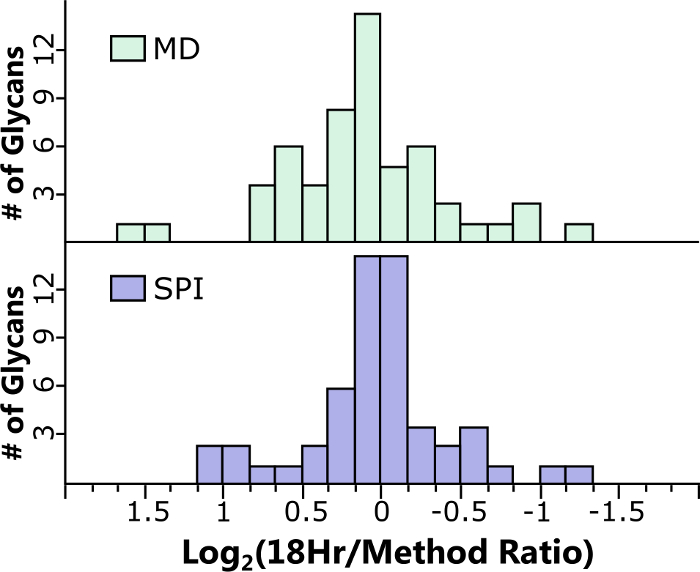
図5:グリカンのための短縮プロトコルは、試料中の脱アミノ化を最小限に抑えるために開発され、18時間牙のPNGase F消化物と比較しました。存在量の平均の差は10%とそれぞれMD(2.2.3)およびSPI(2.2.2)プロトコル、5%でした。同定された48グ リカンのうち、90%未満1.5倍の変化を示した。 この図の拡大版をご覧になるにはこちらをクリックしてください。
ディスカッション
ルーチンの糖鎖分析を容易にするには、ハイスループットの定量法が必要です。過去 30 年間、グリコミクス分析は、疾患、臨床応用、医薬品における重要性にもかかわらず、研究グループのサブセットに限定されてきました。グリコミクスおよびプロテオミクス用のFANGS-P2GPN精製およびタグ付け法は、サンプルの1つのアリコートに対して同じ分析を実行するため、供給コストと必要な材料の量が削減されます(特にヒトおよびマウスの研究で重要です)。さらに、追加のステップごとにエラーの一因となり、症例対照研究における重要ではあるが存在量の少ない変化が隠蔽される可能性があるため、調製のばらつきを最小限に抑える取り組みが非常に重要です。FANGSを疎水性ヒドラジドタグ付けに結合させることで、タンパク質サンプルと糖鎖サンプルを同じRPLCカラムで実行でき、糖鎖イオン化が促進され、相対的な定量が可能になり、血漿に定量的に適用できます。
N-糖鎖分析では、完全な脱グリコシル化を達成するために、推奨レベルのPNGase Fを使用することが重要です。糖鎖は溶媒にさらされますが、タンパク質の変性と過剰な酵素により、効率的かつ完全な切断が保証されます。糖鎖を正確に定量するには、誘導体化後に糖鎖を完全に乾燥させて反応を消光し、NAT種とSIL種を混合する際の交差反応を防ぐ必要があります。最後に、ワークフローをグリコサイト分析に拡張する場合、非特異的脱アミド化を最小限に抑えるために、ステップのタイミングが重要です。グリコミクスとプロテオミクスを組み合わせた分析のために提供された修正プロトコルは、それに応じて実行された場合に一貫して機能します。
このワークフローでは、ゴールドスタンダードの SPE 法と比較して、血漿からの N 型糖鎖の正確な相対定量が達成されます。抽出された糖鎖の種類には、分子量、親水性、組成構造の点で明らかな偏りはありません。O結合糖鎖の定性分析は調査していませんが、FANGSは、N結合糖鎖のPNGase F消化後のβ脱離ステップの追加に対応できると期待しています。ただし、手順では、質量分析の前に試薬のクリーンアップに大幅な変更が必要となり、ペプチド分析に大きな影響が及びます。プロテオミクスの場合、従来のFASP法と比較して、同じ深さのプロテオームカバレッジが達成されます。重要なのは、このメソッドが N-糖鎖脱アミド化の誤発見率を最小限に抑えることです。この方法は、PNGase消化ステップ22,23中のAsnの18O標識と互換性がありますが、グリコシル化部位の誤発見率が低いため、必要ではない可能性があることを示唆しており、コストと複雑さがさらに軽減されます。
この方法では、プロテオームは糖タンパク質に富んでおらず、長所と短所の両方があります。特定の低存在糖タンパク質は分析で検出されない場合があります。ただし、タンパク質あたりのグリコシル化部位の占有率は、生物学的サンプル間で比較できます。さらに、レクチン親和性精製または化学的濃縮によってもたらされるエラーとバイアスが排除されます。結論として、糖鎖ヒドラジドタグ戦略で標識する際の個体性正規化にFANGSを結合すると、グリコームとプロテオームのタンデム分析のための簡素化された定量的ハイスループット方法が得られ、臨床症例対照研究への応用に大きな可能性を秘めています。
開示事項
私たちはケンブリッジ同位体研究所(CIL)と協力関係を結んでおり、P2GPN試薬と技術を製品(GTK-1000)の形でより広範な科学コミュニティに普及させています。 ただし、本商品の販売による収益は一切得られません。
謝辞
この研究は、NIH NCI IMAT Program Grant R33 (CA147988-02)、NIH NIGMS Graduate Training in Molecular Biotechnology at NC State Grant (T32GM008776)、US Dept. of Education GAANN Fellowship Program in Molecular Biotechnology at NC State Grant (P200A140020)、W.M. Keck Foundation、およびノースカロライナ州立大学から寛大に資金提供されました。雌鶏の血漿は、ノースカロライナ州立大学家禽科学部のジェームズ・N・プティット博士とレベッカ・ワイソッキー博士の協力を得て入手しました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 酢酸(50%) | シグマ・アルドリッチ | 45754 | |
| アセトニトリル、HPLC グレード | バーディック &ジャクソン | AH015-4 | |
| 重炭酸アンモニウム | Σ アルドリッチ | A6141 | |
| ブラッドフォード試薬 | Σ アルドリッチ | B6916 | 代替品:ビシンコニン酸キット(Sigma Aldrich BCA1) |
| 塩化カルシウム | Sigma Aldrich | C1016 | |
| 遠心分離機 | Eppendorf | 5804 R | 14,000 x gに達する代替遠心分離機が適切な |
| DL-ジチオスレイトール、1 溶液中のM | シグマ・アルドリッチ | ||
| Easy-nLC 1000 | Thermo Scientific | LC120 | 代替ナノまたは超高圧LCは、次のような同様のデータを生成します: 1. Dionex UltiMateÒ 3000 LC (Thermo Scientific);2. Acquity UPLC(ウォーターズ)。 |
| フローティングチューブラック | TedPella | 20831-20 | |
| Fetuin | New England Biolabs | P6042S | |
| フィッシャーサイエンティフィック アイソテンプスタンダードラボオーブン | フィッシャーサイエンティフィック | 11-690-625F | 56 に達する代替インキュベーター;°Cは |
| 適切なギ酸 | シグマアルドリッチ | 56302 | |
| GE 電子レンジ | ゼネラル・エレクトリック | 57B5 E82904 | 調整可能な電力設定の電子レンジは、 |
| INLIGHT Glycan Tagging Kitに適しています | Cambridge Isotope Laboratories | GTK-1000 | INLIGHTキットは、P2GPN試薬のNATおよびSILバージョンを提供します。 |
| ヨードアセトアミド | Sigma Aldrich | A3221 | |
| Kinetix 2.6 mM, 100 Å, C18バルク固定相 | Phenomenex | バルクメディア | の代替品:任意のC18固定相5 mM |
| Mascot Daemon Software and Server | Matrix Science | Alternative: Proteome Discoverer Software (Thermo Scientific) | |
| メタノール、HPLC グレード | Burdick &ジャクソン | AH230-4 | |
| PicoFrit セルフパックコラム 360 μメートル、OD 75 μm ID, 15 μmチップ、コーティングなし、5個入り/箱、50cm | New Objective | 1 5 PF360-75-15-N-5 | |
| PNGase F(グリセロールフリー)、75,000 単位/ml | New England BioLabs | P0705L | |
| Q Exactive HF ハイブリッド四重極-Orbitrap 質量分析計 | Thermo Scientific | Alternate 高質量精度 (5 ppm)質量分析計は、同様のデータ | |
| を提供します RNase B | New England Biolabs | P7817S | |
| トリプシン (豚膵臓 | Sigma Aldrich) | T6567-5X | |
| 尿素 | シグマ アルドリッチ | 51456 | |
| 真空濃縮器Savant SPD131DDA SpeedVac 濃縮器 | Thermo Scientific | SPD131DDA | 代替真空濃縮器は |
| Vivacon 500 30 kDaフィルターに適しています | ザルトリウス・ステディム・バイオテック | VN01H22 | 代替品:アミコン ウルトラ0.5遠心フィルターユニット(ウルトラセル-10付き) kDaメンブレン(ミリポアUFC501096) |
| 水、HPLCグレード | バーディック&ジャクソン | AH365-4 | |
| 水、18O | ケンブリッジ同位体研究所 | OLM-240-97-1 | PNGase F消化ステップでの18Oの追加はオプションであり、95%の信頼度で完了した脱アミド化研究には必要ないかもしれません |
| Xcalibur 2.0 | Thermo Scientific | XCALIBUR20 | |
| Zwittergent Test Kit | Merck Millipore | 693030 |
参考文献
- Wisniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nat. Meth. 6, 359-362 (2009).
- Preston, R. J. S., Rawley, O., Gleeson, E. M., O'Donnell, J. S. Elucidating the role of carbohydrate determinants in regulating hemostasis: insights and opportunities. Blood. 121, 3801-3810 (2013).
- Hasnain, S. Z., Gallagher, A. L., Grencis, R. K., Thornton, D. J. A new role for mucins in immunity: Insights from gastrointestinal nematode infection. Int. J. Biochem. Cell Biol. 45, 364-374 (2013).
- Roseman, S. Reflections on glycobiology. J. Biol. Chem. 276, 41527-41542 (2001).
- Laine, R. A. A calculation of all possible oligosaccharide isomers both branched and linear yields 1.05 x 10(12) structures for a reducing hexasaccharide: The isomer barrier to development of single-method saccharide sequencing or synthesis systems. Glycobiology. 4, 759-767 (1994).
- Zaia, J. Mass spectrometry and glycomics. Omics. 14, 401-418 (2010).
- Hirabayashi, J. Lectin-based structural glycomics: Glycoproteomics and glycan profiling. Glycoconjugate J. 21, 35-40 (2004).
- Nilsson, J., et al. Enrichment of glycopeptides for glycan structure and attachment site identification. Nat. Methods. 6, 809-811 (2009).
- Redmond, J. W., Packer, N. H. The use of solid-phase extraction with graphitised carbon for the fractionation and purification of sugars. Carbohyd. Res. 319, 74-79 (1999).
- Ruhaak, L. R., et al. Hydrophilic interaction chromatography-based high-throughput sample preparation method for N-glycan analysis from total human plasma glycoproteins. Anal. Chem. 80, 6119-6126 (2008).
- Kim, Y. -G., et al. Rapid and high-throughput analysis of N-glycans from ovarian cancer serum using a 96-well plate platform. Anal. Biochem. 391, 151-153 (2009).
- Zielinska, D. F., Gnad, F., Wiśniewski, J. R., Mann, M. Precision mapping of an in vivo N-glycoproteome reveals rigid topological and sequence constraints. Cell. 141, 897-907 (2010).
- Abdul Rahman, S., et al. Filter-aided N-glycan separation (FANGS): a convenient sample preparation method for mass spectrometric N-glycan profiling. J. Proteome Res. 13, 1167-1176 (2014).
- Walker, S. H., Carlisle, B. C., Muddiman, D. C. Systematic comparison of reverse phase and hydrophilic interaction liquid chromatography platforms for the analysis of N-linked glycans. Anal. Chem. 84, 8198-8206 (2012).
- Walker, S. H., Taylor, A. D., Muddiman, D. C. Individuality normalization when labeling with isotopic glycan hydrazide tags (INLIGHT): A novel glycan-relative quantification strategy. J. Am. Soc. Mass Spectr. 24, 1376-1384 (2013).
- Walker, S. H., Lilley, L. M., Enamorado, M. F., Comins, D. L., Muddiman, D. C. Hydrophobic derivatization of N-linked glycans for increased ion abundance in electrospray ionization mass spectrometry. J. Am. Soc. Mass. Spectr. 22, 1309-1317 (2011).
- Baldwin, M. A., et al. Permethylation and tandem mass spectrometry of oligosaccharides having free hexosamine: Analysis of the glycoinositol phospholipid anchor glycan from the scrapie prion protein. Anal. Biochem. 191, 174-182 (1990).
- Harvey, D. J. Derivatization of carbohydrates for analysis by chromatography; electrophoresis and mass spectrometry. J. Chromatogr. B. 879, 1196-1225 (2011).
- Bradford, M. M. A rapid and sensitive method for the quantitation of microgram quantities of protein utilizing the principle of protein-dye binding. Anal. Biochem. 72, 248-254 (1976).
- Smith, P. K., et al. Measurement of protein using bicinchoninic acid. Anal. Biochem. 150, 76-85 (1985).
- Hecht, E. S., McCord, J. P., Muddiman, D. C. Definitive screening design optimization of mass spectrometry parameters for sensitive comparison of filter and solid phase extraction purified, inlight plasma N-glycans. Anal. Chem. 87, 7305-7312 (2015).
- Nepomuceno, A. I., Gibson, R. J., Randall, S. M., Muddiman, D. C. Accurate identification of deamidated peptides in global proteomics using a quadrupole orbitrap mass spectrometer. J. Proteome Res. 13, 777-785 (2013).
- Yen, T. -Y., et al. Overcoming challenges and opening new opportunities in glycoproteomics. Biomolecules. 3, 270-286 (2013).
- Meiring, H. D., van der Heeft, E., ten Hove, G. J., de Jong, A. P. J. M. Nanoscale LC-MS(n): technical design and applications to peptide and protein. J. Sep. Sci. 25, 557-568 (2002).
- Apweiler, R., et al. UniProt: the Universal Protein knowledgebase. Nucleic Acids Res. 32, 115-119 (2004).
- Perkins, D. N., Pappin, D. J. C., Creasy, D. M., Cottrell, J. S. Probability-based protein identification by searching sequence databases using mass spectrometry data. Electrophoresis. 20, 3551-3567 (1999).
- Eng, J. K., McCormack, A. L., Yates, J. R. An approach to correlate tandem mass spectral data of peptides with amino acid sequences in a protein database. J. Am. Soc. Mass. Spectrom. 5, 976-989 (1994).
- Gonzalez-Galarza, F. F., et al. A critical appraisal of techniques, software packages, and standards for quantitative proteomic analysis. Omics. 16, 431-442 (2012).
- Spivak, M., Weston, J., Bottou, L., Käll, L., Noble, W. S. Improvements to the Percolator Algorithm for Peptide Identification from Shotgun Proteomics Data Sets. J Proteome Res. 8, 3737-3745 (2009).
- Collier, T. S., et al. Comparison of stable-isotope labeling with amino acids in cell culture and spectral counting for relative quantification of protein expression. Rapid Commun Mass Sp. 25, 2524-2532 (2011).
- Kronewitter, S. R., et al. The development of retrosynthetic glycan libraries to profile and classify the human serum N-linked glycome. Proteomics. 9, 2986-2994 (2009).
- Sheeley, D. M., Reinhold, V. N. Structural characterization of carbohydrate sequence, linkage, and branching in a quadrupole ion trap mass spectrometer: Neutral oligosaccharides and N-linked glycans. Anal. Chem. 70, 3053-3059 (1998).
再版と許可
