8時間 - 身体から取り出されると、神経組織を大幅に6後の組織の最終的な劣化につながる、環境条件によって影響されます。密接に監視し、組織の細胞外の環境を調節する独特の培養方法を用いて、組織生存率を有意に> 24時間延長することができます。
このコンテンツを表示するには、JoVEへの購読が必要です。 または、無料トライアルをお申し込みください。
この記事について
サマリー
要約
切開後8時間 - 急性神経組織標本、脳スライスおよび網膜ホールマウントは、通常は6維持することができます。これは、実験時間を制限し、研究ごとに使用されている動物の数を増加させます。このような浴適用染料との長時間のプレインキュベーションを必要とするカルシウムイメージングとしてこの制限は、具体的な影響のプロトコルを。 3内の指数関数的な細菌の成長 - スライス後の4時間は、しっかり組織の健康の低下と相関しています。本研究では、成長因子を含む抗生物質、滅菌手順、または組織培養培地を必要とせずに長時間(> 24時間)のために実行可能な神経組織を維持するために、急性の製剤中の細菌の増殖を制限するための方法が記載されています。 UV照射による細胞外液を循環し、15でカスタム保持室で組織を維持することによって - 16°C、組織には電気生理学的特性の違い、またはカルシウムのsiを示しません> 24時間postdissectionにおける細胞内カルシウム色素を通してgnaling。これらの方法は、急性神経組織を使用してそれらのための実験時間を延長するだけでなく、実験的な目標を完了するために必要な動物の数を減らすことができますし、急性神経組織の培養のためのゴールドスタンダードを設定します。
概要
電気生理学と機能イメージング(カルシウム、電位感受性色素)は、神経科学の中で最も一般的に使用される実験技術の2つです。ここで検討する脳スライス標本および網膜ホールマウントは、麻酔薬や筋弛緩からの汚染することなく、電気生理学的特性およびシナプスの接続性を調べるための手段を提供します。脳スライスおよび網膜ホールマウントは、特定の回路と脳ネットワーク1の研究を可能にする、培養物又は細胞ホモジネートとは異なり、その構造的完全性を維持します。単離された組織からの記録は、心拍や呼吸に関連した動きとしてin vivoでの録音に比べて利点が排除されています。また、直接可視化は、標的とする細胞の特定のクラス、および薬理学的ツール2、3の局所適用を可能にします。
パッチクランプ記録とカルクイウムをローディング染料網膜ホールマウントでは、網膜神経節細胞(RGC)層をカバーし、細胞への直接アクセスを防止膜(ILM)を、制限内の存在によって複雑になります。通常、この膜は、単一のセルにギガオームシールのパッチピペットと形成の直接適用を可能にするために、ガラスピペットで削り取られています。また、浴適用カルシウム色素は、ILMと交差しないとのいずれか逆行視神経5で次の注射を輸送または組織6を介して電気穿孔し、この膜4の下に注射しなければなりません。網膜色素変性症、RD / rdマウスのげっ歯類モデルを利用する場合また、ILMは厚く、より不可解です。ここでは、両方のユビキタスカルシウム色素ローディングを可能にするために、酵素消化7でILMを除去する技術、およびパッチクランプrecordiのための網膜神経節細胞への直接アクセスを使用しますNGS 8。
脳スライスまたは網膜ホールマウントのいずれかから成功した記録は、生存可能な神経組織の切開およびインキュベーションに依存します。一般的に、組織は、実験の朝に抽出し、それを記録するために使用されるまで、人工脳脊髄液(aCSFの)中でインキュベートされます。この時間ウィンドウ以下の重大な劣化で、8時間 - 通常、組織は、6のための実行可能なままです。しかし、脳スライスとホールマウント網膜の準備の両方は、通常、この短い期間の中から記録することができるよりも多くの組織を作り出します。したがって、組織は、多くの場合、一日の終わりに廃棄され、切開は、その後の日に再び終了します。これは、別の動物を利用し、セットアップおよび解剖/繰り返し染色の〜2時間されていることを意味します。次のプロトコルが利用されている少数の動物を意味し、24時間以上のために神経組織の寿命を延長するための方法を説明し、より多くの実験時間が利用可能です。組織の生存率ワット電気生理学的特性およびカルシウム動態を記録を通じて評価し、これらのプロパティは、<4時間及び> 24時間postdissection間の区別がつかなかったよう。
これらの結果は、カルシウムイメージングと電気生理学的記録により評価されるように、長時間のインキュベーション後、無傷で機能的単一細胞の特性であるが、ネットワーク活動だけでなくことを示し、> 24時間postdissection変更されません。さらに、我々は、カルシウム色素は、任意の有害な効果を引き起こすことなく、長期間の細胞内に残ることができることを示しています。このプロトコルの適用は、外部環境を高度に調節された後、急性神経組織における神経細胞の機能的活性は、長期間維持することができることを示しています。組織の生存率が異なるインキュベーションプロトコルによる実験室間で大きく変化する。また、この方法は、急性neuの健康状態の変動を低減するために適用されるべき理想的なパラメータのゴールドスタンダードを確立しますRONAL組織。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
プロトコル
プロトコルは、以下のC57BL / 6及びC3H /彼が(retinally縮退)マウス神経組織の調製を記載するが、同様の技術が他の種にも適用することができます。すべての動物は健康で、温度、湿度、12時間の明/暗サイクルの標準的な条件で処理、食料と水に自由にアクセスし、任意の意図ストレス刺激なしでした。全ての実験は承認され、西シドニー大学の動物実験倫理委員会に従って実行し、動物使用とケアの指針(動物研究機関#A9452、#A10396と#のA8967)に応じました。
1.脳スライスの準備
- イソフルラン(5%)の吸入によって動物を麻酔し、げっ歯類のギロチンを使用して首を切ります。以前に9に記載されているように 、すぐに脳を取り出して、氷冷生理溶液(aCSFの)(mM単位)を含むにそれを置く:125のNaCl、MgCl 2を、1.25のNaH 2 PO 4、2のCaCl 2、25 2.5のKCl、1NaHCO 3、25デキストロース、およびカルボゲン(95%O 2/5%CO 2の混合物; 310 mOsmで、pH7.4)で飽和しました。
- 振動ミクロトームで厚さ300μm、関心領域で、脳スライスをカット。
- 以前に10、11を説明したように、カルボゲンフロー、および温度-密接にpHレベルを監視し、制御し、カスタム構築されたインキュベーションシステム(7.4のpH 7.2)にスライスを転送します。
- 15のために35℃に初期チャンバー温度を設定- 30分、その後、ゆっくりと15に減らす- 図1Cに示すように、16°C。必要になるまで、どちらの電気生理学やイメージングのために、インキュベーションシステムでスライスをインキュベートします。
注:スライスがカルシウムイメージングのために使用される場合、RT下の組織を冷却する前に、以下の手順に従ってください。
2.網膜ホールマウントの準備と内境界膜の除去
- 通常のいずれかの下で網膜wholemountsを準備実験室の照明条件や暗赤色/赤外光。
- 頸椎脱臼し、すぐに摘出するの目に動物を安楽死させます。 125のNaCl、25のNaHCO 3、3のKCl、2のCaCl 2、1のMgCl 2、10グルコース、0.5 L-グルタミン、および:小さな鋸状縁に沿ってカットし、(MM)を含むエイムズメディア、またはaCSFのいずれかで場所を作りますRTで、カルボゲン(pHが7.4;〜300mOsmで95%O 2/5%CO 2混合物)で飽和します。
- すぐに小さなはさみで鋸状縁に沿って切断し、ピンセットでレンズと硝子体を除去することにより、角膜、レンズ及び硝子体を除去します。 RTでのインキュベーションシステムに組織を配置します。
注:網膜組織は15にゆっくりと温度低下した後、アイカップに維持することができる - 必要になるまで培養システムにおける> 24時間、16℃。 - ILMを削除するには、30 U / mLのパパイン、1 mMのL-シスチン、Earl's-で0.5 mMのEDTA及び0.005%DNアーゼを含む小さなガラスジャーに網膜を含むアイカップを転送37℃での平衡塩類溶液(BSS)で20分間。蓋を介した溶液に95%O 2/5%CO 2を適用したが、バブルがありません。若い動物(<6週間)から組織を使用している場合、半強の溶液を希釈。
- アールのBSSで10分間、オボムコイド(10ミリグラム/ mL)およびBSA(10 mg / mlで)溶液中で組織を配置することによって、酵素消化を停止します。インキュベーションシステムへの転送前にaCSFで徹底的に組織を洗浄し、15に温度を下げる - 16°C。
- 必要になるまでアイカップに網膜組織を維持します。顕微鏡に転送するために、アイカップから網膜を分離し、カミソリの刃を持つ4片に切断。網膜全体が必要な場合、それは平らにすることを可能にする網膜の周囲に4つの小さなカットを行います。
注:イメージング実験、インキュベーションシステムに転送する前に、カルシウム染料と負荷については、以下を参照してください。
3.インキュベーターで組織を維持
- 置き組織( 図1A、B)。
- 溶液中の浮遊菌を放射するために、(5W / 2P殺菌UVランプ、254 nm)の主室から単離し、UVC光W 1.1にさらされ(以前に12を説明したように構築された、UVC室)は、第2のチャンバを通してaCSFのを循環させる( 図1A)。 aCSFのの過度の加熱を避けるために30分 - 15分ごとに15の間と26を様々な時間でONになり、ランダム機能を使用して、プログラマブルタイマを介して制御UVC光タイミング。
- 以前に12を報告したように12ミリリットル/分UVCチャンバ内の流量を設定します。神経組織に損傷を与えることができ、チャンバの外側UVC照射を防止するためにアルミホイルでUVCチャンバを覆います。
注:暗順応網膜組織のために、光を排除するために主室にカスタムメイドのカバーを適用します。 - circulaに蠕動ポンプを使用してくださいTE 2室を通して溶液(aCSFの)と0の範囲内の所望の温度まで冷却するか、主チャンバを加熱のいずれかにペルチェクーラーの熱電冷却板 - 50°C。長期的な生存のために16°C - 最適な組織のインキュベーションのために、15を使用します。
4.カルシウム色素添加
- 個々の研究者の好みに基づいてカルシウム色素を選択します。ここでは、フラ - 2AM、フルオ8AMまたはのFluo-4AMを使用します。しかし、この方法は、他の色素にも適用することができる:50μL、10分間超音波処理の最終体積に1mM溶液と1%のブロックコポリマー( 例えば 、プルロニック酸-127)にDMSO中のカルシウム色素を溶解します。
- 網膜10μM、脳切片0.01%のブロックコポリマー、及び20μM(網膜)、0.02%のブロックコポリマーの最終濃度にaCSFの解決策を加えます。 F; 37°C(のFura-2 AM)または室温で(のFluo-4 AMで若い動物、45分間バスへの負荷から網膜(パパイン処理)と脳スライスで羅-午前8時)。
- 成体動物、(> 12週)に直接脳スライス上に色素(50μL)をピペット、深い層への染料の良好な浸透を可能にするために75分間維持します。
- 色素のインキュベーション中に水没スライスの十分な酸素化を確実にするために、aCSFの2.5mLの中に希釈したカルシウム色素と、閉じた蓋(直径2.5センチ、3.5センチメートルの高さの円形の瓶)を有するガラス装填室を準備します。 95%O 2/5%CO 2で連続的に含酸素。バブルしないでください。
- 色素負荷の後、インキュベーションシステムにaCSFの転送で組織を洗う、ゆっくりと15に温度を下げる - 実験的な使用まで、16°C。
5.電気生理学的記録とイメージング
- 顕微鏡下で浸漬記録チャンバー内の組織を置き、そして4の流量で酸素化aCSFので灌流 - 5ml /分のいずれかで、室温で(〜22℃)または生理的温度(〜35℃)。ホル延伸され、金や白金線のU字型のピース全体に接着されたナイロン又は金糸で作られた ''ハープ ''特注を使用して、代わりにD組織。
- 電気生理学の場合:
- 5-6MΩの最後の抵抗を達成するためにマイクロピペットプラーを使用して、1.5ミリメートル(1.19ミリメートルのID)ホウケイ酸ガラスから記録ピペットを準備します。
- 以前に13を説明したように、内部の溶液4μLとCCDカメラを用いた赤外線微分干渉コントラスト(IR-DIC)の下で細胞を可視化- 3でピペットを埋めます。細胞内液は慎重に実験的な成果を達成するために、各実験に合わせて調整する必要があります。
- ポジションピペットは、正圧を維持しながら、マイクロマニピュレーターを用いて細胞の膜上に、ピペットホルダーの吸引口を介して印加されます。 ILMは、網膜から削除されているので、事前膜削れは必要ありません。ピペットは、細胞になると、緩やかな負の適用ピペットへの圧力がギガオームのシールを達成します。その後、負圧の短い量の細胞膜を破裂。
- 必要に応じて標準的な技術を用いて、全細胞の電流または電圧クランプ記録を行います。
- カルシウムイメージング:
- フラ-2のレシオメトリックイメージングのために、340 nmおよび380 nmでの励起波長を提供するために、超高速波長スイッチャーを使用しています。 510±20nmの発光フィルターを介して個々の細胞から放出された光を通過し、高感度、高速デジタルカメラで取り込みます。
- 550 nmのバンドパスフィルタ - 515を介して、490 nmのバンドパスフィルタと、放出された光 - のFluo-4、フィルタ励起460を通過する光の単一励起波長のために。最速かつ最も感度の高い記録のために、このような高速デジタルカメラを使用しています。必要に応じて画像を取得します。
- 単一波長(フルオ4)で、または波長比のいずれかを使用して、時間の関数としての蛍光の変化を測定します以前8、14に記載の方法(のFura-2)、。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
結果
インキュベーション中にaCSFの細菌負荷と温度の厳密な調節は、神経組織の生存率を維持することが不可欠です。 16°C( 図1) -これは、UVC光を照射し、15でaCSFの温度を維持することにより最適化することができます。環境条件の記録と実験者を提供し、続く場合は、間の変動を減少させる神経組織を、インキュベート時にこのようなパラメータのゴールドスタンダードを提供し、さらに、aCSFの切手( 図1C APS)はパラメータ(pHおよび温度)実験。
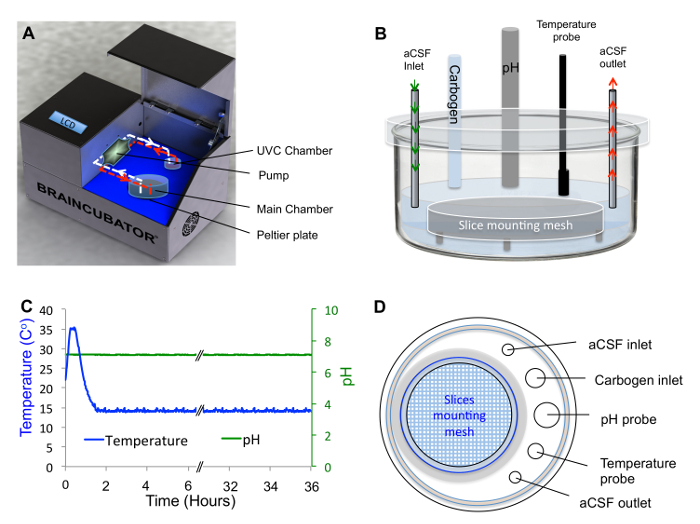
組織環境の厳しい規制を有効にします。図1】インキュベーションシステム。インキュベーションシステムの概略図では、冷却ペルチェプレート、メインチャンバ、蠕動ポンプおよびUVCチャンバから成ります。 B、aCSFのの入...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
ディスカッション
この記事では、これにより、実験の目標を完了するために必要な動物の数を減らすこと、イメージングおよび電気生理学的実験のために急性神経組織の生存能力を拡張するために、インキュベーション方法が記載されています。二つの主要なプロセスは、時間をかけて神経組織の劣化を支配:ⅰ)増加した細菌レベル、および解放細菌内毒素それに伴う増加、および外傷性スライシング手順10を次のii)の興奮毒性。急性神経組織は、環境に無防備であるように、pH、温度および細菌レベルの綿密なモニタリングを通じて組織環境の厳しい規制は、細胞活性だけでなく、ネットワークの整合性を維持するために必須です。解剖し、組織治療(パパイン消化、カルシウム色素負荷)は、実験時間の短縮を引き起こし、完了するまでに2時間以上かかることがあります。しかし、組織は測定可能な損失なしで> 24時間の培養系で維持することができるので、私nは生存率7、 図8は 、この調製物は、唯一の結果の> 24時間を得るために、一度に完了する必要...
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
開示事項
Yossi Buskila と Paul Breen は、急性神経組織のインキュベーション システムの構築を専門とする会社である PAYO Scientific Pty Ltd の共同所有者であることを宣言します。他のすべての著者は、現在の研究に関連する金銭的利益や潜在的な利益相反を報告していません。
謝辞
技術支援を提供してくださったColin Symons氏とJames Wright氏に感謝します。この研究は、Y.B.とウェスタンシドニー大学のイノベーションオフィスへのシードファンディンググラント(WSU)によって支援されました。MCはARCフェローシップ(DECRA)によってサポートされています。
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 塩化ナトリウム | Sigma Aldrich VETEC | V800372 | |
| 塩化カリウム | Sigma Aldrich | P9333 | |
| N-メチル-D-グルカミン | Sigma Aldrich | M2004 | |
| D-グルコース | Sigma Aldrich | G5767 | |
| 重炭酸ナトリウム | Sigma Aldrich | S6014 | |
| リン酸ナトリウム 一塩基性 | Sigma Aldrich | S2554 | |
| 塩化マグネシウム | Sigma Aldrich | M9272 | |
| 塩化カルシウム | シグマ・アルドリッチ | 223506 | |
| パパイン解離システム | ワーシントン | ||
| ジメチルスルホキシド無水 | シグマアルドリッチ | ||
| プルロニックF-127低UV吸光度* | ライフテクノロジーP-6867 | DMSOの20%溶液 | |
| ふら2号 AM | アナスペック | 84017 | |
| Fluo-4 AM | ライフテクノロジー | ズF23917 | |
| Fluo-8 AM | Abcam | Ab142773 | |
| ブレードミクロトーム | ライカバイオシステム | VT1200 S | ライカ搭載s バイブロチェック&トレード;測定装置 |
| 防振テーブル | キネティックシステムズ バイブラプレーン | ビブラプレーン9100/9200 | |
| 固定ステージ正立顕微鏡 | オリンパス | BX51WI | |
| 顕微鏡対物レンズ | Olympus | XLUMPlanFLN 20x/1.00w | 20X |
| 顕微鏡対物レンズオ | リンパス | LUMPlanFLN 60x / 1.00w | 60X |
| CCDカメラ | Andor | Ixon + | |
| 高速波長スイッチャー | サッター機器 | ラムダDG-4 | |
| パッチクランプアンプ | Molecular Devices | MultiClamp 700B | |
| データ取得システム | Molecular Devices | Digidata 1440A | Axon Digidata®システム |
| ホウケイ酸ガラスキャピラリー | Sutter Instrument Co | BF150-86-10 | |
| Microelectrode puller | Sutter Instrument Co | P-97 | Flaming/Brown type micropipette puller |
| Recording/perfusion chamber | Warner Instruments | RC-40LP | Low Profile Open Bath Chambers |
| Software | Molecular Devices | pClamp 10.2 | |
| Andor iQ ライブセルイメージングソフトウェア | Andor | Andor iQ3 | |
| Braincubator | Payo Scientific | BR26021976 | www.braincubator.com.au |
| ペルチェ熱電冷却プレートクーラー | TEテクノロジー | CP-121 | |
| 温度コントローラー | TEテクノロジー | TC-36-25 RS232 |
参考文献
- Colbert, C. M. Preparation of cortical brain slices for electrophysiological recording. Meth mol biol. 337, Clifton, N.J. 117-125 (2006).
- Gibb, A., Edwards, F. Patch clamp recording from cells in sliced tissues. Microelect Techniq. , 255-274 (1994).
- Kantevari, S., Buskila, Y., Ellis-Davies, G. C. R. Synthesis and characterization of cell-permeant 6-nitrodibenzofuranyl-caged IP3. Photochem photobiol sci. 11 (3), 508-513 (2012).
- Blankenship, A. G., et al. Synaptic and Extrasynaptic Factors Governing Glutamatergic Retinal Waves. Neuron. 62 (2), 230-241 (2009).
- Sargoy, A., Barnes, S., Brecha, N. C., Perez De Sevilla Muller, L. Immunohistochemical and Calcium Imaging Methods in Wholemount Rat Retina. J Vis Exp. (92), e51396(2014).
- Kulkarni, M., et al. Imaging Ca2+ dynamics in cone photoreceptor axon terminals of the mouse retina. J Vis Exp. (99), e52588(2015).
- Velte, T. J., Masland, R. H. Action potentials in the dendrites of retinal ganglion cells. J neurophysiol. 81 (3), 1412-1417 (1999).
- Cameron, M., et al. Calcium imaging of AM dyes following prolonged incubation in acute neuronal tissue. PLoS ONE. 11 (5), (2016).
- Buskila, Y., Morley, J. W., Tapson, J., van Schaik, A. The adaptation of spike backpropagation delays in cortical neurons. Front Cell Neurosci. 7, (2013).
- Breen, P. P., Buskila, Y. Braincubator: An incubation system to extend brain slice lifespan for use in neurophysiology. Eng Med Biol Soc. , 4864-4867 (2014).
- Buskila, Y., Breen, P., Wright, J. Device for storing a tissue sample. WIPO Patent. , WO2015021513A1 (2015).
- Buskila, Y., et al. Extending the viability of acute brain slices. Sci Rep. 4, 4-10 (2014).
- Buskila, Y., Farkash, S., Hershfinkel, M., Amitai, Y. Rapid and reactive nitric oxide production by astrocytes in mouse neocortical slices. Glia. 52 (3), 169-176 (2005).
- Barreto-Chang, O. L., Dolmetsch, R. E. Calcium imaging of cortical neurons using Fura-2 AM. J Vis Exp. (23), e3-e5 (2009).
- Buskila, Y., et al. Enhanced Astrocytic Nitric Oxide Production and Neuronal Modifications in the Neocortex of a NOS2 Mutant Mouse. PLoS ONE. 2 (9), 9(2007).
- Russell, W. M. S., Burch, R. L. The Principles of Humane Experimental Technique. , Methuen. London, UK. (1959).
アクセスが制限されています。このコンテンツを表示するにはログインするか、トライアルを開始してください。
再版と許可
