膜タンパク質の精製と再構成を1つのクロマトグラフィー工程でペプチディスに組み合わせる方法を提示する。ビオチン化足場は、バイオレイヤー干渉法を介したタンパク質リガンド相互作用の直接表面付着および測定に使用されます。
方法論記事
PeptiQuick、合理化されたタンパク質結合アッセイのためのバイオチン化ペプチドディスクへの膜タンパク質のワンステップ組み込み
この記事について
サマリー
要約
トランスポーター、チャネル、受容体を含む膜タンパク質は、細胞プロテオームのほぼ4分の1を構成し、現在の薬物標的の半分以上を構成する。しかし、学術的または産業的な設定におけるその特徴付けと搾取の主な障壁は、ほとんどの生化学的、生物物理学的、薬物スクリーニング戦略は、これらのタンパク質が水溶性状態である必要が高いことです。当研究室では最近、膜蛋白質溶解性の問題に対する「ワンサイズフィットオール」アプローチを提供する膜模倣体であるペプチドディスクを開発しました。ここでは、タンパク質精製とペプチディス再構成を1つのクロマトグラフィーステップで組み合わせた合理化されたプロトコルを提示します。このワークフローはPeptiQuickと呼ばれ、ポリスチレンビーズによる透析およびインキュベーションをバイパスすることができ、それによって洗剤、タンパク質変性、およびサンプル損失への曝露を大幅に減少させます。ペプチクイックは、ビオチン化足場で行われるとき、調製物はストレプトアビジンコーティングされた表面に直接取り付けることができる。膜タンパク質標的をビオチン化または改変する必要はありません。PeptiQuickは、膜受容体FhuAおよび抗菌リガンドコリシンMと共にここで展示され、バイオ層干渉測定を用いて、その相互作用の正確な動態を決定する。PeptiQuickは洗剤のない環境で1日以内に膜タンパク質リガンド相互作用を調製し、分析するための便利な方法であると結論付けられている。
概要
膜タンパク質は、脂質二重層環境の外で凝集する膜タンパク質の傾向に起因する薬物または抗体発見研究プログラムから除外されることが多く、特に洗剤1の存在下で。そのため、近年、完全に洗剤のない環境(ナノディスク、SMALPs、アンフィポールなど)における膜タンパク質の単離と尋問を容易にするために、いくつかの膜模倣体(スキャフォールドと呼ばれます)が開発されています。2、3、4、5、6.しかしながら、これらの模倣体における膜タンパク質の再構成は、多くの場合、時間がかかり、一般的にタンパク質回収の喪失を伴う広範な最適化を必要とする7、8。これらの制限を克服するために、私たちの研究室は最近、peptidisc9として知られている「ワンサイズフィットオール」製剤を開発しました。ペプチドディスクは、デザイナー4.5 kDa両path性バイヘリックペプチドの複数のコピーが標的膜タンパク質の疎水性表面に結合するときに形成される。ペプチディスの安定な再構成は、洗剤の除去時に起こり、内因性脂質と可溶性膜タンパク質の両方を水溶性粒子に捕捉する。これらの安定化された粒子は、現在、多くの下流アプリケーションに適しています。
ペプチディスク法にはいくつかの利点があります。例えば、再構成は、標的へのペプチドス足場の結合がタンパク質テンプレート自体9、10によって導かれるので簡単である。ペプチド化学量論も自己決定され、高因性脂質の添加は必要ない。ペプチドディスク形成は、単純な洗剤希釈によって起こり、ポリスチレンビーズの透析または吸着に比じた重要な利点であり、非特異的表面会合および凝集11、12によるタンパク質収率が低いことが多い 、13.最終的なペプチドディスクアセンブリは、耐熱性が高く、異なる緩衝液または二価陽イオン(例えば、Ni2+)の存在下で常に可溶性である。足場の純度および構造均質性も高く(例えば、エンドトキシンフリー)、およびペプチドは、異なる位置に配置された官能基でカスタマイズすることができる。
ここでは、オンビーズ再構成9とも呼ばれるPeptiQuickと呼ばれる実験室のワークフローを紹介します。このプロトコルは、膜タンパク質精製とペプチディス再構成を1つのステップと同じクロマトグラフィーサポートに組み合わせます。その名の指しによると、PeptiQuickは他の再構成方法と比較して急速に進み、洗剤への曝露時間も大幅に短縮します。タンパク質の展開や凝集などの負の洗剤効果は、多くの場合、時間依存的に発生します。したがって、洗剤暴露を最小限に抑えるには、天然タンパク質立体構造14、15を維持することが重要である。これは、タンパク質の相互作用とリガンド結合親和性を報告する方法の精度にとって重要です。
このプロトコルを開発しながら、我々は、バイオペプチディスクと呼ばれ、ペプチディスク足場の新しいビオチン化バージョンを提示します。ビオチン官能基は、ストレプトアビジン被覆面への標的膜タンパク質の付着を可能にする。ビオチン標識は足場に限定されるため、標的膜タンパク質上の結合部位は変化しないままである。バイオペプチディスクを用いて、細菌膜受容体FhuAと抗菌ペプチドコリシンM(ColM)の結合動態が16と判定される。この親和性は、センサー先端から反射した白色光干渉パターンに基づいてリアルタイムで相互作用を分析するバイオレイヤー干渉法(BLI)を介して測定されます。
このプロトコルを使用することにより、洗剤が相互作用を妨げる可能性があるため、BLI分析中の洗剤の必要性がなくなり、重要な開発が行われる。結合親和性は、この方法で迅速に測定することができ、かつその結果は、ナノディスクおよび等温滴定熱量測定(ITC)16を用いて先に報告されたものと同等である。PeptiQuick ワークフローの重要なステップは、タンパク質調製、洗剤希釈、ペプチド添加、再構成など、BLI アッセイにおけるリガンド結合と分析物結合のトラブルシューティングのヒントと共に示および議論されています。PeptiQuick ワークフローを使用すると、膜タンパク質をペプチドディスクに捕捉し、1 日以内に測定できることがわかりました。
プロトコル
1. 膜受容体FhuAの調製と可溶化
- エクスプレス彼の6-大腸菌株AW740でタグ付きFhuA。M9媒体で37°Cで18時間細胞を成長させる(表1)。詳細な式プロトコルについては、Mills et al.16を参照してください。
- 遠心分離による細胞の収穫(5,000xg、10分、4°)とトリス塩グリセロール(TSG)緩衝液の50mLで再中断する(表1)。 再懸濁した細胞をダウンドし、腎症の直前にフェニルメタンスルホニルフッ化物(PMSF)を1mMの最終濃度に加える。
注意: PMSF は有毒で腐食性があります。 - マイクロ流体化器(3つの通路)を用いて細胞を15,000 psiまたはフランスのプレス(3つの通路)で8,000 psiでライズする。低速遠心分離(5,000xg、10分、4°C)により、未溶解細胞および他の不溶性物質をペレット化する。
- 超遠心を上清(200,000×g、40分、4°)し、粗膜画分を単離する。 上清を廃棄し、膜ペレットを最小量のTSG緩衝液に再サスペンドし、ガラスまたは金属ダウンサー装置を用いて同質性を確保する。
- ブラッドフォードアッセイを行い、再懸濁した粗膜のタンパク質濃度を確認します。可溶化前にTSG緩衝液を用いて粗膜を3mg/mLの最終濃度に希釈する。
- 洗剤Triton X-100を最終濃度1%(v/v)に加え、4°Cで細菌内膜を1時間選択的に溶け込ませるように、穏やかなロッキングを行います。超遠心分離(200,000 x g,40分,4°)により不溶性物質(外膜画分)をペレット化する。
- 可溶化膜を含む上清を廃棄し、TSGのペレットを3mg/mLの最終濃度に再スペンドする。ラウリルジメチルアミンオキシド(LDAO)を再懸濁した外膜分画に1%(v/v)濃度に加え、穏やかなロッキングで4°Cで1時間溶入します。
- すべての不溶性物質(200,000 x g,40分,4°)をペレット化するための最終遠心分離工程を行う。
注:得られた上清には、彼のタグ付けされたFhuAを標的とする可溶化外膜タンパク質が含まれています。
2. PeptiQuickワークフローを用いたFhuAの浄化と再構成
- 固定化された金属アフィニティークロマトグラフィー(IMAC)洗浄バッファーの2カラム容積を有するプレパックNi-NTAカラム(5mL樹脂容積)を予め平衡化する(表1)。
- TSGを使用して、可溶化外膜を1%LDAOから0.04%LDAOに希釈します。次いで、5mMの最終濃度にイミダゾールを加える。
注意:イミダゾールは有毒で腐食性です。 - 可溶化した外膜タンパク質をNi-NTA樹脂にロードし、流れを集めます。フロースルーを樹脂にリロードして FhuA の樹脂結合を増加させ、二次フロースルーを収集します。
注:後のドデシル硫酸ドデシル硫酸ポリアクリルアミドゲル電気泳動(SDS-PAGE)分析の基準として、可溶化材料の20μLアリコートを保管してください。 - IMAC洗浄バッファーの250 mLで樹脂を洗浄し、溶出物の最初の50 mLを収集します。洗浄バッファを樹脂床の容積の高さまで排出し、柱のストップコックを閉じます。
- 濃縮10mg/mLバイオペプチディスクペプチド溶液(表1)をカラムに1mL添加します。TSGに50mLの希薄な1mg/mLバイオペプチディスクペプチド溶液を加え、ガラス棒で樹脂をかき混ぜてTSGでビーズを再サスペンドします。
- ペプチディスクトラップの後、樹脂が沈着し、樹脂を介して余分な1 mg/mLバイオペプチディスク溶液を排出することができます。
- 50 mL の TSG で Ni-NTA 付属のペプチディスク粒子を洗浄します。TSG中に600mMイミダゾールを含むIMAC溶出緩衝液(表1)の15mLでペプチド粒子を溶出する。1 mLの分数を集め、すぐに0.5 M EDTAの10 μLを加え、浸出したニッケルイオンをケレートします。
注意: EDTA は刺激性です。
3. ペプティクイック再構成の評価
- SDS-PAGE分析
- 始動材料の10μLアリコートを、ペプチクイック再構成から12%SDS変性ゲルおよびエレクトロフェールに10mの定電流で30分間積み込む。
- クマシーブルー染料でゲルを染色し、ゲルを汚し、スキャナーで視覚化します。
- サイズ排除クロマトグラフィー(SEC)
- PeptiQuick再構成の12%SDS-PAGE分析に基づいて、関連する画分を分離およびプールし、30 kDaカットオフ遠心濃縮器を使用して濃縮する。
メモ:付属のビデオでは、分数F3-F7は一緒にプールされ、1 mL以下に集中しています(SEC器械の注入ループ容積)。 - TSGバッファーに0.25 mL/分の流量でゲル濾過S200(300/10)カラムにプールされたIMAC溶出画分の〜1 mLを注入します。1 mL の分数を収集し、12% の SDS ゲルで実行して、プールして集中する SEC 分数を決定します。
注:溶出されたPeptiQuick分画は濃度なしでプールされ、再構成の品質をチェックするためにアリコートをSECに注入してもよい。これは、遠心濃度中の凝集に敏感である可能性のある膜タンパク質の重要な制御です。
- PeptiQuick再構成の12%SDS-PAGE分析に基づいて、関連する画分を分離およびプールし、30 kDaカットオフ遠心濃縮器を使用して濃縮する。
4. バイオ層干渉測定
- BLI実験セットアップ
- 96ウェルプレートを手で設定します。
メモ:すべての井戸は200°Lの最終容積に満たされています。 - 列 1 の行 A-E では、200 μL のキネティクス バッファをロードして、ヒントがベースライン信号を平衡化して形成できるようにします。
- リガンド(バイオペプチディスクのFhuA)を運動バッファー中の2.5μg/mLの濃度に希釈する(表1)。この希釈の 200°L を列 2 の行 A-D にロードします。
- E2(参照センサ)のみに200μLの動力学バッファーを追加します。
- 200 μL の動力学バッファーを列 3、行 A-E に追加して、先端から余分な FhuA を洗浄します。
- 列4で、A4からD4にプレートを下に分析物(ColM)の2倍の連続希釈を行います。A4 から D4 の 3.5 nM (1*Kd) の 28 nM (8*Kd) から開始します。
- 28 nM ColM を E4 に追加して、非特異的結合(使用される最も高い ColM 濃度)を測定します。
- 列 5、行 A-E に 200 μL のキネティクス バッファを追加します。
注:ここでは、ColMは先端から解離し、解離が測定されます。 - BLI装置にセットアッププレートを置きます。
- センサーチップトレイをBLI機器に入れます。
- BLIデータ集録ソフトウェアを開き、ソフトウェアウィザードで「新しい動態実験」を選択します。
- [プレート定義]タブを使用して、96 ウェル プレートのレイアウトをソフトウェアに入力します。
注:リガンドを含むウェル、FhuAは「荷重」として入力されます。バッファのみを含むウェルは「バッファ」として入力されます。検検を含むウェル、ColMは「サンプル」として入力される。 - [アッセイ定義]タブを使用して、実験の各ステップの時間とプレート回転速度の長さを定義します。
注: 実験ステップは、次のように設定されています: 1) ベースライン: 60 s;2)ローディング:250 s;3)ベースライン2:300s;4)関連付け:450 s;解離:900 s. 振る速度をデフォルト(1,000 rpm)のままにします。上記の手順は、目的のステップを選択し、各列でアッセイステップを右クリックして、96 ウェルプレートの各列に個別に割り当てられます。 - 最初の列を右クリックして最初のステップを割り当て、[新しいアッセイの開始]を選択します。右下のウィンドウを使用してベースライン ステップが正しく割り当てられていることを確認し、必要に応じてドロップダウン メニューで変更します。
- プレートに沿って右クリックし、[アッセイ ステップを追加]を選択して、後続のステップを各列に割り当てます。手順 4.1.13 で設定した適切な列にこれらを割り当てます。
- センサー割り当てタブを使用して、オクテット器械がセンサー・トレイの正しい位置からBLIピンを取っていることを確認します。
注: [センサーの割り当て]タブでは、A1-E1 のみが青色でハイライト表示されます。センサー・トレイのこれらの場所にセンサーチップが存在することを確認し、F1-H1 が空であることを確認します。 - 画面で F1-H1 をハイライト表示し、右クリックして[削除]を選択し、これらを空としてマークします。使用したセンサーを保持するために使用した後、トレイ内のセンサーを置き換えます。
- 実行前の実験の最終的な概要を示す [レビュー実験] タブで、実験手順を参照して、セットアップ全体が正しいことを確認します。
- [実験の実行] タブで、メソッド ファイルを保存するファイルの場所を選択します。
- プレート温度を室温に変更します。
- [GO]を選択して実験を実行します。
- 96ウェルプレートを手で設定します。
- BLIデータ分析
- オクテットBLIデータ分析ソフトウェアを開きます。
- [データ選択] タブを使用して、実験を検索し、実験の概要を確認します。手順 4.1.19 で定義した保存場所からプロジェクト ファイルをインポートします。
- 各実験のセンサ情報を選択して検体の濃度(ここでは、ColM)を入力します。
- E1 の先端を参照先として割り当てます。
- [処理]タブを使用して、実験データから基準信号(E1)を差し引きます。リファレンス ヒントの生データで、非特異的分析物のバインドを確認します。何も見られなかった場合は、続行します。
注: これは重要な負のコントロールです。非特異的結合が認められる場合は、ステップ 4.2.7 で説明します。 - Y 軸を 2 番目のベースライン ステップに揃えます。ステップ間接続にチェックマークを付けないでください。[Savitzky-Golay フィルタリング] を選択します。[プロセス データ]を選択します。
- 解析タブで、プロットの下の表で実験データを選択し、減算された参照センサからの信号との関連付けと解離曲線を確認します。
- 1:1 バインド モデルを選択し、部分カーブ フィットを選択します。[カーブにフィット]を選択します。
- 残差ビュー プロットを分析して、曲線フィッティングを確認します。
- テーブルをスクロールして、計算された Kdを表示します。
- [レポートの保存...]を選択して、設定の詳細を示すスプレッドシート ドキュメント、生データと分析データのプロット、および計算された解離定数を保存します。
結果
膜受容体FhuAは、実験室大腸菌株で発現される。外膜分率は遠心分離によって収穫され、タンパク質は2段階の洗剤抽出を用いて可溶化される。可溶化膜タンパク質は、プラスチックカラムに詰め込まれたNi-NTAアガロースビーズにロードされ、プロトコルに示されるPeptiQuickワークフローが続きます。サイズ排除クロマトグラフィーを使用した品質管理の後、バイオペプチディスク粒子をストレプトアビジンコーティングピンに固定化します。BLI分析は、FhuAとColM間の相互作用の運動を測定するために行われます。この実験の概略の概要を図1に示します。
SDSゲルを実行して、IMACカラムからFhuAバイオペプチディスク粒子を溶出した後の再構成の品質を決定します(図2)。開始、流路、和気、および溶出分数に対応する画分のアリコートがSDSゲルにロードされ、PeptiQuick法の成功を評価します。流れを通る分率におけるFhuAの枯渇は、溶出画分の濃縮と相関し、タンパク質の精製が有効であることを示す。微小な汚染物質タンパク質バンドは、溶出画分で観察される。SDSゲル分析は、SEC分析の前にプールする必要がある分数を決定するために使用されます。溶出したFhuAバイオペプチディス粒子の天然ゲルもFhuA溶解性を確認するために実行されます(補足図1)。再構成されたタンパク質を天然ゲルに移行することは、洗剤のない環境におけるタンパク質溶解性を示す。
SEC分析は、ペプチド粒子の溶解度を評価するために行われる。図3Aに提示されたクロマトグラムは、約14mL(ゲル濾過S200 10/300カラム上の8.0mLの空隙体積を6mL過ぎて)で溶出する単一の対称ピークを示す。このピークの位置は、ボイド体積を過ぎて、FhuAバイオペプトディスク粒子の溶解性を確認する。参考までに、図3Bは理論的に最適でないペプチドディスク調製を示す。この場合、クロマトグラムは、空隙体積で溶出するより大きなタンパク質ピークを示し、タンパク質凝集体の存在を示す。メインペプチディスクピークを過ぎた直後の小さなピークは、過剰なペプチドペプチドに相当する。
FhuAと検体ColMとの相互作用は、ペプチディスクをストレプトアビジン被覆センサに取り付けた後に決定される。センサーチップは、まず動力学バッファーで平衡化され、次にFhuA Bio-Peptidiscsを含むバッファーに転送されます。FhuAバイオペプティディスクの濃度と先端でインキュベートされる時間の長さは、この実験の前に最適化されています(補足図1)。荷重および洗浄ステップに続いて、アソシエーションステップは、ロードされたチップとコリシンMの4つの異なる濃度との間の相互作用を測定します。その後の先端のバッファへの移動は解離をもたらし、先端から反射する白色光の波長シフトによって測定される。
図4Aは、この実験からの生データセンサグラム出力を示す。すべてのトレースは、黄色の参照トレースを除き、読み込みおよびベースラインステップで均一に表示されます。参照先端にはリガンドがロードされていないが、非特異的結合のアッセイに検体にさらされ、これは重要な負のコントロールである。結果のより詳細な分析のために、参照先端からのシグナルは、非特異的結合を考慮する実験ヒントのトレースから差し引かれます。図 4Bに示すように、データはアソシエーション ステップの先頭に揃えて、視覚的に直接比較できるようにします。この比較は、コリシンMの濃度を増加させる波長シフトの増加を示す。曲線はデータに適合し、従来の 1:1 バインディング モデルを示します。
フィッティングと実験データの違いを説明する残差図プロット(図4B、下)は、3つの低濃度に比べてコルム(28nM)の最高濃度のフィッティングが悪いことを示す。曲線自体のプロファイルは、典型的な結合実験における結合部位飽和の特徴である結合曲線プラトーを欠いている。高原の欠如は、高コルム濃度のアーティファクトである可能性が高い異種結合を示唆している。したがって、この最も高いColM濃度は分析から割引され、他の3つの濃度は解離定数を決定するために使用されます(図4C,D)。両側の学生のt-検定は、95%の信頼度で、この実験から観察された解離定数が異なる技術を用いて得られた値と有意に異ならないことを発見した(図4E)16。
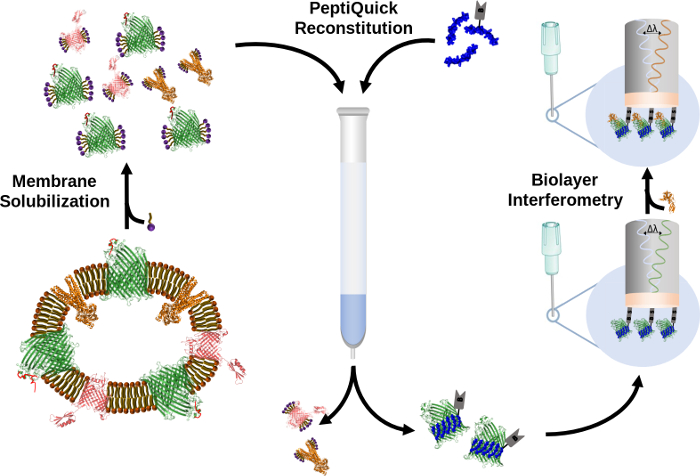
図 1: バイオペプチディスクと BLI 分析を使用した PeptiQuick ワークフローの概要この図の大きなバージョンを表示するには、ここをクリックしてください。
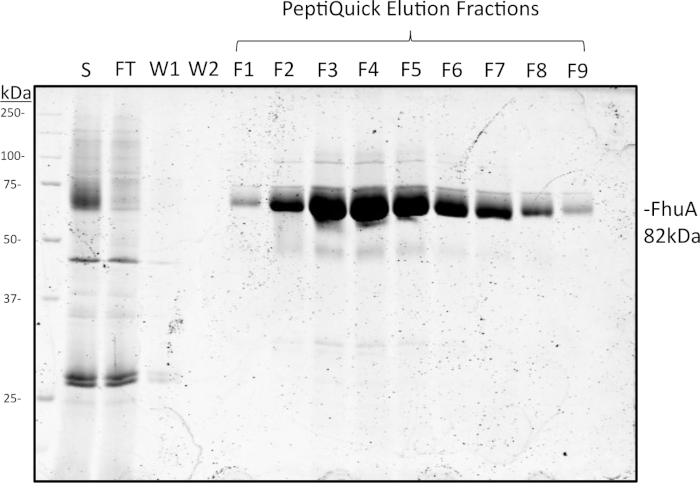
図2:SDSゲル分析(12%)PeptiQuick ワークフローを通じて収集された開始、フロースルー、洗浄、および溶出分数の。約10μLのサンプルを各レーンに積み込み、定電流60mAで30分間走った。ゲルをクマシーブルーで染色し、脱色し、ゲルスキャナーで可視化した。この図の大きなバージョンを表示するには、ここをクリックしてください。
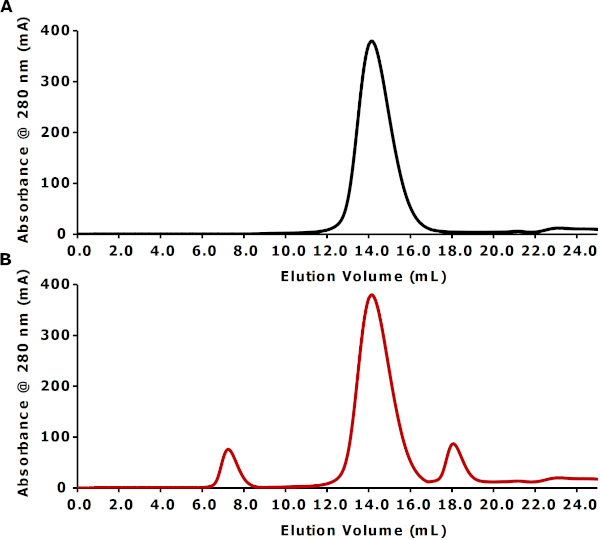
図3:それぞれ最適再構成と最適でない再構成を表す実験的および理論的なSECプロファイル(A)ペプチクイックの実験的なSECプロファイルは、バイオペプチディスクでFhuA(〜82 kDa)を再構成した。IMAC溶出分率F3−F7は、30kDaカットオフ遠心濃縮器を〜1mLに用いてプールおよび濃縮した。この濃縮試料を、TSG緩衝液中のゲル濾過S200(10/300)カラムに0.25mL/minで注入した。(B) 最適でないペプティクイック再構成の理論的SECプロファイルこの図の大きなバージョンを表示するには、ここをクリックしてください。

図4:バイオペプチディスクで再構成されたFhuAとのColM相互作用の調査(A) 参照センサートレースを黄色で示す生データセンサーグラム。(B,C)上: 部分的な 1:1 バインド カーブ フィッティングを持つ関連付けおよび解離ステップ。下: 実験データと計算フィッティングの違いを示す残留ビュー。(C)コルムの最高濃度を除外した(B)の再プロット。(D)観測された関連性と解離率(それぞれkonおよびkoff)および解離定数(Kd)。(E)ペプチディスクおよびBLI(本実験)、ペプチドディスクおよびマイクロスケール熱泳常性(サヴィル、未発表データ)、およびナノディスクおよび等温滴定熱量測定16によって得られたFhuA-ColM解離定数の比較。誤差範囲は不確実性の1つのSDを表し、n.s.は95%信頼水準で有意差を示さない。この図の大きなバージョンを表示するには、ここをクリックしてください。
| M9メディア(リットルあたり) |
| 200 mL M9塩 |
| 800 mL dH2O |
| 10 mL 40% グルコース |
| 80 μL 1 M CaCl2 |
| 2.5 mL 1 M MgSO4 |
| 300°L 15 mg/mL チアミン |
| TSGバッファ |
| 50 mM トリス HCl、 pH 7.8 |
| 50 mM ナCl |
| 10% グリセロール |
| IMACウォッシュバッファ |
| 50 mM トリス HCl、 pH 7.8 |
| 50 mM ナCl |
| 10% グリセロール |
| 0.04% LDAO |
| 5 mM イミダゾール |
| バイオペプチディスク溶液 |
| すぐに使用できるバイオペプチディスク(>95%純度)を滅菌dH2Oに溶解します。ペプチド溶液の濃度および体積は、再構成プロセスにおけるステップに依存する。 |
| 50 mM トリス HCl、 pH 7.8 |
| 50 mM ナCl |
| 注:このバイオペプチディスクペプチドストックは、4°Cで1ヶ月以上安定しています。 |
| IMAC溶出バッファ |
| 50 mM トリス HCl、 pH 7.8 |
| 50 mM ナCl |
| 10% グリセロール |
| イミダゾール 600 mM |
| キネティクスバッファ |
| 50 mM トリス HCl、 pH 7.8 |
| 50 mM ナCl |
| 0.002% 120 |
| 0.1% BSA |
表 1: メディアとソリューションの準備のためのレシピ
補足図1:PeptiQuickワークフローから収集された溶出画の4%~16%の明確なネイティブゲル分析。約10μLのサンプルを各レーンに積み込み、定電流30mAで40分間走った。ゲルをクマシーブルーで染色し、下剤を塗布し、スキャナーで可視化した。この図をダウンロードするには、ここをクリックしてください。
補足図2:単一ピンを用いたリガンド濃度最適化(A)バイオペプチディスクにおけるFhuAの6つの異なる濃度を、単一のストレプトアビジンコーティングピンに結合するために試験した。これは、リガンド濃度の間のウェル内のバッファーを持つ96ウェルプレートに設定されました(セットアッププロトコルについては補足ファイル1を参照)。(B)リガンド最適化実験のための生データセンサグラム。ピンは最大の応答を与え、さらに濃度番号4(または2.5μg/mL)で飽和に達します。この図をダウンロードするには、ここをクリックしてください。
ディスカッション
洗剤は膜タンパク質を抽出して精製する最も簡単な方法ですが、これらの界面活性剤はタンパク質の安定性、機能、下流分析に多くの望ましくない影響を及ぼす可能性があります。4,5,6,7,8,9.これらの困難は、洗剤の存在を最小限に抑え、可能な限りネイティブの膜環境を複製しようとする膜模倣体の開発を動機づけています2,3,4、5、6.しかし、再構成方法の大部分は、再構成条件の大幅な最適化を必要とし、多くの場合、最終的な収量7、8を減少させる追加の精製ステップを必要とする。ペプチドは、標的膜タンパク質に自発的に適応し、比較的、最適化および下流精製9、10をほとんど必要としない。このプロトコルでは、PeptiQuickは、下流タンパク質間相互作用解析のための再構成プロトコルを合理化する簡単な手段として提示される。
簡単ですが、再構成の失敗につながる可能性のある実験的な注意事項がいくつかあります。これらの中で最も一般的なのは、タンパク質凝集によるものである。したがって、再構成プロセスを監視するためにサイズ排除クロマトグラフィーを実行することが重要です。例えば、ボイド体積で溶出するサイズ排除ピークは、タンパク質凝集体(図3B)17、18を示す。膜蛋白質凝集体は、通常、再構成前に最適でない洗剤条件に長時間さらされると形成される。特に、遠心装置上の限外濾過により濃縮すると、洗剤中の膜蛋白質が凝集体を形成する傾向があることが分かりました。この場合、感受性膜タンパク質は、真空超濾過を用いて濃縮され得るが、フィルターへのタンパク質の吸着が減少するので、より穏やかで均質な濃度の方法である。
一般に、タンパク質濃度を避けるために、溶出されたIMAC画分をプールし、その再構成品質をチェックするためにサイズ除外カラムにアリコートを注入する必要があります。なお、主ペプチドディスクピーク直後に未組み込み遊離ペプチドが溶出する(図3B)。無料足場は必ずしも下流の実験を妨げるものではありません。しかし、必要に応じて、この過剰は、サイズ排除クロマトグラフィーによって除去することができる。あるいは、再構成中に洗浄量を増加させ、かつIMAC樹脂からの溶出の前に、遊離ペプチドペプチドの大部分を効果的に除去するのに十分である。したがって、再構成品質を確認する迅速かつ簡単な手段として、サイズ排除クロマトグラフィーが推奨されます。
BLI実験では、リガンド濃度と検体濃度の両方を慎重に最適化する必要があります。リガンド結合は明確な信号を得るのに十分でなければならないが、過負荷は信号飽和を引き起こし、先端表面の過密および立体障害によるデータアーティファクトをもたらす。したがって、リガンド溶液にチップが費やすリガンドの濃度と時間の長さの両方を、タンパク質サンプルごとに最適化する必要があります(補足図2)。検検濃度も最適化する必要があります。解離定数が知られている場合、濃度範囲を近似することができるので、このステップは容易になる。この分析の良い出発点は、予想されるKd19の0.1倍から20倍のタンパク質濃度を使用することです。
BLIデータ取得後、誤解釈を避けるために慎重なデータ分析を行う必要があります。解離定数の計算は、結合曲線の適合度に依存します。結合型式論が既に知られていない限り、初期フィッティングには古典的な1:1二分子相互作用モデルを使用する必要があります。異種結合曲線は、多くの場合、複雑な結合モデルとして誤解され得る高い分析物濃度によって引き起こされるアーティファクトおよび非理想的な挙動の結果である。したがって、センサーグラムプロファイルが1:1結合型トイチオメトリーを表示するまで検体濃度を下げることは、より複雑な相互作用から異種結合を区別するのに役立ちます。残りの異種バインディング データは、図 420に示すように割引されます。
このレポートでは、FhuA-ColM相互作用に対して2.28±0.74nMの解離定数が測定される。この値は、ITCまたはMSTを用いたナノディスクまたはペプチドを用いたグループで以前に決定された解離定数と一致する(図4E)16.この一貫性は、相互作用運動を決定する手段として、ペプチディス再構成およびBLI分析に関する信頼を提供する。重要なことに、タンパク質は、通常、大腸菌ビオチンリガーゼBirA21を用いたビオチン化学架橋または部位特異的添加を介してストレプトアビジンバイオセンサに固定化される。明らかに、ペプチドス足場をビオチン化することは、標的膜タンパク質の代わりに、多くの利点を有する。足場ビオチニル化は時間を節約し、重要なタンパク質結合部位を破壊する可能性を最小にする。また、PeptiQuickは、Gタンパク質共役受容体(GPPCR)、イオンチャネル、βバレル膜タンパク質など、幅広いタンパク質標的クラスに適用可能であることがわかりました。一般に、膜蛋白質の初期洗剤抽出物を凝集性のない状態にすることは重要であり、かつペプチディスにおける即時再構成は下流凝集問題を減少させるということに留意すべきである。シンプルさを考えると、PeptiQuickは、表面プラズモン共鳴(SPR)、ELISAアッセイ、ストレプトアビジンビーズを使用したアフィニティプルダウンなどの他のストレプトアビジンベースの結合アッセイに拡張されることを想定しています。
開示事項
FDはペプチディスクバイオテックの創設者であり、ペプチドペプチドを学術界に配布しています。ペプティディスクバイオテックはまた、産業バイオテクノロジー企業や製薬会社と提携し、発見ワークフローにpeptidiscを実装しています。この記事のオープンアクセス出版物はFortéBioによって後援されました。
謝辞
カナダ自然科学工学研究評議会に感謝します。JSはCGS-M CIHR奨学金を保有しています。LTは、バイオテクノロジーと生物科学研究評議会が出資した南西バイオサイエンス博士訓練パートナーシップ[トレーニング補助金リファレンスBB/M009122/1]によって支援されました。FDはティアIIカナダリサーチチェアです。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 30 kDaカットオフ遠心濃縮器 | ミリポアシグマ | C7715 | - |
| アンピシリン | バイオショップ | 69-52-3 | ナトリウム塩 |
| バイオペプチド | テック | https://peptidisc.com | - |
| ウシ血清アルブミン(BSA) | シグマ | 9048-46-8 | 乾燥粉末 |
| CaCl2 | Fisher化学薬品 | 10035-04-8 | 認定 ACS |
| EDTA | BioShop | 6381-92-6 | バイオテクノロジーグレード |
| エッタン LC (AKTA) | アマシャム ファルマシア バイオテック | 18-1145-58-Glucose | |
| BioShop | 50-99-7 | 無水、試薬グレード | |
| グリセロール | フィッシャー ケミカル | 56-81-5 | 認定 ACS |
| イミダゾール | バイオショップ | 288-32-4 | バイオテクノロジー グレード |
| ラウリルジメチルアミンオキシド (LDAO) | シグマ | 101822204 | ~30% H2O |
| MgSO4 | Fisher Chemical | 10034-99-8 | 認定 ACS |
| マイクロフルイダイザー | マイクロ流体 | M-110L | F20Y 75µ に適合; diruption chamber |
| Ni-NTA 樹脂 | ゴールド バイオテクノロジー | H-320-50 | - |
| 非結合96ウェルBLIプレート | Greiner Bio-one | 655076 | マイクロプレート、PS、96ウェル、Fボトム(煙突ウェル)、ブラック、フルオトラック、メッドバインディングオ |
| クテットRed96 | FortéBio | OCTET RED96E-GxP | Octet RED96e 装置、Octet CFR ソフトウェア、デスクトップコンピュータ、LC モニター、アクセサリーキット、IQ/OQ キット、PQ キット、1 年保証 |
| フェニルメタンスルホニルフッ化物 (PMSF) | Sigma | P-7626-Protein | |
| Assay Dye - 試薬濃縮 | Bio-Rad | 5000006 | Bradford Assay でタンパク質濃度を測定するために使用されます - 5x 濃度 |
| 塩化ナトリウム (NaCl) | BioShop | 7647-14-5 | バイオテクノロジーグレードの |
| ストレプトアビジン(SA)バイオセンサー | ForteBio | 18-5019 | ストレプトアビジンをコーティングした96個のバイオセンサーのトレイ1トレイで、定量、スクリーニング、またはキネティックアプリケーションに使用できます。 |
| Superdex S200 (300/10) | アマシャム ファルマシア バイオテック | 175175-01 | - |
| チアミン | メルク | 69271-Tris-HCl | |
| バイオショップ | 77-86-1 | 試薬グレード | |
| トリトン X-100 | バイオショップ | 900998-1 | バイオテクノロジーグレード |
| Tween-20 | バイオショップ | 56-40-6 | 試薬グレード |
| ウルトラ遠心分離機 | ベックマンコールター | 365668 | - |
参考文献
- Rawlings, A. E. Membrane proteins: always an insoluble problem. Biochemical Society Transactions. 44 (3), 790-795 (2016).
- Popot, J. L. Amphipols, Nanodiscs, and Fluorinated Surfactants: Three Non Conventional Approaches to Studying Membrane Proteins in Aqueous Solutions. Annual Review of Biochemistry. 79, 737-775 (2010).
- Lee, S. C., et al. A Method for Detergent-Free Isolation of Membrane Proteins in their Local Lipid Environment. Nature Protocols. 11, 1149-1162 (2016).
- Frauenfeld, J., et al. A Saposin-Lipoprotein Nanoparticle System for Membrane Proteins. Nature Methods. 13, 345-351 (2016).
- Bayburt, T. H., Grinkova, Y. V., Sligar, S. G. Assembly of Single Bacteriorhodopsin Trimers in Bilayer Nanodiscs. Archives of Biochemistry and Biophysics. 450, 215-222 (2006).
- Denisov, I. G., Grinkova, Y. V., Lazarides, A. A., Sligar, S. G. Directed Self-Assembly of Monodisperse Phospholipid Bilayer Nanodiscs with Controlled Size. Journal of the American Chemical Society. 126, 3477-3487 (2004).
- Denisov, I. G., Sligar, S. G. Nanodiscs for Structural and Functional Studies of Membrane Proteins. Nature Structural, Molecular Biology. 23, 481-486 (2016).
- Hagn, F., Etzkorn, M., Raschle, T., Wagner, G. Optimized Phospholipid Bilayer Nanodiscs Facilitate High-Resolution Structure Determination of Membrane Proteins. Journal of the American Chemical Society. 135, 1919-1925 (2013).
- Carlson, M. L., et al. The Peptidisc, A Simple Method for Stabilizing Membrane Proteins in Detergent-Free Solution. eLife. 7, 34085(2018).
- Carlson, M. L., et al. Profiling the E. coli Membrane Interactome Captured in Peptidisc Libraries. eLife. 8, 46615(2019).
- Serdakowski, A., et al. A novel method to determine residual detergent in biological samples post endotoxin reduction treatment and evaluation of strategies for subsequent detergent removal. International Immunopharmacology. 37, 16-22 (2016).
- Smith, S. M. Strategies for the Purification of Membrane Proteins. Protein Chromatography. 681, 485-496 (2011).
- Lin, S. H., Guidotti, G. Purification of Membrane Proteins. Methods in Enzymology. 463, 619-629 (2009).
- Wolfe, A. J., Gugel, J. F., Chen, M., Movileanu, L. Kinetics of Membrane Protein-Detergent Interactions Depend on Protein Electrostatics. Journal of Physical Chemistry B. 122 (41), 9471-9481 (2018).
- Montigny, C., et al. Slow Phospholipid Exchange between a Detergent-Solubilized Membrane Protein and Lipid-Detergent Mixed Micelles: Brominated Phospholipids as Tools to Follow Its Kinetics. PLoS ONE. 12 (1), 0170481(2017).
- Mills, A. T., Le H, T., Coulton, J. W., Duong, F. FhuA Interactions in a Detergent-Free Nanodisc Environment. Biochimica et Biophysica Acta - Biomembranes. 1838 (1), 364-371 (2014).
- Hong, P., Koza, S., Bouvier, E. S. P. Size-Exclusion Chromatography for the Analysis of Protein Biotherapeutics and their Aggregates. Journal of Liquid Chromatography Related Technologies. 35 (20), 2923-2950 (2012).
- Mahler, H. C., Friess, W., Grauschopf, U., Kiese, S. Protein aggregation: Pathways, induction factors and analysis. Journal of Pharmaceutical Sciences. 98 (9), 2909-2934 (2009).
- FortéBio. Octet System Data Acquisition User Guide, Release 7.1. . , Available from: http://www.biophysics.bioc.cam.ac.uk/wp-content/uploads/2014/01/Data-Acquisition-Octet.pdf (2014).
- FortéBio. Octet System Data Analysis User Guide, Release 7.1. . , Available from: http://www.biophysics.bioc.cam.ac.uk/wp-content/uploads/2011/02/Data-Analysis-Octet.pdf (2011).
- Trinkle-Mulcahy, L. Recent advances in proximity-based labeling methods for interactome mapping. F1000Research. 8, 135(2019).
再版と許可
