本研究は、組織切片の直接的な空間バーコードと単一細胞マルチオーム解析を組み合わせた空間的Trekker–CUT&Tagマルチオームプロトコルを提示します。このアプローチにより、遺伝子発現とヒストンH3K27ac修飾の空間的に分解された単一細胞プロファイリングを同時に可能にし、組織微細解剖学の文脈における遺伝子調節に関する機構的洞察を提供します。
この記事について
サマリー
要約
空間マルチオミクス技術と単一細胞プロファイリングの組み合わせにより、複雑な組織の分子および細胞構造を明らかにする前例のない機会が生まれます。最適な切断温度(OCT)凍結培地に埋め込まれた組織ブロックから調製された個々のクリオセクション内の核の空間バーコードと、単一細胞マルチオミクスアッセイを組み合わせることで、組織型の細胞の注釈付けや空間的に分解された分子解析が容易になり、効率的に機能します。本研究は、単一の凍結脳切片におけるヒストンH3K27ac修飾と遺伝子発現を同時にプロファイリングする、ターゲット&タグメンテーション下の空間的切断(CUT&Tag)マルチオームアプローチを報告しています。空間バーコーディングの後、単一核を分離し、CUT&Tag(タグ付与DNA、RNA、空間バーコードの複合キャプチャ)、ライブラリーの準備、シーケンスにかけられます。このワークフローは、同じ核から空間的に注釈付きエピゲノムおよびトランスクリプトミックプロファイルを生成し、多組学情報を解剖座標に割り当てることを可能にします。エピゲノム情報と空間転写体データを統合することで、細胞型同定の精度が向上し、空間的に組織化された調節プログラムや細胞間相互作用が完全な組織内で明らかになります。
概要
空間生物学は急速に発展している分野であり、分子、細胞、組織の位置、組織、相互作用をその自然環境内でマッピングします。組織解離を伴い位置情報の喪失を伴うバルク法や従来の単細胞法とは異なり、空間的アプローチは分析対象物や細胞・核の物理座標を保持し、組織構造が細胞の同一性、細胞間コミュニケーション、生物学的機能にどのように影響を与えるかを直接調査することを可能にします 4,5,6,7 .空間的トランスクリプトミクスおよび空間的プロテオミクスが現在最も広く採用されているモダリティですが、この分野は空間的マルチオミクスプロファイリングへ急速に拡大しています。同じ組織内で遺伝子発現とエピゲノム状態を共プロファイリングすることは特に強力で、転写出力を遺伝子活性を支配し空間的領域で変化することが知られているクロマチンアクセスやヒストン修飾などの調節機構に直接結びつけます(10,11,12)。.したがって、統合された空間的エピゲノム解析とトランスクリプトーム解析は、調節プログラムが細胞のアイデンティティや組織組織をどのように形成するかについて重要な洞察を提供します。
同時にエピゲノムおよびトランスクリプトムプロファイリングを可能にするために、いくつかの空間的マルチオミクス戦略が開発されています。組織シーケンシングにおける決定論的バーコード(DBiT-seq)は、マイクロ流体チャネルを用いて、ゲルスラブによるスタンピングを通じて空間バーコードを組織切片に直接または間接的に届け、分析対象物の空間的注釈を可能にします。このアプローチは、エピゲノムおよびトランスクリプトムの特徴12,13,14,15の空間的に分解された共プロファイリングを促進します。Slide-tag法(Takara Trekkerプラットフォームとして商業化)は、解離前に空間バーコードを直接組織内に導入し、空間的にインデックスされた核を標準的な単一細胞ワークフローで処理し、元の組織座標16に計算的に投影できるようにします。これに対し、アクセス可能なクロマチン、細胞系統、遺伝子発現の空間アッセイ(SPACE-seq)では、多重(A)尾のエピジェネティックターゲットとmRNAを空間トランスクリプトミクスタイル17の多-dT捕獲配列に捕捉するターゲットアウト戦略を採用しています。
ターゲットおよびタグメンテーションによる切断(CUT&Tag)は、極めて低い入力サンプルからDNAとヒストンまたは非ヒストンタンパク質間の相互作用をマッピングするための強力なツールです18。CUT&Tagは、Tn5トランスポザーゼによるクロマチン断片化とDNAタグ付け(タグメンテーション)に依存し、抗体誘導のタンパク質A共役Tn5を用いて遺伝子座特異的切断と分子タグ付けを行います。従来のCUT&Tagアッセイは複数のインキュベーションと洗浄ステップを含みますが、単一細胞マルチオームの下流アプリケーションにおいて、CUT&Tag効率を高めるために簡素化・効率化されたCUT&Tagワークフローが用いられています。
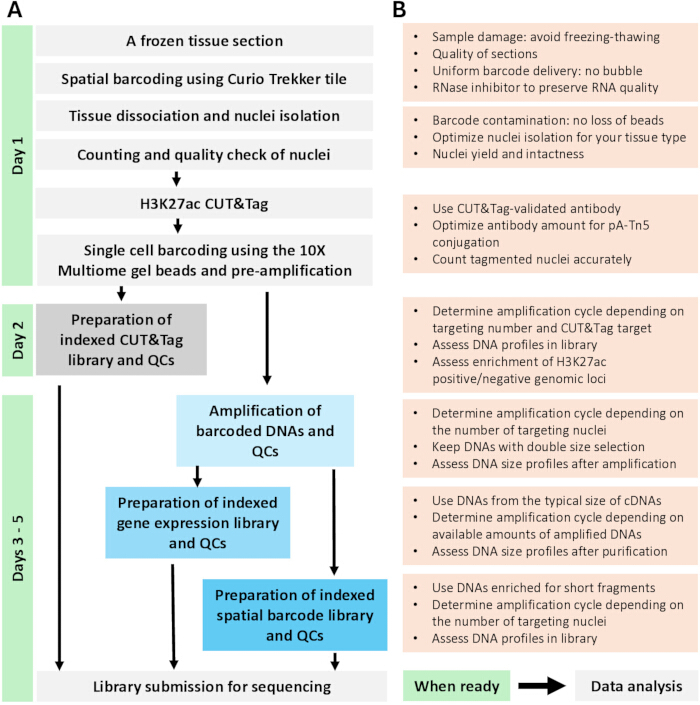
図1:空間的Trekker–CUT&Tagマルチオームアッセイのワークフローおよび品質管理の概要。 (A) 空間的Trekker–CUT&Tagマルチオームワークフローの回路図。新鮮に凍結されたマウス脳組織の冠状切片がTrekkerの空間タイルに取り付けられ、空間バーコード処理が施されます。組織溶解後、核を単離し、収率と品質を評価します。H3K27ac CUT&Tagには約50,000個の核が使用され、タグメント核はカウント後に10倍のゲノミクスクロムマルチオームゲルビーズを用いて単一細胞バーコーディングを行います。単細胞バーコードDNAは前置増幅され、2つの分画に分けられます。インデックス化されたCUT&TagライブラリはインデックスPCRによって直接生成されます。遺伝子発現および空間バーコードライブラリでは、事前増幅されたDNAがさらに増幅され、サイズ選択されます。典型的なcDNAサイズに対応する断片は遺伝子発現ライブラリの調製に用いられ、より短いDNA断片は空間バーコードライブラリの生成に使われます。ライブラリは10倍ゲノミクスおよびCurio Trekkerガイドラインに従ってシーケンスおよびマッピングされています。左側には予想される実験タイムラインが示されています。(B) ワークフロー全体における重要な品質管理(QC)チェックポイントおよび重要な考慮事項。核の品質管理には、収留量、完全性、集積率、破片含有量の評価が含まれます。プレシーケンシングQCには、すべてのライブラリにおけるDNAサイズ分布およびプライマー二量体汚染の評価が含まれます。CUT&Tagライブラリの特異性は定量的PCR(qPCR)によって評価され、背景全体におけるターゲットゲノム領域の濃縮度を測定します。 この図の拡大版はこちらをクリックしてご覧ください。
本研究は、空間的Trekker CUT&Tagマルチオームアッセイを提示し、活性シス調節要素に関連するヒストンH3K27ac修飾と新鮮凍結組織切片における遺伝子発現を同時にプロファイリングします。このプロトコルは、Takara Trekkerの空間バーコーディング、組織解離と核の分離、核のカウントと品質管理、H3K27ac修飾の低入力CUT&Tagプロファイリング、10倍ゲノミクス単一細胞マルチオームゲルビーズ上での分子標的捕捉、ライブラリー調製の段階的な手順を提供します。このワークフローはマウス脳組織の冠状切片を用いて実証されました。標準的な10x Genomics Multiomeのワークフローでは、トランスポザーゼアクセス可能なクロマチンのアッセイで高スループットシーケンシング(ATAC-seq)でクロマチンアクセスが測定されますが、このプロトコルではATAC断片の代わりにCUT&Tag由来のDNA断片を置き換え、単一細胞分解能でヒストン修飾のストレンジを直接調査することが可能です。Trekker空間バーコードを10倍ゲノミクスの単一細胞バーコードとリンクするため、ポリ(A)尾の空間バーコードおよびmRNA転写産物はマルチオームゲルビーズのポリ-dT配列によって捕捉され、CUT&TagのDNA断片はスペーサー配列によって捕捉されます。この二重捕獲戦略により、同じ単核からエピゲノミクス、トランスクリプトム、空間情報を同時に回収できます。私たちの知る限り、これはバーコード入力のTrekker空間注釈と単一細胞マルチオームアッセイを直接統合し、ヒストンマークのゲノム全分布とトランスクリプトームを共同プロファイリングする初の空間マルチオミクスワークフローです。その結果生まれた空間的に分解されたマルチオームのランドスケープは、H3K27acの占有率および遺伝子発現データを統合し、単一細胞プロファイルを元の組織座標に投影することを可能にし、エピゲノム調節機構と転写プログラムを結びつける直接的なつながりを提供します。
プロトコル
成マウスは組織採取前にCO2 吸入(IACUC #: A48315-15-R24)で安楽死させられました。矢状開頭術と半分に切断された頭蓋骨の切除後、 脳は一括 で摘出されました。試薬および使用機器は 材料表に記載されています。
1. 空間バーコード用のティッシュセクションをTrekkerバーコードタイルに取り付ける
- 始める前に以下のことを準備してください。
- 切断前に最適な切断温度(OCT)埋め込み組織ブロックをクライオスタット内で平衡させます。UV切断、組織解離、核分離のためのバッファーを準備します。
注意:切片の最適温度は組織の種類によって異なる場合があります。 - 核の分離には、スイングバケットで遠心分離機を1.5mLチューブを4°Cまで予冷します。 12ウェルプレートを冷凍のトレッカーOリングで予冷えさせてください。
- UVメーターを最大電流制限(1.2A)と最大出力に設定してください。
- 切断前に最適な切断温度(OCT)埋め込み組織ブロックをクライオスタット内で平衡させます。UV切断、組織解離、核分離のためのバッファーを準備します。
- 使用するTrekkerタイルの空間バーコードタイルID(例:U0001_001)を記録します。
注意:各トレッカータイルには固有のバーコード座標が含まれています。タイルIDは、シーケンスデータの空間バーコードマッピングのために正しいファイルを取得するために必要です。 - 組織を切開してください。ブレグマのおおよそ位置-1 mmで厚さ25μmのコロナ切断が−18°Cで行われました(図1A)。
注意:低細胞組織を扱う場合は厚さを30μmまで増やすことがあります。 - 断面(または関心のある領域)を空間タイルに配置し、スライドグラスの底に指を優しく当てて溶かします。
注意:必要に応じて、Trekkerトレーニングタイルを使って核の品質管理測定で手順を確認してください。 - ピンセットで透明な接着剤からタイルを剥がし、Trekker O-Ringの上に氷の上に置く12ウェル組織培養プレートのウェルに入れます。すぐに30μLのTrekker UV切断バッファーをタイルにピペットで注ぎ、組織全体をバッファーで覆います。
- UVランプ(1.2A設定)を井戸の真上のプレートに置きます。バーコードを1分間点灯させて、すべてを氷の上に保管してください。
注意:UVランプを扱う際は保護用のUVメガネを着用してください。 - UVランプを消し、タイルを氷の上に7.5分間孵化させます。培養中はTrekker 10 x 10の洗浄室を取り出し、1室と2室に400μLの冷たいTrekker核ウォッシュバッファーを充填し、氷上のサンプルを採取します。
- ビーズに触れずにピンセットでタイルを慎重に持ち上げ、チャンバー1でタイルを5秒洗います。チャンバー2のタイルを5秒洗いましょう。タイルを12ウェルプレートの井戸に慎重に氷の上に置きます。組織の切片は青色に染められ、目立つべきです。
2. 組織解離と核の単離
- 組織に向けて175μLのインベントミニットバッファーAを投与します。さらに3回繰り返し、合計700μLとなります。各ディスペンションごとに、タイルの異なる部分を狙い、組織全体をタイルから剥がします。
注意:タイルを傷つけたり、ビーズが落ちたりしてビーズが汚染されるのは避けてください。 - 井戸の側面からバッファーを吸引し、組織で覆われた部分に散布し、プレートをできるだけ氷の上に保ちながら、組織をタイルから分離し続けます。タイルに組織が残らないまで繰り返します。タイルからすべての組織が取り除かれたら、ピンセットを使ってタイルを空の井戸に移します。
- P1000ピペットを使って、同じウェル内で繰り返し研磨しながら核核を機械的に解離します。目に見える組織の塊が残らなくなるまで繰り返します。
- 神経細胞の単核分離キットのInvent Minuteの収集管付きのフィルターカートリッジに、核懸濁液を慎重に移してください。蓋を開けて–20°Cの温度で10分間培養します。フィルターカートリッジにキャップをし、すぐに13,000 x g で冷蔵マイクロ遠心分離機で30秒遠心分離機にします。
- フィルターカートリッジを捨て、ペレットを10〜20回優しくピペットで再懸浮させます。スイングバケットを使い、600× g で5分間、スイングバケットを預けて冷やした遠心分離機で回します。上清液を慎重に除去し、ペレットを200μLのTrekkerバッファーCに再懸濁させます。
- 1.5mLの低結合エッペンドルフチューブに1mLの冷たいInvent MinutバッファーBを加え、Minuter Bの上に200μLの核懸濁液を慎重に重ねて、チューブの壁にゆっくりと排出して層の混合を防ぎます。スイングバケット付きの予冷遠心機で500 x g の圧力で10分間回します。乳白色の層と上清液を慎重に取り除きます。
- 24μLのTrekkerバッファーCで核を優しく再懸濁し、分離核の品質管理測定に進みます。
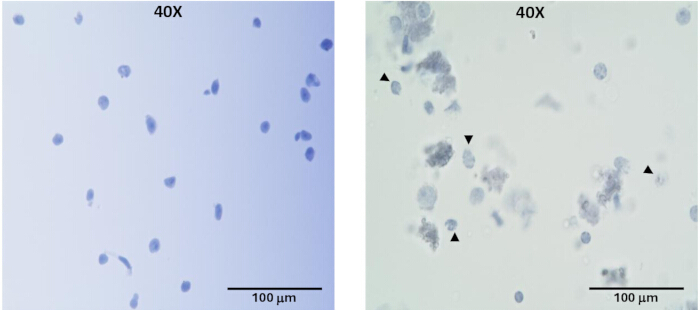
図2:分離核の品質管理評価。 マウス脳組織から分離された核の代表的な明視野画像。核は0.4%のトリパンブルーで染色され、40倍倍で撮影して核の完全性と破片の有無を評価しました。左側に示された核前製は、下流アッセイに適した高品質で完全な核を示している一方、右側の前製は部分的に溶解された組織凝集体を持つ質の低い核を示しています。損傷または破裂した核は、充填された矢じりで示されます。スケールバーは100μmです。 この図の拡大版はこちらをクリックしてご覧いただけます。
3. 孤立核の計数および品質管理測定
- 核のカウントには、核懸濁液2μLを8μLのTrekkerバッファーCに混ぜます。薄めた核懸濁液10μLとAO/PI染色液10μLを混ぜます。製造元の指示に従って核の数を数えてください。
- 分離核の品質を評価するために、核懸濁液2μLを4%トリパンブルー溶液8μLに希釈します。蛍光顕微鏡で40倍倍で核を観察し、核膜の形態や非核破片の含有量が無傷かどうかを確認します(図2)。
- 直ちに単核CUT&Tagマルチオーム(H3K27ac + 遺伝子発現上のCUT&Tag)アッセイに進みます。
注意:高品質な核が少なくとも30,000個以上回収された場合は次のステップに進みます。
4. CUT&Tagの孤立核へのタグメンテーション
- CUT&Tagの孵化バッファーIを準備します。氷の上に置きます。
- 誘導(TAG)酵素共役で活性化した一次抗体およびトランスポザーゼを準備します。
- 氷上のPCRチューブに46.23 μLのCUT&TagインキュベーションバッファーIと1.33 μLのTAG酵素を加えます。チューブに最適化された量の一次抗体を加えます。ピペットで10回ゆっくり混ぜます。
注:反応に2.43 μLの抗H3K27ac抗体を追加しました。抗体ロットはバルクおよび in-situ CUT&Tagアッセイで検証されました。TAG酵素結合のための抗体量をバルクアッセイで最適化します。最適な抗体は、qPCRによって陽性および陰性標的遺伝子座で最大の信号対雑音比を達成する最低濃度と定義されました。 - 短く回して、チューブを18回転のローテーターに取り付けます。室温で1時間孵化します。できた混合物はあらかじめ作っておき、最大5時間氷に置くことができます。
注意:抗体-TAGインキュベーションは、核単離と同時に、または事前に実施される場合があります。
- 氷上のPCRチューブに46.23 μLのCUT&TagインキュベーションバッファーIと1.33 μLのTAG酵素を加えます。チューブに最適化された量の一次抗体を加えます。ピペットで10回ゆっくり混ぜます。
- 抗体TAG酵素結合体を用いた単離核のインキュベート。
- 分離された核のチューブ(ステップ2.7)を、スイングバケットを使った予冷却遠心分離機で500× g で10分間回します。ペレットを乱さずに上清液を取り除き、5 μLの上清液を残します。
- CUT&TagインキュベーションバッファーIを25μL(ステップ4.1)に加え、優しくピペッティングして10回再懸浮します。同じピペットチップを使って、抗体-TAG結合体を含むチューブに核を移します(ステップ4.2.2)。ピペットで10回優しく混ぜ、チューブを優しい回転器に置きます。
- 4°Cで一晩孵化します。
- 翌日(2日目)に1個のCUT&Tag核バッファーを準備し、氷の上に置きます。
- CUT&Tag タグメンテーション
- 回転子から反応管(ステップ4.3.3)を回収します。CUT&Tagアクチベーター5μLを加え、新しい1.5mLチューブに移します。サーモミキサーの37°Cで550rpmで1時間キュベーションします。
- チューブを取り出し、20μLのCUT&Tagクエンチバッファーを加え、ピペッティングで10回優しく反応を混ぜます。スイングバケツで500 x g の圧力で、予冷遠心分離機でチューブを10分間遠心分離します。核ペレットを乱さずに上清液を除去し、チューブ底部に~5μLの上清液を残します。
- 1X CUT&Tag核バッファーを100μL追加し、10回優しくピペッティングして核を再懸濁させます。スイングバケット付きの予冷遠心機で500 x g の圧力で10分間回します。上清液85μLを除去し、約15μLを残します。核を10回ゆっくりとピペッティングして再懸濁させます。
- タグメント核のカウントとターゲット数の決定
- タグメントされた核懸濁液1 μLをリン酸塩緩衝塩水9 μLに加え、10 μLのAO/PI染色液と混合します。ステップ3.1で説明されたタグ付き核のカウント。
- 単一細胞GEM生成時には目標核数の1.6倍を用いて、望ましい捕獲核数を得ることができます。
- スイングバケットを使い、予冷遠心分離機で500 x g の圧力で10分間回し、上清液を慎重に除去し、最終的な容量は8 μLにします。
5. タグメント核の単一細胞バーコード化およびバーコードDNAの前増幅
- 実験で期待される標的核数の8μLに7μLのATACバッファーBを加えます。
注:Chromium Next GEM Single-Cell Multiome ATAC + Gene Expression Kit User Guide(CG000338 Rev G)の「GEM Generation & Barcoding」プロトコルで、Chromium X装置の反応セットアップおよび動作の詳細をご覧ください。 - クロムX機器を用いたGEM生成およびバーコーディング。
- タグメント核を含むチューブにGEMマスターミックス60μLを加えます。ピペッティングで優しく混ぜ、クロムNext GEMチップJの1行目に積み込みます。
- 単細胞マルチオームゲルビーズを準備し、2列目に50μLのゲルビーズを充填します。3列目の井戸に45μLの分配油を供給します。
- 組み立て済みのチップJとガスケットをクロムX機器のトレイに入れ、機器を動かします。
- 回収井戸の最下位からゆっくりと100μLのGEMを吸引します。3。ピペットの先端をウェルの側面に当てて、氷の上で新しいPCRチューブにGEMをゆっくりと注ぎます。
- 採取したGEMをサーマルサイクラー(蓋温度50°C)で次の手順でキュベートします:37°Cのサイクルを45分、25°Cのサイクルを30分、4°Cのホールド。
- 5μLの焼入れ剤を加え、ピペットで10回ゆっくり混ぜます。
- GEM後の培養およびDNA精製のクリーンアップ
注意:詳細はChromium Next GEM Single-Cell Multiome ATAC + Gene Expression Kitユーザーガイド(CG000338 Rev G)の「Post GEM Incubation Cleanup」プロトコルをご覧ください。- 室温で125μLのピンク色の回収剤をチューブに加え、チューブを10回優しく反転させます。遠心分離機を短時間使う。チューブの底から125μLの回収剤/分割油(ピンク色)をゆっくり取り除き捨てます。
- チューブに200μLのダイナビーズクリーンアップミックスを加え、ピペッティングで10回混ぜます。室温で10分間孵育します。溶液が透明になるまでチューブを磁気スタンドに置きます。上清液を取り除きます。
- ペレットに新たに調製された80%エタノール300μLを加えます。30秒培養して上澄液を取り除きます。80%エタノール200μLを加え、30秒培養して上澄液を除去します。チューブを少し回して磁石に当てます。残った上澄液を取り除きます。
- チューブを磁石から外してください。すぐに50.5μLの溶出液Iを加えます。ピペッティングで混合し、室温で1分間インキュベーションします。軽く回してチューブを磁石の上に置き、溶液が透明になるまで続けます。クリア済み溶液50μLを新しいチューブに移します。
- 常磁性ビーズによるDNA精製
- 各サンプルに90μLの常磁性ビーズ(1.8X)を加え、ピペッティングでよく混ぜます。室温で5分間培養します。軽く回してチューブを磁石の上に置き、溶液が透明になるまで続けます。上清液を取り除きます。
- ペレットに80%エタノールを200μL加えます。30秒ほど孵化します。エタノールを取り除きます。もう一度繰り返してください。
- 軽く回してチューブを磁石に当てます。残った上澄液を取り除きます。
- チューブを磁石から外してください。バッファーEBを46.5 μL加え、ピペッティングで混合します。室温で2分間孵化します。回して磁石に置き、溶液が透明になるまで使います。
- 46μLの精製DNAを新しいチューブに移す。
- バーコードDNAの前増幅。
- 各サンプルに54μLの前増幅ミックスを加えます。ピペットで混ぜて遠心分離機を短くします。
- サーマルサイクラー(蓋温度105°C)で以下の手順で培養します:72°Cのサイクルを1回、5分間;1サイクルは98°Cで3分間、合計7サイクルで、98°Cで20秒、63°Cで30秒、72°Cで1分間、1サイクルは72°Cで1分間、4°Cでのホールド。 一晩4°Cで保存します。
- 翌日(3日目)には、ステップ5.3.5で説明された通り、常磁性ビーズ(1.6倍)で事前増幅済みDNAを精製します。チューブに80.5μLのバッファーEBを加え、ピペッティングで混合します。室温22°Cで2分間培養します。軽く回してチューブを磁石の上に置き、溶液が透明になるまで続けます。
- 80μLの前増幅DNAを新しいチューブに移す。40μLを使ってCUT&Tagライブラリを生成します。残りの前増幅DNAは4°Cで保存します。
注:残りの40μLの前増幅DNAは、後に遺伝子発現および空間バーコードライブラリに使用されます。
6. CUT&Tag、遺伝子発現、空間バーコードのためのライブラリ準備
- scCUT&Tagライブラリの準備
- 40μLの前増幅DNAを新しいチューブに移し、60μLのサンプルインデックスPCRミックスを加えます。ピペットで混ぜて短くスピンします。
- 熱サイクラー(蓋温度105°C)で次の手順で孵化します:98°Cのサイクルを45秒間1回;合計12サイクルで、98°Cで20秒、67°Cで30秒、72°Cで20秒。1サイクルは72°Cで1分間、ホールド時は4°C)。
注:最適なサイクル数は、開始核数とプロファイル対象のヒストンマークに依存します。実験ではH3K27acマークに12回の増幅サイクルが使用されました。 - 倍サイズ選択と常磁性ビーズによるDNA精製(0.6X、1.55X)
- 各サンプルに60μLの常磁性ビーズ(0.6X)を加え、ピペッティングでよく混合します。室温で5分間培養します。軽く回してチューブを磁石の上に置き、溶液が透明になるまで続けます。
- 150μLの上澄液を新しいチューブに移します。各サンプル(上清液)に95μLの常磁性ビーズ(1.55X)を加え、ピペッティングで混合します。室温で5分間培養します。チューブを磁石の上に置き、溶液が透明になるまで放置します。上清液を取り除きます。
- ペレットに80%エタノール300μLを加えます。30秒待ってください。エタノールを取り除きます。もう一度繰り返してください。軽く回してチューブを磁石に当てます。残った上澄液を取り除きます。
- チューブを磁石から外してください。20.5μLのバッファーEBをチューブに加え、ピペッティングで混合します。室温で2分間孵化します。回して磁石に置き、溶液が透明になるまで使います。
- 20μLの精製・インデックス化されたCUT&Tagライブラリを新しいチューブに移す。
- CUT&TagライブラリのQCチェック
- ライブラリにおけるDNAサイズ分布の解析
- 精製済みライブラリDNA1 μLと低TEバッファー1 μLを混ぜます。
- 希釈したDNAをフラグメントアナライザーの作業バッファーと混合し、高感度HS NGSフラグメントキット(1-6000bp)(図3A)で機器上で実行します。
- シーケンスおよびマッピング前に、H3K27ac陽性ゲノム遺伝子座の濃縮評価を行いましょう。
- 精製ライブラリDNA1 μLとヌクレアーゼフリー水4 μLを混ぜます。3つのゲノム遺伝子座のqPCR測定には希釈したライブラリDNA1μLを使用します。
注:H3K27ac CUT&Tagにおいて、陽性プライマーは Actb-TSS遺伝子座から設計され、 T1-TSSおよび遺伝子間遺伝子座を標的としたプライマーが陰性対照群20 として使用されました(表1)。マウスゲノムDNAを入力制御として用いてPCR効率を正規化しました(図3B)。 - 反応混合物を合計20μLで、希釈ライブラリーDNA1 μL、10 μMプライマーミックス 2 μL、2X SYBR Green Master Mix 10 μL、ヌクレアーゼフリー水7 μLを準備します。
- 準備済みqPCRプレートをCFX Opus Real-Time PCRシステム上で、SYBR Green検出用の適切なサイクルプログラムで実行してください。
- 精製ライブラリDNA1 μLとヌクレアーゼフリー水4 μLを混ぜます。3つのゲノム遺伝子座のqPCR測定には希釈したライブラリDNA1μLを使用します。
- ライブラリにおけるDNAサイズ分布の解析
- cDNAおよび空間バーコードDNAの増幅。
- 35μLの前増幅DNAを新しいチューブに移し、65μLのcDNA増幅反応混合物を加えます。ピペットで混ぜて短くスピンします。cDNAおよび空間バーコードDNA増幅に使用されるプライマーは、Feature cDNA Primers 2です。
- 熱サイクラー(蓋温度105°C)で次の手順で孵化します:98°Cのサイクルを45秒間1回;合計8サイクルで、98°Cで20秒、63°Cで30秒、72°Cで1分間。1サイクルは72°Cで1分間、ホールド時は4°C。
注:最適なサイクル数は細胞型、RNA含有量、および核の開始数に基づいて決定する必要があります。この実験では8回の増幅サイクルが行われました。 - 増幅されたcDNAの精製
- ステップ6.1.3で説明されている通り、二重サイズ選択とパラマグネットビーズ(0.6X、2.0X)によるDNA精製。各サンプルに60μLの常磁性ビーズ(0.6X)を加え、ピペッティングで混合します。室温で5分間培養します。溶液が透明になるまで磁石を当てます。
- ペレットを乱さずに新しいチューブに75μLの上清液を移し保存します。常温で保ちます。
注意:上清液は、空間バーコードライブラリを生成するために短い断片としてDNAが濃縮されているため、廃棄しないでください。 - ペレットから残った上澄液を取り除きます。ステップ6.1.3で説明されている通り、80%エタノールで2回洗います。
- チューブに40.5μLのバッファーEBを加え、ピペッティングで混合します。室温で2分間孵化します。軽く回して磁石を当て、溶液が透明になるまで置きます。
- 増幅したcDNA40μLを新しいチューブに移す。インデックス遺伝子発現ライブラリを準備するために氷に保存してください。
注:この割合は典型的なcDNAサイズのDNAを濃縮します。
- 増幅された空間バーコードDNAの精製
- 先に保存された上清液75μLに70 uLの常磁性ビーズ(2.0X)を加えます(ステップ6.3.3.2)。ピペットで混ぜて短くスピンします。室温で5分間孵育します。チューブを磁石の上に置き、溶液が透明になるまで放置します。上清液を取り除きます。
- ステップ6.1.3で説明されている通り、80%エタノールで2回洗います。
- チューブに40.5μLのバッファーEBを加え、ピペッティングで混合します。室温で2分間孵化します。軽く回して磁石を当て、溶液が透明になるまで置きます。
- 増幅・精製された空間バーコードDNA40μLを新しいチューブに移す。インデックス付き空間バーコードライブラリの次世代のために−20°Cに保存します。
- フラグメントアナライザーによるcDNAサイズの解析。増幅したcDNA1 μLと低TEバッファー1 μLを混ぜます。希釈されたDNAをステップ6.2.1の説明通りフラグメントアナライザーで処理します。
- インデックス遺伝子発現ライブラリの調製
- 増幅したcDNA10 μL(ステップ6.3.3.5)を新しいチューブに移します。バッファーEBを25 μL、断片化ミックスを15 μLに加えます。氷でピペットで混ぜます。短時間回転させて、チューブを4°Cの予冷熱サーマルサイクラーに移します。
- サーマルサイクラー(蓋の温度65°C)で次のプロトコルを開始してキュベーションします:32°Cのサイクルを1回、5分間、1サイクルは65°Cで30分間、ホールド時は4°C。
- ステップ6.1.3で説明されている通り、常磁性ビーズによる2倍サイズ選択およびDNA精製(0.6X、0.8X)。バッファーEBを50.5μL加え、ピペッティングで混合します。室温で2分間孵化します。軽く回して磁石を当て、溶液が透明になるまで置きます。
- 50μLのサンプルを新しいチューブに移します。アダプターライゲーションミックス50μLを加え、ピペッティングで混合します。ちょっと回してみて。サーマルサイクラー(蓋温度30°C)で次の手順でキュベーションします:20°Cのサイクルを1回15分、4°Cで保持します。
- ステップ5.3.5で説明されている通り、常磁性ビーズ(0.8X)によるDNA精製。バッファーEBを30.5 μL加え、ピペッティングで混合します。室温で2分間孵化します。軽く回して磁石を当て、溶液が透明になるまで置きます。30μLのサンプルを新しいチューブに移します。
- 遺伝子発現ライブラリのインデックスPCR。各サンプルにアンペアミックス50μLと、個別のデュアルインデックスTTセットAを20μL加えます。
- 熱サイクラー(蓋温度105°C)で次の手順で孵化します:98°Cのサイクルを45秒間1回;合計11サイクルで、98°Cで20秒、54°Cで30秒、72°Cで20秒。1サイクルは72°Cで1分間、ホールド時は4°C。
注:最適なサイクル数は細胞型、RNA含有量、開始核数に基づいて決定する必要があります。この実験では合計11回の増幅サイクルが使用されました。 - ステップ6.1.3で説明されている通り、常磁性ビーズによる2倍サイズ選択およびDNA精製(0.6X、0.8X)。チューブに35.5μLのバッファーEBを加え、ピペッティングで混合します。室温で2分間孵化します。軽く回して磁石を当て、溶液が透明になるまで置きます。
- 精製・インデックス化された遺伝子発現ライブラリ35 μLを新しいチューブに移す。
- 遺伝子発現ライブラリにおけるDNAサイズ分布の解析。ライブラリーDNA1μLと低TEバッファー1μLを混ぜます。ステップ6.2.1で説明されているように希釈したDNAを解析します。(図3A)
- インデックス付き空間バーコードライブラリの作成
- サンプルインデックスPCRミックスを合計100μL以下で準備します:50μLのAmpミックス(GEM-X Single-Cell 3'フィーチャーバーコードキットより)、25μLのバッファEB、20μLのDual Index Plate TT Set Aからのプライマー20μL、そして4μLのEBバッファーで希釈した精製済み空間バーコードDNA1μL(ステップ6.3.4.4)。
- 熱サイクラー(蓋温度105°C)で次の手順で孵化します:98°Cのサイクルを45秒間1回;合計7サイクルで、98°Cで20秒、54°Cで30秒、72°Cで20秒。1分間72°C;ホールド時は4°C。
- ステップ5.3.5で説明されている常磁性ビーズ(1.2X)によるDNA精製。チューブに35.5μLのEBバッファーを加え、ピペッティングで混合します。室温で2分間孵化します。チューブを磁石に当てて溶液が透明になるまで置きます。
- 35μLの精製・インデックス化された空間バーコードライブラリDNAを新しいチューブに移します。4°Cで最大72時間保存、または−20°Cで長期保存します。
- インデックスされた空間バーコードライブラリのDNAサイズ分布を確認してください。精製済みライブラリDNA1 μLと低TEバッファー1 μLを混ぜます。希釈されたDNAをステップ6.2.1(図3A)に記載されたフラグメントアナライザーで処理します。
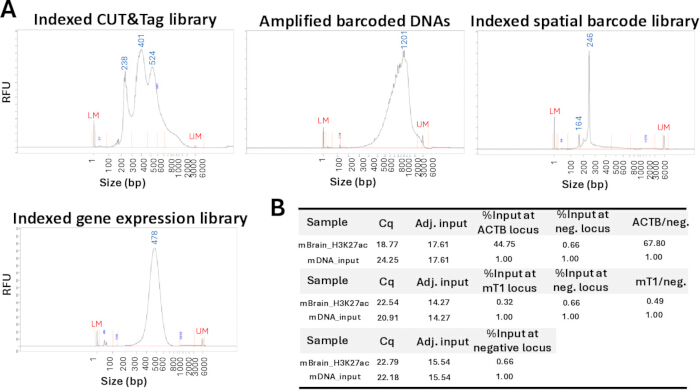
図3:インデックスライブラリの品質管理評価。 (A) 増幅DNAおよびインデックスライブラリにおけるサイズプロファイル。DNAはフラグメントアナライザーによって解析され、DNAの質とサイズ分布を評価します。ここに示すのは、インデックス付きCUT&Tagライブラリ、遺伝子発現および空間バーコードライブラリの調製に使用される増幅DNA、インデックス付き遺伝子発現ライブラリ、インデックス化空間バーコードライブラリの代表的なプロファイルです。(B) CUT&TagライブラリはqPCRによって解析され、H3K27ac陽性ゲノム領域(すなわち ACTB)がH3K27ac陰性バックグラウンドシグナル(すなわち T1 および遺伝子間遺伝子座)に対して富集されているか評価されます。正負領域間のフォールド差は濃縮21として計算されます。このアッセイ20では、10を超えるフォールド濃縮が理想的とみなされます。 この図の拡大版はこちらをクリックしてご覧ください。
7. 図書館の順序付け
- Trekkerの空間バーコードライブラリを、捕獲核あたり5,000組の読み取りペアでシーケンスします。
- 捕獲した核あたり25,000の読み取りペアでH3K27ac CUT&Tagライブラリをシーケンスします。
- 捕獲した核あたり少なくとも20,000組のリードペアの深さで遺伝子発現ライブラリをシーケンスします。
8. バイオインフォマティクスとデータ解析
- 遺伝子発現およびCUT&Tagの読み取りは、Cell Ranger ARC v2.0.2を用いて、--min-atac-count=1000および--min-gex-count=1000で行います。Trekkerパイプラインv1.3.0を使い、デフォルトのパラメータで空間位置を割り当て、Cell RangerのARC出力とTrekkerのバーコード情報を統合します。
- Signacを使った品質管理を行います。以下の基準のいずれかを満たす細胞は下流解析から除外されました:CUT&Tagでは、総断片数≥1,000,000または≤100、TSS濃縮≤2;遺伝子発現に関しては、総UMI数≥100,000個または≤1,000個、検出された遺伝子の総数≥10,284個または≤200個です。
- 遺伝子発現にはscDblFinder、CUT&TagにはAMULETでダブルレットを除去します。以下の基準のいずれかを満たす細胞はダブルトに分類されました:(1) scDblFinderスコア≥ 0.6;(2) scDblFinder スコア ≥ 0.3、AMULET ≤ 0.01;(3) ダブルセットの割合が高いクラスターで。
- LogNormalizeを用いて遺伝子発現データを正規化し、TF-IDFを用いてCUT&Tagデータを正規化します。染色質モダリティのLSI次元2–50を用いてRNA PCAおよびCUT&Tag LSI埋め込みを計算します。FindMultiModalNeighborsを使って重み付き最近傍グラフを構築し、マルチモーダル近傍グラフに基づいてUMAP埋め込みを生成します。
- FindTransferAnchorsとPCA投影マッピング戦略に基づくSeuratラベル転送で、標準パラメータを用いたTrekker後のデータに注釈を付けます。ABCアトラス(バージョン20230630)のscRNA-seqデータが参照として使用されました。既知の組織解剖学と一致しない細胞型予測は、手動管理中に除去されました。
注:バイオインフォマティクス解析のスクリプトはGitHubで利用可能です:https://github.com/Liuy12/Mouse_Brain_Trekker_Multiome_Cuttag
結果
新鮮凍結マウス脳組織のコロナ切片(厚さ25μm、約10 × 10 mm空間タイルの70%被覆)を用いると、ここで説明したワークフローは一貫して高品質な核50,100個(SD = 12,200、n = 8)を得て、下流の単一細胞マルチオミックプロファイリングに十分なものでした(図1)。組織切片のTrekker空間バーコーディング後、穏やかな組織解離を用いて核を単離し、さらにInvent単核分離キットで精製しました。この手法により、破片が最小限に抑えられ、核凝集も低く、単一細胞アッセイに適した核の準備が生成されました。孤立した核の代表的な画像は 図2に示されています。
CUT&Tagマルチオームプロファイリング(CUT&Tag+遺伝子発現を含む)の下流単核アッセイでは、通常約50,000個の核がここで処理されました。核回収を最大化するために、直接抗体pA/Tn5の標的化とタグメンテーションを用いる簡略化・効率的な低入力CUT&Tagプロトコルが実装され、培養時間とウォッシュステップ19を最小化しました。この手法を用いて、約25,000個のタグメント核が回収され、平均収率は48.3%(SD = 6.1、n = 3)に相当します。これらの核はその後、10倍ゲノミクスクロムマルチオームゲルビーズを用いた単細胞バーコーディングに使用されました。GEM生成では、約15,000個の核が対象となり、品質フィルタリング後に約10,000個の空間インデックス核を回収することが期待されました。Trekkerの空間バーコード復号に基づき、単一セルデータセットの核(SD = 9、n = 3)の81.3%がタイル内の空間位置に自信を持って割り当てられました。
空間的Trekker–CUT&Tagマルチオームワークフローは、CUT&Tag、遺伝子発現、空間バーコードライブラリの3つのインデックスライブラリを生成します。事前に増幅されたバーコードDNAは2つの区分に分けられ、それぞれがゲルビーズ上の標的の捕獲化学に基づきライブラリーの調製に使用されました。CUT&Tagライブラリーは、前増幅されたDNAから直接増幅され、ヌクレオソームフリーおよびヌクレオソームDNAに対応するCUT&Tagタグメントの特徴的な断片サイズ分布を示しました(図3A)。ライブラリは、H3K27ac陽性のActb遺伝子座がH3K27ac陰性ゲノム遺伝子座20,21よりも良好に濃縮を示しました(すなわち68倍差、これはH3K27ac20のクロマチン免疫沈殿配列解析で確立された10倍のカットオフを超えています)(図3B)。遺伝子発現および空間バーコードライブラリでは、事前に増幅されたDNAはまず10倍ゲノミクスcDNA増幅プロトコルに従って増幅され、その後パラマグネットビーズ精製を用いて断片サイズに基づいて2つの分画に分離されました。インデックス付き空間バーコードライブラリは、より短い断片に対して濃縮された部分から作成され、期待される断片サイズで鋭いピークを示しました。遺伝子発現ライブラリは増幅されたcDNA断片を中心とした特徴的なサイズ分布を示しました(図3A)。
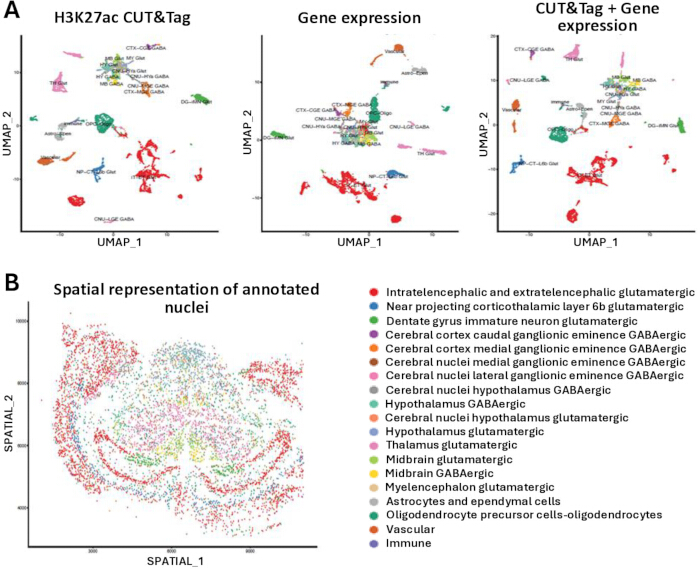
図4:マウス脳組織における空間的Trekker–CUT&Tagマルチオームアッセイの単細胞および空間的表現。 (A) 単一細胞解析による細胞タイプの同定。一様多様体近似射影(UMAP)プロットは、H3K27ac CUT&Tag単独、遺伝子発現のみ、および統合マルチオームデータセット(CUT&Tag+遺伝子発現)から導出された注釈付き細胞集団を示しています。 (B) 空間的Trekker–CUT&Tagマルチオームデータの空間表現。統合マルチオームデータセットの核はTrekkerバーコードを用いて空間座標に割り当てられ、マウス脳組織断片全体にまたがる細胞種の解剖学的に組織化された分布を明らかにします。 この図の拡大版はこちらをクリックしてご覧ください。
CUT&Tagおよび遺伝子発現ライブラリのシーケンスおよびマッピングは、10倍ゲノミクスガイドラインに従いCell Ranger ARC v2.0.2を使用して行われ、空間バーコードライブラリはTakara Trekkerの推奨に従いTrekker v1.3.0で処理されました。提案された単一セルATAC-seqマッピングオプションはCUT&Tagライブラリに適用されました。CUT&Tag単独、遺伝子発現のみ、および結合マルチオーム(CUT&Tag+遺伝子発現)の単核データセットが生成されました。CUT&Tag(≥ 1,000,000または≤ 100)または遺伝子発現(≥ 100,000または≤ 1000)の総UMIを持つ細胞は、Signac22を用いて除去しました。ダブレット予測は、遺伝子発現にscDblFinder23、CUT&TagにAMULET24を組み合わせて実施しました。以下のいずれかの基準を満たす細胞が除去されました:1) scDblFinder.score > 0.6;2) scDblFinder.スコアは0.3から0.6の間、amulet.score<0.01。細胞タイプ注釈は、Allen Brain Cell Atlasの参照データ26に基づき、SeuratのFindTransferAnchors25を用いて実施されました。本研究の遺伝子発現ライブラリでは、細胞あたりのUMI数は15,378、細胞あたりの遺伝子数は4,378でした。CUT&Tagライブラリでは11,860個の細胞が検出され、中央値は1細胞あたり6,631個の高品質断片、TSS濃縮スコアは7.66でした。Trekker空間バーコードライブラリでは、92.43%の核が空間位置に割り当てられ、51.54%が単一の空間位置に割り当てられていました。生のシーケンスデータおよび二次解析による処理データは、GEOを通じて登録番号GSE327406で利用可能です。最後のQC後注釈付きSeuratオブジェクトはZenodoのアクセション番号19475899で入手可能です。セル型注釈付きの代表的なUMAP埋め込みは図4Aに示されています。単細胞バーコードを空間バーコードと結びつけることで、個々の核を組織内の空間的位置に割り当てて空間マップを作成しました(図4B)。この地図は隣接する解剖学的特徴と非常に一致しており、マウス脳解剖学の標準的な参考文献であるAllen Brain Atlas27の冠状脳断片とも一致しています。空間的遺伝子発現とH3K27acプロファイルを単細胞分解能で共同解析することで、主要な脳細胞タイプの同定が可能となり、組織切片全体にわたる解剖学的に組織化された細胞分布パターンが明らかになりました。
ディスカッション
このプロトコルは、空間バーコーディング、H3K27acの低入力CUT&Tagプロファイリング、10x Genomics単一細胞マルチオームゲルビーズ上の複数の分子ターゲットの同時キャプチャ、そしてIlluminaシーケンスのための下流ライブラリ準備を統合した空間的Trekker–CUT&Tagマルチオームワークフローを記述しています。空間インデックスと単細胞エピゲノムおよびトランスクリプトムの読み取りを組み合わせることで、従来の単細胞マルチオームアッセイの根本的な限界を解決します。これらのアッセイはネイティブ組織の文脈を欠いています。本研究は空間的CUT&Tagマルチオームプロファイリング(H3K27ac CUT&Tag+遺伝子発現)の実現可能性を成功裏に示し、遺伝子発現およびヒストンマークやクロマチン関連タンパク質などの調節標的の空間共プロファイリングの基盤を確立しました。
ワークフローの複数の段階での厳格な品質管理は、このワークフローの成功した実装に不可欠です(図1)。ここで説明する手技は切片後のステップから始まりますが、組織切片自体の質が最適な結果を得るために非常に重要です。切片の厚さは組織の種類や予想される細胞濃度に応じて調整されるべきです。組織解離および核分離の際には、核の完全性を維持しつつ核収率を最大化することが、Trekkerベースの単細胞マルチオームアッセイの全体的な性能にとって極めて重要です。核の収率が低いのは、組織解離の不均衡、核の非効率な分離、または切片厚さの不足が原因となる可能性があります。核の完全性の低下は、過度な機械的破壊、長時間の処理時間、または過剰溶蝕によって引き起こされることがあります。核の分離は、Trekkerベースの単一細胞マルチオームワークフローの成功裏実装における重要なトラブルシューティングポイントを示しています。したがって、Trekkerベースの単一細胞マルチオームアッセイを開始する前に、組織特異的最適化を核分離プロトコルで行うことが強く推奨されます。孤立した核は定量的かつ定性的に評価されるべきです。核染料を用いた核数計は収率の推定を行い、顕微鏡検査は核膜の完全性、凝集、非核破片の有無を評価できます。ライブラリ準備後、すべてのライブラリは断片サイズ分布やアダプターダイマーの有無を評価する必要があります。CUT&Tagライブラリでは、対象ゲノム領域の背景での濃縮を定量PCRで評価し、配列決定前にアッセイ特異性および全体のライブラリ品質を早期に把握する必要があります。シーケンス後の品質管理は、空間マルチオームデータの正確な解釈においても同様に重要です。マッピング率、核あたりの断片数、転写開始部位の濃縮、CUT&Tagのフラグメントインピークスコア、遺伝子複雑度、細胞あたりの読み取り深度などの指標は、10x GenomicsおよびTakara Trekkerの推奨ガイドラインに従って評価されるべきです。これらの指標をエピゲノムおよびトランスクリプトムの両方のモダリティで共同評価することで、技術的アーティファクトの特定と空間的、エピゲノム的、転写情報の信頼性の高い統合が可能となります。
本研究では、Trekkerベースのバーコード入力方式と単一細胞CUT&Tagマルチオームアッセイの組み合わせの実現可能性が示されていますが、この手法には限界もあります。例えば、この方法は現在新鮮凍結組織に限定されており、生物学的複製を伴わずに単一のヒストン修飾(H3K27ac)を単一の組織タイプ(マウス脳)でプロファイリングする場合にのみ実証されています。さらに、このアプローチは2つの独自の商用プラットフォーム(Takara Trekkerと10x Genomics Next GEM Chromium Single Cell Multiome)に依存しています。この技術の広範な適用可能性、性能、一般化可能性、再現性を評価するためには、多様な組織タイプと追加のエピジェネティックマークのさらなる評価が必要です。
まとめると、ここで提示する空間的Trekker–CUT&Tagマルチオームプロトコルは、エピゲノムおよびトランスクリプトムの特徴の単一細胞共プロファイリングを空間的に解析する能力を示しています。空間バーコーディングと確立された単細胞マルチオーム化学を組み合わせることで、完全な組織構造内での遺伝子調節の機構的調査を可能にし、将来の空間生物学応用に強力なプラットフォームを提供します。注目すべき応用例としては、特定の細胞型における遺伝子発現のエピジェネティック制御に対する様々な実験的・環境刺激の影響の評価があります。例えば、中枢神経系および末梢神経系の特定のニューロンタイプにおける神経刺激の効果を解析したり、炎症性疾患やがんにおいて浸潤する前炎症・抗炎症免疫細胞が近傍細胞に与える影響を明らかにしたりすることができます。
開示事項
著者たちは何も明かすことはありません。
謝辞
この研究は、国立衛生研究所(NIH)の助成金R01 DK142826(T.O.)、R01 DK121766(Y.H.)、R01 DK126827(T.O.)、R01 DK131455(T.O.)によって一部支援されました。MPI)、P30 DK084567(T.O.:後始遺伝子学および空間生物学コア、メイヨークリニック消化器内科細胞シグナル伝達センター)、およびメイヨークリニック大統領戦略イニシアティブ基金(T.O.)が含まれます。資金提供機関は研究設計、データ分析、原稿作成に関与していません。内容は著者の責任に負う。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.4% Trypan Blue | Invitrogen | T10282 | 4%のTrypan Blue溶液(Invitrogen、T10282)を希釈 |
| 10% Tween 20 | Bio-Rad | 1662404 | |
| 10X Genomics Chromium X instrument | 10X Genomics | 1000331 | RRID:SCR_024537 |
| 12-well plates | Thermo Fisher | 150200 | |
| 1X CUT&Tag Nuclei Buffer | 10x Genomics | 20XのNuclei bufferを使用して調製 | 110 µLの合計を作るには、5.5 µLの20XのNuclei Buffer(10X Genomics)+ 8.25 µLのRNAse阻害剤+ 1.1 µLの100 mM DTT+ 95.15 µLの核酸分解酵素フリー水を混ぜる |
| 20X Nuclei Buffer | 10x Genomics | 2000207 | |
| 4% Trypan Blue solution | Invitrogen | T10282 | |
| 5200 Fragment Analyzer | Advanced Analytical | M5310AA | |
| ABC atlas | open-source | N/A | 開発者:Allen Institute for Brain Science(Seattle、WA) RRID:SCR_024440 |
| Activator | Epigenome Technology | CF1006 | |
| Adaptor Ligation Mix | 10X Genomics | Ligation buffer、酵素、Oligosを使用して調製 | 50 ulのAdaptor ligation mixの合計を作るには、20 uLのLigation buffer + 10 uLのDNA ligase + 20 uLのAdaptor oligosを混ぜる |
| Adaptor Oligos | 10X Genomics | 2000094 | |
| Amp Mix | 10X Genomics | 2000047 | |
| Amulet | open-source | N/A | 開発者:Ucar Lab(The Jackson Laboratory) RRID: N/A |
| Anti-H3K27ac antibody | EpiCypher | 13-0059 | 抗体ロットはバルクおよびin-situ CUT&Tagアッセイに検証されています RRID:AB_3712075 |
| ATAC Buffer B | 10X Genomics | PN-2000193 | |
| Buffer EB | Qiagen | 19086 | |
| cDNA Amplification Reaction Mix | 10X Genomics | Pre-Amp MixとPrimers 2を使用して調製 | cDNA Amplification Mixの65 uLの合計を作るには、50 uLのAmp Mix + 15 uLのFeature cDNA Primers 2を混ぜる |
| Cell Ranger Arc v2.0.2 | 10X Genomics | N/A | RRID:SCR_023897 |
| CFX Opus Real-Time PCR System | Bio-Rad | 12011319 | |
| Chromium Next GEM Chip J | 10X Genomics | PN 2000264 | |
| Chromium Next GEM Single Cell Multiome Gel Bead Kit | 10X Genomics | PN-1000231 | |
| Chromium Next GEM Single Cell Multiome GEM Kit | 10X Genomics | PN-1000232 | このキットには、バーコーディング試薬ミックス、バーコーディング酵素ミックス、テンプレートスイッチオリゴ、還元剤B、クリーンアップバッファー、クエンチング剤が含まれています |
| Chromium Recovery Agent | 10X Genomics | 220016 | |
| Cleanup Buffer | 10X Genomics | 2000088 | |
| Cryostat | Leica Biosystem | CM1860 | |
| DNA Ligase | 10X Genomics | 220110 | |
| DNA LoBind 1.5 mL tubes | Eppendorf | 22431021 | |
| Dual Index TT Set A | 10X Genomics | PN-3000431 | |
| Dynabeads™ MyOne™ SILANE to make Dynabeads Cleanup Mix | 10X Genomics | PN-2000048 | Dynabead Cleanup mixの200 uLの合計を作るには、182 uLのクリーンアップバッファー+ 13 uLのDynabeads Myone SILANE + 5 uLの還元剤Bを混ぜる |
| Elution Solution I | 10X Genomics | Buffer EBを使用して調製 | Elution Solution Iの100 uLの合計を作るには、98 uLのBuffer EB + 1 uLの10% Tween 20 + 1 uLの還元剤Bを混ぜる |
| Feature cDNA Primers 2 | 10X Genomics | 2000097 | |
| Fragmentation Buffer | 10X Genomics | 2000091 | |
| Fragmentation Enzyme | 10X Genomics | 2000090 | |
| Fragmentation Mix | 10X Genomics | Fragemntation Bufferと酵素を使用して調製 | Fragmentation mixの15 uLの合計を作るには、5 uLのFragemntation buffer + 10 uLのFragmentation enzymeを混ぜる |
| Gasket, 6-pack | 10X Genomics | 370017 | |
| GEM Master Mix | 10X Genomics | PN-1000232 | Chromium Next GEM Single Cell Multiome GEM Kit(PN-1000232)から。GEM Mater Mixの60 µLの合計を作るには、49.5 µLのBarcoding Reagent Mix + 1.1 µLのTemplate Switch Oligo + 1.9 µLの還元剤B + 7.5 µLのBarcoding Enzyme Mixを混ぜる |
| GEM-X Single-Cell 3' Feature Barcode Kit | 10X Genomics | PN 2000047 | |
| High Sensitivity NGS Fragment Analysis Kit | Advanced Analytical | DNF-474 | |
| Incubation Buffer | Epigenome Technology | CF1001 | CUT&Tag incubation buffer Iの100 µLの合計を作るには、90.5 µLのIncubation Buffer(CF1001、Epigenome Technology)を1.5 µLの浸透剤、0.5 µLの安定剤、7.5 µLのRNase阻害剤と混ぜる |
| Invent Minute buffer A | Invent Biotechnologies, Inc | BN-020 | Minute Single Nucleus Isolation Kit(Cat. BN-020)から。Minute buffer Aの800 µLの合計を作るには、786.4 µL Minute Buffer A+13.6 µL RNAse Inhibitor(Takara |
参考文献
- Ståhl, P. L., et al. Visualization and analysis of gene expression in tissue sections by spatial transcriptomics. Science. 353 (6294), 78-82 (2016).
- Asp, M., et al. Spatial detection of fetal marker genes expressed at low level in adult human heart tissue. Sci Rep. 7 (1), 12941 (2017).
- Larsson, L., Frisén, J., Lundeberg, J. Spatially resolved transcriptomics adds a new dimension to genomics. Nat Methods. 18 (1), 15-18 (2021).
- Rodriques, S. G., et al. Slide-seq: A scalable technology for measuring genome-wide expression at high spatial resolution. Science. 363 (6434), 1463-1467 (2019).
- Moffitt, J. R., et al. Molecular, spatial, and functional single-cell profiling of the hypothalamic preoptic region. Science. 362 (6416), eaau5324 (2018).
- Kleshchevnikov, V., et al. Cell2location maps fine-grained cell types in spatial transcriptomics. Nat Biotechnol. 40 (5), 661-671 (2022).
- Liu, X., et al. Spatial multi-omics: deciphering technological landscape of integration of multi-omics and its applications. J Hematol Oncol. 17 (1), 72 (2024).
- Marx, V. Method of the Year: spatially resolved transcriptomics. Nat Methods. 18 (1), 9-14 (2021).
- Zhu, C., Preissl, S., Ren, B. Single-cell multimodal omics: the power of many. Nat Methods. 17 (1), 11-14 (2020).
- Klemm, S. L., Shipony, Z., Greenleaf, W. J. Chromatin accessibility and the regulatory epigenome. Nat Rev Genet. 20 (4), 207-220 (2019).
- Mimitou, E. P., et al. Scalable, multimodal profiling of chromatin accessibility, gene expression, and protein levels in single cells. Nat Biotechnol. 39 (10), 1246-1258 (2021).
- Deng, Y., et al. Spatial-CUT&Tag: Spatially resolved chromatin modification profiling at the cellular level. Science. 375 (6581), 681-686 (2022).
- Liu, Y., et al. High-Spatial-Resolution Multi-Omics Sequencing via Deterministic Barcoding in Tissue. Cell. 183 (6), 1665-1681.e18 (2020).
- Zhang, D., et al. Spatial epigenome-transcriptome co-profiling of mammalian tissues. Nature. 616 (7955), 113-122 (2023).
- Lee, C. N., Fu, H., Cardilla, A., Zhou, W., Deng, Y. Spatial joint profiling of DNA methylome and transcriptome in tissues. Nature. 646 (8087), 1261-1271 (2025).
- Russell, A. J. C., et al. Slide-tags enable single-nucleus barcoding for multimodal spatial genomics. Nature. 625 (7993), 101-109 (2024).
- Huang, Y. H., et al. Unified molecular approach for spatial epigenome, transcriptome, and cell lineages. Proc Natl Acad Sci U S A. 122 (16), e2424070122 (2025).
- Kaya-Okur, H. S., et al. CUT&Tag for efficient epigenomic profiling of small samples and single cells. Nat Commun. 10 (1), 1930 (2019).
- Xie, Y., et al. Droplet-based single-cell joint profiling of histone modifications and transcriptomes. Nat Struct Mol Biol. 30 (10), 1428-1433 (2023).
- Caride, A., et al. Titration-based normalization of antibody amount improves consistency of ChIP-seq experiments. BMC Genomics. 24 (1), 171 (2023).
- Zhong, J., et al. Enhanced and controlled chromatin extraction from FFPE tissues and the application to ChIP-seq. BMC Genomics. 20 (1), 249 (2019).
- Stuart, T., Srivastava, A., Madad, S., Lareau, C. A., Satija, R. Single-cell chromatin state analysis with Signac. Nat Methods. 18 (11), 1333-1341 (2021).
- Germain, P. L., Lun, A., Garcia Meixide, C., Macnair, W., Robinson, M. D. Doublet identification in single-cell sequencing data using scDblFinder. F1000Res. 10, 979 (2021).
- Thibodeau, A., et al. AMULET: a novel read count-based method for effective multiplet detection from single nucleus ATAC-seq data. Genome Biol. 22 (1), 252 (2021).
- Butler, A., Hoffman, P., Smibert, P., Papalexi, E., Satija, R. Integrating single-cell transcriptomic data across different conditions, technologies, and species. Nat Biotechnol. 36 (5), 411-420 (2018).
- Yao, Z., et al. A high-resolution transcriptomic and spatial atlas of cell types in the whole mouse brain. Nature. 624 (7991), 317-332 (2023).
- Wang, Q., et al. The Allen Mouse Brain Common Coordinate Framework: A 3D Reference Atlas. Cell. 181 (4), 936-953.e20 (2020).
再版と許可
