本プロトコルでは、エピソーマルプラスミドのエレクトロポレーションを用いて、羊水由来の初代細胞からインテグレーションフリーな異数性ヒトiPS細胞を作製するための再現性のある手法を提供します。染色体異常を安定化させるための導入および培養条件を最適化しており、後続の研究や臨床応用のための疾患特異的モデルを作成するための実用的なプラットフォームを提示します。
この記事について
サマリー
要約
特定の染色体異数性を有する羊水細胞(AFC)から患者固有の人工多能性幹細胞(iPSC)を作製することは、遺伝性疾患のモデル化のための強力なプラットフォームとなる。しかし、異数性AFCは本質的にゲノム不安定性を有し、増殖能にばらつきがあるため、信頼性と再現性の高いリプログラミングパイプラインを確立することは技術的な課題となっている。本稿では、エピソーマルプラスミドのエレクトロポレーションを用いた、初代AFCからの異数性ヒトiPSC作製のための包括的な非統合型手法を提示する。本プロトコルでは、細胞の融解、段階的な培地適応戦略による拡大培養、および最適化されたプラスミド導入を含む完全なワークフローを詳述する。 〜経由で エレクトロポレーションシステム、間葉系-上皮系移行(MET)を誘導する培地交換を伴う段階的なエレクトロポレーション後培養、および定義された形態学的基準に基づく機械的なコロニーピッキングについて述べる。さらに、主要な多能性マーカーの免疫蛍光染色、異数性核型の維持を確認するためのGバンド核型分析、およびPCRによるエピソーマルベクターの消失確認を含むバリデーション手順についても説明する。このフィーダーフリーかつインテグレーションフリーのプロトコルにより、疾患モデリング、薬剤スクリーニング、および染色体生物学の研究に適した異数性iPS細胞株が得られる。
概要
人工多能性幹細胞(iPSC)技術の登場は、ヒト胚性幹細胞(hESC)に伴う倫理的問題を回避しつつ、患者固有の多能性細胞の作製を可能にしたことで、再生医療、疾患モデリング、および創薬研究を一変させました。細胞リプログラミングの概念的基盤は、Gurdonによる体細胞核移植の実証1に始まり、次いで胚性幹細胞の確立2,3,4、そして最終的にOCT4、SOX2、KLF4、およびc-MYCの異所性発現による誘導多能性の開発5 へとつながりました。以来、iPSC技術は、ヒトの発生、遺伝性疾患、および精密医療を研究するための不可欠なプラットフォームとなっています。初期のリプログラミング手法ではレトロウイルスまたはレンチウイルスベクターが使用されていましたが、ゲノムへの組み込みに伴うリスクが臨床応用を制限していました。そのため、臨床応用に向けた統合フリー(インテグレーションフリー)なリプログラミング手法の開発が優先事項となりました。これには、センダイウイルス6、合成mRNA7、oriP/EBNA1(Epstein-Barr核抗原-1)機構に基づくエピソーマルベクター8、および低分子化合物のみを用いる化学的リプログラミング9,10,11,12が含まれます。
異数性は、ヒトにおける流産および先天性出生欠損の主要な原因です。異数性に関連する発育異常の根底にある細胞・分子メカニズムを理解するには、これらの疾患の遺伝的背景を忠実に再現した適切な細胞モデルが必要です。羊水細胞(AFC)は、特に出生前診断で判明した遺伝性疾患において、患者特異的なiPSCを樹立するための魅力的かつ効率的な出発材料となります13,14,1516,17。通常の羊水穿刺で得られる残余羊水を利用すれば、出生後に侵襲的な組織生検を追加で行うことなく、胎児由来の細胞にアクセスすることが可能です。成人の体細胞と比較して、AFCは一般的に増殖能が高く、テロメアが長く、累積的な環境変異負荷が低く、また分化可塑性に優れており、これらすべてが細胞リプログラミングを促進します18,19。重要なことに、AFCは発育中の胎児の染色体構成を忠実に保持しているため、21トリソミー20、18トリソミー21、ターナー症候群、クラインフェルター症候群22などの染色体異常の疾患特異的なiPSCモデルを構築するための理想的なソースとなります。
このプロトコルでは、エピソームベクターを用いて異数性羊水細胞からインテグレーションフリーのiPS細胞を樹立するための包括的なガイドを提供します。本手法には、細胞の分離、リプログラミング、クローン選択、および特性解析の詳細な手順が含まれています。他のインテグレーションフリーのリプログラミング手法と比較して、エピソームプラスミドシステムはゲノムの安全性、技術的な簡便さ、およびコスト効率のバランスに優れており、日常的な研究室での利用や大規模なバイオバンクへの応用に特に適しています。このプロトコルは、既存のバイオバンクに保存された凍結保存AFCおよび、日常的な出生前診断で得られた新鮮な残余羊水サンプルの両方に適用可能です。AFCにおけるエピソームリプログラミングの効率は比較的低く、またリプログラミング中や長期培養中に(特に特定の異数性において)自然な染色体レスキューが起こる可能性がありますが、本ワークフローは疾患特異的なiPSCバイオバンクの構築、染色体生物学およびヒト初期発生の研究、ならびに系統特異的な細胞への下流分化に容易に適用できます。このアプローチは、出生前サンプルから疾患モデリングや染色体異常のメカニズム研究に向けた、臨床的に有用なインテグレーションフリーのiPSC株を樹立させるのに特に適しています。
プロトコル
ヒト羊水検体を用いたすべての手順は、ヘルシンキ宣言に準拠して実施され、北京大学第三病院の制度審査委員会(IRB)/ヒト研究倫理委員会の承認を得ている(プロトコル番号:M2023406)。異数性検体は、ヒトの発達および生殖リソースを専門とする国家認定臨床リポジトリである、北京大学第三病院生殖医学センターのバイオバンクから提供された。これらの検体は、臨床的な出生前診断のための定期的羊水穿刺の際に採取され、本来であれば廃棄される予定であった残余羊水で構成されている。採取前にすべてのドナーから書面によるインフォームドコンセントを得ており、残余検体のバイオバンクへの保存およびその後の研究への利用について明示的な同意を得ている。患者のプライバシーを保護するため、すべての検体は厳格に匿名化された。臨床的なGバンド分析により異数性核型が確認された検体の中から、21トリソミー(ダウン症、N = 2)、18トリソミー(エドワーズ症候群、N = 1)、X単体(ターナー症候群、N = 1)、およびクラインフェルター症候群(N = 2)を含む検体を選別し、iPSCの誘導に用いた。リプログラミングに使用した異数性細胞株の詳細な情報は、表1にまとめられている。
1. バイオバンク保存された羊水細胞の融解および一次培養
注:このセクションでは、バイオバンクから異数性AFCを回収および復元するための標準化された手順について詳しく説明します。培養細胞は、その後のエピソーマルリプログラミングに十分な細胞数を確保するために拡大培養されます。
- 標準化された融解手順
- 培地の平衡化:完全AmnioType-1培地を〜まで温める 37 °C 使用前に。
- サンプルの回収:細胞凍結保存液で凍結保存された約30万個のAFCを含むクライオバイアルを、液体窒素保存庫から取り出す。早期の融解を防ぐため、バイアルを直ちにドライアイスを用いて研究室へ搬送する。
- 急速解凍:クライオバイアルの下半分を、以下の液体に浸します。 37 °C ウォーターバスに入れ、穏やかに攪拌する。小さな氷晶がわずかに視認できる状態になった時点で、解凍操作を停止する。
注:完全に解凍しないでください。これにより、細胞が温暖なDMSOの毒性にさらされるのを防ぎます。 - 希釈:ラミナーフローフード内で、あらかじめ加温した4 mLのAmnioType-1培地が入った15 mLコニカルチューブに、細胞懸濁液を滴下して移す。
- 遠心分離:懸濁液を300で遠心分離する × g 室温で5分間。
- 播種:上清を吸引し、細胞ペレットを2 mLの新鮮なAmnioType-1培地で緩やかに再懸濁する。0.1%ゼラチンでプレコートした6ウェルプレートまたはT25フラスコに、30,000~50,000 cells/cm²の密度で細胞を播種する。².
- 初期インキュベーション:細胞を、加湿インキュベーターの以下の条件で培養する。 37 °C および5% CO22播種後3日目に、倒立位相差顕微鏡でフラスコを観察し、細胞が初期に接着していることを確認する。
- 初代AFCの拡大および培地移行
- 線維芽細胞培養(FC)培地の調製:自家製線維芽細胞培養培地を100 mL調製するには、高グルコースDMEM 82 mLに胎児牛血清(FBS)15 mLを混合する。ここに100...の1 mLを添加し、× GlutaMAX、100の1 mL× 非必須アミノ酸 (NEAA) および 1 mL のペニシリン-ストレプトマイシン (P/S) を加える。培地を以下のフィルターでろ過する。 0.22 µm 無菌環境下における真空ろ過システム。
- 増幅中、エレクトロポレーション前の代謝安定性を確保するため、AFCの培地を専用の臨床用培地(AmnioType-1)から標準的な線維芽細胞培養システム(FC培地、自家調製)へ3日ごとに段階的に変更する。
- 段階的な培地置換を行う:
- 3日目(75% AmnioType-1:25% FC):既存のAmnioType-1培地を吸引除去する。AmnioType-1を75%、FC培地を25%の割合で混合した培地を加える。
- 6日目(AmnioType-1:FC = 50%:50%):培地を吸引し、AmnioType-1とFC培地を1:1の比率で混合した培地に交換する。
- 9日目(25% AmnioType-1:75% FC):吸引し、25% AmnioType-1と75% FC培地の混合液に交換する。
- 12日目(100% FC):吸引し、100% FC培地へ交換する。
注:この段階的な適応により、細胞へのショックが軽減され、感受性の高い異数性クローンの脱離を防ぐことができます。
- 段階的な培地置換を行う:
- 毎日、コロニーの形態を観察してください。羊水には不均一な細胞集団が含まれています。位相差顕微鏡下で、2つの主要なタイプ、すなわちF型(線維芽細胞様、紡錘形)とE型(上皮様、円形)を識別します。線維芽細胞様間葉系サブポピュレーションが、リプログラミングに最適です。
注:細胞に老化の兆候がないか、注意深く観察してください。
- 初代AFCの継代培養
- 細胞が80%〜90%のコンフルエンスに達したら(通常は10〜14日目)、フラスコから培地を吸引し、Caを含まない2 mLのDulbecco's リン酸緩衝生理食塩水(DPBS)で静かに1回洗浄します。²⁺/Mg²⁺.
- 1 mLの~を添加する 6ウェルプレートの1ウェルの細胞単層をカバーするための0.25% Trypsin-EDTA溶液。
- 〜でインキュベートする 37 °C 細胞が完全に剥がれるまで4〜5分間。
- FC培地を3 mL添加して解離試薬を中和する。懸濁液を15 mL遠心チューブに移す。
- 300で遠心分離する × g 室温で5分間。
- 上清を吸引し、細胞ペレットを1 mLの新鮮なFC培地で再懸濁する。トリパンブルー排除法を用いて、血球計数器または自動細胞カウンターで生存細胞数をカウントする。
- 新しいT25フラスコに、30,000~50,000 cells/cm²の密度で細胞を播種する。² 完全培地で(通常は1:2または1:3の比率で)。
- リプログラミングに使用する前に、細胞を継代数3〜5まで拡大培養してください。継代数6を超える細胞は使用しないでください。
注意:エレクトロポレーション時の細胞品質は、リプログラミングの成功を決定づける最も重要な要因です。老化の兆候や形態異常のない、対数増殖期の健全なF型AFCのみを使用してください。
2. 細胞エレクトロポレーションシステムを用いたAFCへのエピソーマルプラスミドのエレクトロポレーション
- 培養容器を基底膜マトリックスでコートする
- 基底膜マトリックス(Matrigel)を、一晩かけて以下の温度で融解させる。 4 °C 氷上で。
- 滅菌済みのDPBSまたはDMEM/F-12を氷上で冷却する。ピペットチップとチューブを氷上で30分間予冷する。
- 冷却したチップとチューブを使用し、氷冷したDMEM/F-12で基底膜マトリックスを1:200に希釈する(例: 30 µL マトリックス + 6 mLのDMEM/F-12(6ウェルプレート用))。
- ピペッティングで5〜6回、丁寧にかつ十分に混ぜ合わせる。気泡が入らないように注意すること。
- 希釈したコーティング液を培養容器に加え、6ウェルプレートの場合は1ウェルあたり1 mLずつ分注する。
- コートした容器を以下の条件でインキュベートします。 37 °C 少なくとも1時間、または室温で2時間。
- 細胞を播種する直前に、コーティング溶液を吸引して除去する。抗生物質不含のFC培地2 mLを加え、 10 μM Y-27632(ROCK阻害剤)を加え、プレートを再度 37 °C インキュベーターに入れる。コーティングした表面を乾燥させないようにすること。
注:コート済みプレートは以下で保存可能です。 4 °C Parafilmで密封し、最大7日間保存する。使用前に室温に戻す。
- エピソーム再プログラミングプラスミドの融解および調製
- プラスミドの選択:リプログラミングには、以下のエピソーマルプラスミドを使用する:pCXLE-hOCT3/4-shp53、pCXLE-hSK、pCXLE-hUL、およびpCXLE-EBNA1。
注:(任意)エレクトロポレーション条件を最適化するために、pCE-GFPを同一の設定で並行してエレクトロポレーションすることがあります。最初の48〜72時間におけるGFPの発現は、トランスフェクション効率の簡便な指標となり、その後の継代に伴うGFPシグナルの段階的な消失によって、一過性プラスミドの希釈をモニタリングすることができます。 - 品質管理(QC):分光光度計を用いてDNA濃度と純度を確認する。A260/280比が1.8から1.9の間であることを確認する。各プラスミドの濃度が以下の値より高いことを確認する。 1 µg/µL および滅菌状態であること。
注: すべてのプラスミドをエンドトキシンフリーの法を用いて調製することが極めて重要です。残留エンドトキシンは高い細胞毒性を引き起こし、リプログラミング効率を著しく低下させる可能性があります。プラスミドは少量ずつ分注し、-20 °C 凍結融解サイクルの繰り返しを避けるため。 - (翻訳対象のテキストが提供されていません。翻訳する原文を入力してください。) 100 µL 反応, 調製 5 µg プラスミド混合液(pCXLE-hOCT3/4-shp53、pCXLE-hSKを等重量比で混合)の pCXLE-hULおよびpCXLE-EBNA1)。
- プラスミドの選択:リプログラミングには、以下のエピソーマルプラスミドを使用する:pCXLE-hOCT3/4-shp53、pCXLE-hSK、pCXLE-hUL、およびpCXLE-EBNA1。
- エレクトロポレーションのパラメータを設定します。
- エレクトロポレーション装置を起動します。パルスパラメータを、初代接着細胞用に最適化された以下の設定にします。パルス電圧:1,200 V、パルス幅:20 ms、パルス数:2回。
- 電極が完全に浸されるようにして、ピペットステーションに2mLのBuffer Eを満たします。
注記: 初期実験において細胞生存率が50%を下回った場合は、代替のパラメータセット(950 V / 20 ms / 2パルス)での検討を推奨します(より低負荷な条件)。これらの代替案は、生存率を向上させるために、ある程度の効率を犠牲にするものです。
- エレクトロポレーション用AFCの調製
- 0日目に、顕微鏡下で細胞が健全な紡錘形を呈しており、過増殖、老化、または汚染の兆候がないことを確認します。細胞が90%のコンフルエンスに達し、対数増殖期の活性状態にあることを確認してください。
- エレクトロポレーションの手順の直前に、Matrigelコーティングを吸引し、あらかじめ温めておいた抗生物質不含の溶液2 mLに置換します。 FC medium plus 10 μM Y-27632(ROCK阻害剤) この抗生物質不含のFC培地を、次の温度まで予熱してください。 37 °C エレクトロポレーションシステムを用いて細胞を回収する前に、インキュベーター内で少なくとも20分間静置する。
注: この特定のバッチの培地には、ペニシリン-ストレプトマイシン(P/S)およびその他の抗生物質を絶対に添加しないでください。エレクトロポレーション後、細胞膜は一時的に透過性が高まっており、脆弱な状態にあります。抗生物質が存在すると、アポトーシスが増加する可能性があります。 - エレクトロポレーションを行うため、AFCの培地を吸引し、Ca不含DPBSで単層を1回洗浄する。²⁺/Mg²⁺.
- TrypLE Select Enzymeを2 mL(T25フラスコの場合)加え、以下でインキュベートする。 37 °C 4〜5分間。
- 6 mLのFC完全培地で中和し、15 mLコニカルチューブに移す。 自動細胞カウンターを用いて細胞数を計測する。
- 300で遠心分離する × g 室温で5分間。
- 〜を用いて上清を完全に除去します。 200 μL ピペットチップを用い、小さな細胞ペレットを乱さないように注意して回収する。
- 細胞ペレットをBuffer Rで再懸濁し、最終密度を1.0にする。 × 10⁷ 1.4まで × 10⁷ 細胞数/mL
注意:細胞ペレットを確実に乾燥させるため、上清を可能な限り完全に吸引してください。培養液が残留していると、再懸濁バッファーが希釈され、エレクトロポレーションの効率が低下する可能性があります。AFC(脂肪由来細胞)にはBuffer R(付着細胞用)を使用してください。バッファーの選択については、製造元の推奨事項を確認してください。
- エレクトロポレーションを行う。
- 分注 110 μL 細胞懸濁液(1.0–1.4を含む)の × 106 細胞)を滅菌済みの1.5 mLマイクロ遠心チューブに入れる。
注:追加してください 10 μL 細胞懸濁液が十分な量になるよう、最終量までBuffer Rを加え、吸引時の気泡混入を防ぎます。 - 追加 5 μg プラスミド混合液を〜に 110 μL 細胞分注液。緩やかなピペッティングを3回行い、混合する。
- 滅菌済みのものを装着してください。 100 μL エレクトロポレーション用チップをピペットに取り付けます。チップがしっかりとカチッと固定されたことを確認してください。
- ロード 100 μL 細胞/DNA懸濁液を分注し、目に見える気泡が入らないようにしてください。
注:電気パルス時に気泡があるとアーク放電が発生し、細胞が死滅したりチップが損傷したりします。気泡が見える場合は、混合液をチューブに戻し、ゆっくりと再度吸引してください。 - 充填済みのピペットを、カチッと音がして固定されるまでステーション内のバッファーチューブに垂直に挿入します。タッチスクリーンですべてのパラメータが正しいことを確認し、Startボタンを押してパルスシーケンスを実行します。
- 画面が表示されるまで待機してください。 "完了" (通常1~2秒以内)。直ちにステーションからピペットを取り出し、エレクトロポレーション後の細胞懸濁液を2~3に直接分注する。 あらかじめ加温した抗生物質不含FC培地を含む、コート済み6ウェルプレートの各ウェルに 10 μM Y-27632
- 使用済みのチップを安全に廃棄してください。必要に応じて、他のウェルまたは繰り返し試料に対して同様の手順を繰り返します。6ウェルプレートを...に設置します。 37 °C, 5% CO2₂ 加湿インキュベーター内で一晩。
- 分注 110 μL 細胞懸濁液(1.0–1.4を含む)の × 106 細胞)を滅菌済みの1.5 mLマイクロ遠心チューブに入れる。
3. エレクトロポレーション後のリプログラミング培養
注:このセクションでは、順次行う培地交換および、AFCからiPSCへの完全なリプログラミングの達成について説明します。タイムラインは、エレクトロポレーションからコロニーピックアップまで約25日間です。
- エレクトロポレーションの約16–18時間後、生存している接着細胞を剥離させないように注意して培地を吸引除去する。各ウェルに、あらかじめ温めておいたFC培地(P/S含有)を2 mL緩やかに加え、最初の24時間は細胞を安定させる。プレートをインキュベーターに戻す。
- 2日目から6日目まで、1日おきに培地の半分を交換する。具体的には、使用済みの培地1 mLを注意深く吸引し、新鮮なTeSR-E8 (E8) 培地1 mLを加える。
注:培地を部分的に交換することで、初期のリプログラミング過程を支援する分泌オートクリン因子を保持できる。緩く接着している移行期の細胞への乱れを最小限にするため、ウェルの端からゆっくりと吸引すること。 - 7日目からは、1日おきに2 mLのE8培地で全量交換を行う。
- 顕微鏡下で毎日形態的変化を観察する。10–14日目頃に、部分的にリプログラミングされた石畳状のクラスターが出現することが期待される。
注:(オプション)コロニー形成が不十分な場合は、9–15日目の間に25–100 μMの酪酸ナトリウムを培地に添加する23。 - 15日目以降は、毎日E8培地を交換する。
- 18日目頃から、真のiPSCコロニーが出現していないか毎日ウェルを検査する。0日目のエレクトロポレーションからコロニーピックアップまでのリプログラミングワークフローの全タイムラインは、表2に記載されている。
4. iPSCコロニーの物理的なピックアップおよび確立済みiPSCラインの拡大培養
注:以下の形態学的基準に基づいて、真のiPSCコロニーと、リプログラミング済みまたは未リプログラミングの細胞を区別してください。以下の形態学的特徴に基づいて「理想的な」コロニーを特定します:(1) 境界の明瞭性:コロニーと周囲の羊膜液細胞を明確に区切る、鋭く滑らかで円形の縁を確認します。(2) 細胞密度:コロニー内の細胞が小さく、密に集まっており、顕著な核小体を伴う高い核細胞質比を有していることを確認します。(3) 屈折性:高品質なコロニーは、位相差顕微鏡下で明るく高い屈折性を示します。(4) 平坦性:コロニーは3次元的な「凝集塊」ではなく、平坦な2次元のシート状に成長している必要があります。部分的にリプログラミングされたコロニーは、真のiPSCコロニーよりも早く出現することが多く、より大きく、厚く、より3次元的になる傾向があります。これらはピックアップして継代すると自然に分化します。「空胞」やギザギザの縁、または中心部の分化の兆候が見られるコロニーはピックアップしないでください。
- iPSCコロニーの機械的ピックアップおよび移送
- 10 μM Y-27632を添加したE8培地を1ウェルあたり0.5 mL入れたMatrigelコーティング24ウェルプレートを用意する。使用まで37 °Cで保持する。
- クラスIIバイオセーフティキャビネット内で、培養プレートを実体顕微鏡の下に配置する。プレートを視野に近づける前に、実体顕微鏡の対物レンズとステージを70%エタノールで滅菌する。
- 適切な形態(平坦でコンパクト、かつ境界が明瞭)を示すコロニーを特定する。
- 滅菌済みの10 μLピペットチップを浅い角度(水平から約30°)に保持し、選択したコロニーの周囲を軽くなぞって境界を定める。直径方向に並行に切り込みを入れ、コロニーを約3つの断片に分割する。同じピペットチップを使用して、基質からコロニー断片を優しく掻き出して持ち上げ、用意した24ウェルプレートの1つのウェルに移送する。
- 各コロニーに対してこの手順を繰り返し、断片を別々のウェルに配置する。
- 24ウェルプレートをインキュベーターに入れる。断片が接着するまで24時間静置する。
- ピックアップ後2日目から、培地をY-27632を含まないE8培地で毎日交換する。
- ピックアップしたコロニーが70–80%のコンフルエンスまで拡大したとき(通常3–6日後)、Accutaseを用いて継代する。
- 確立されたiPSCラインの継代および拡大
- iPSCを含むウェルから培地を吸引除去する。単層を覆うようにAccutaseを添加する。室温で2–6分間インキュベートする。顕微鏡下でコロニーの縁を観察し、細胞が離れ始め、細胞間に隙間が現れていることを確認する。
- Accutase溶液を完全に吸引除去する。1 mLのE8培地 + 10 μM Y-27632を添加する。P1000ピペットを用いて、コロニー表面に培地を5–8回優しくピペッティングし、コロニーを2–8個の細胞からなる小さなクランプに分散させる。
注:iPSCを過剰に分散させると生存率が劇的に低下するため、避けること。目的は単一細胞懸濁液ではなく、均一で小さなクランプにすることである。 - クランプを1 mLのE8培地 + 10 μM Y-27632と共に、新たにMatrigelコーティングした12ウェルプレートに均等に移送する。プレートをインキュベーターに入れる。
- E8培地で毎日培地交換を行う(1日目以降はY-27632を含まない)。
- コンフルエンスに応じて、1:2から1:5の分割比で3–4日ごとに継代を継続する。
- エピソーマルベクターの安定的な除去を確実にするため、ダウンストリームのアプリケーションに移行する前に、iPSCラインを最低10継代まで培養する。
5. 異数性iPSCラインの特性評価
注意:確立したiPSCライン(継代10回以降)を用いて以下のバリデーションアッセイを行い、多能性、核型の一貫性、およびエピソーマルベクターの除去を確認してください。
- 多能性マーカーの発現を確認する。
- 免疫蛍光染色、フローサイトメトリー、またはその両方を用いて、コア多能性マーカーの発現を検証します。期待されるマーカープロファイルは、以下にまとめられています。 表3.
注:免疫蛍光染色は多能性の初期確認に有用ですが、LIN28A、DPPA4、KLF4を含む多能性関連遺伝子の発現をより広範に評価するためには、RT-qPCRおよびRNA-seqが推奨されます。
- 免疫蛍光染色、フローサイトメトリー、またはその両方を用いて、コア多能性マーカーの発現を検証します。期待されるマーカープロファイルは、以下にまとめられています。 表3.
- G-banding法による核型分析
重要:リプログラミングにより、一部のクローンでトリソミー救出(trisomy rescue)が誘導される可能性があります。異数性が維持されている誘導体と、正数化(euploid-rescued)した誘導体の両方を特定するため、複数のクローン(親ラインあたり5~10個)をスクリーニングしてください。- コンフルエンスが70%~80%に達した継代数10~15代のiPS細胞を回収する。
- 追加 0.1 μg/mL 培養液にコルセミドを添加する。以下でインキュベートする。 37 °C 細胞を中期で停止させるため、2~4時間放置する。
注:Colcemidは有糸分裂毒です。バイオセーフティキャビネット内で手袋を着用して取り扱ってください。Colcemidを含む廃棄物は有害物質として処理してください。 - Accutaseまたは同等品を用いて、細胞を単一細胞懸濁液に解離させます。300で遠心分離します。 × g 5分間。
- ペレットを5 mLの予め温めておいた低張液(0.075 M 塩化カリウム)で再懸濁する。以下でインキュベートする。 37 °C 15~20分間。
- 緩やかに混合しながら、調製直後の固定液(メタノール:酢酸=3:1 容量比)を1 mLチューブに加えます。300で遠心分離します。 × g 10分間。
- 上清を吸引する。新鮮な固定液を5 mL加える。穏やかに混ぜ、10分間インキュベートする。再度遠心分離を行う。
- 固定の手順(ステップ6)をもう一度繰り返し、計3回の固定を行います。
- 最終遠心後、ペレットを0.5~1 mLの新鮮な固定液で再懸濁し、適切な細胞密度にする。
- 清潔で湿らせたガラススライド上に、細胞懸濁液を約30 cmの高さから2〜3滴滴下する。その後、風乾させる。
- スライドを〜で加熱乾燥させる 80 °C 2時間または 65 °C 染色体を熟成させるため、一晩静置する。
- Gバンド法を実施する:スライドを0.025%トリプシン溶液で30〜60秒間処理し、洗浄した後、5%ギムザ溶液で1〜5分間染色する。
- 明視野油浸顕微鏡(100倍)を用い、クローンあたりに十分に分散したメタフェーズ(中期核)を少なくとも20個解析してください。× 目的)
- ISCN表記法を用いて核型を記録してください(例:女性の21トリソミーの場合は47,XX,+21、ターナー症候群の場合は45,X)。
注:Gバンド核型分析では、主要な染色体異常を検出できますが、解像度に限界があります。サブミクロスコピックな遺伝的変化を特定し、iPSCのゲノム完全性を確認するためには、コピー数多型(CNV)解析、全エクソームシーケンシング(WES)、または全ゲノムシーケンシング(WGS)などの補完的なアッセイが推奨されます。
- PCRを用いてエピソームベクターの除去を確認する。
注:このステップでは、ベクター特異的配列のPCR増幅により、iPSCラインからすべてのエピソームプラスミドが消失したことを確認します。- 標準的なカラムベースの抽出キットを用いて、iPSC(継代数10以上)および未トランスフェクションのコントロールAFCからゲノムDNAを抽出する。
- ~を設置する 25 μL PCR反応。以下のサイクル条件で、Orip/GAPDHプライマーペアを用いてPCRを実施する(94 °C 2分間行い、続いて35サイクルの 94 °C 30秒間、 55 °C 30秒間、そして 72 °C 30秒間;最終伸長反応は 72 °C (5分間)。すべてのPCRランに、ポジティブコントロール(プラスミドテンプレート)およびネガティブコントロール(非導入細胞由来のゲノムDNA)を含めてください。
- 適切なDNAラダーを用いて、2%アガロースゲルでPCR産物を電気泳動し、分離する。
- 結果の解釈:エピソームが除去されたiPS細胞株では、544 bpに増幅バンドは見られません。陽性コントロールでは期待されるサイズのバンドが検出され、陰性コントロールではバンドが検出されない必要があります。
- PCRによるマイコプラズマ検出
- 培地交換前のiPSC培養物から、少なくとも24時間のインキュベーション後に0.5〜1 mLの培養上清を回収し、12,000で遠心分離する。 × g 細胞のデブリを除去するため、5分間処理します。
- 清澄化した上清をテンプレートとして用い、製造元の指示に従い、PCR Mycoplasma Detection Kitを用いてPCRを行う。
- 2%アガロースゲル電気泳動によりPCR産物を分離する。iPSC培養液がマイコプラズマ陰性であることが確認された場合のみ、後続の実験に進む。
注: 親細胞のAFCが、無菌性およびマイコプラズマ検査の記録がある認定バイオバンクから入手されていない場合は、初期の品質管理ステップとして、リプログラミング前にルーチンのマイコプラズマスクリーニングを行うことが強く推奨されます。
- 三系統分化能アッセイ(オプション)
- 確認 in vitro 指向性三系統分化または胚様体(EB)形成のいずれかを用いて分化能を評価し、続いて胚葉特異的マーカー分析を行う。あるいは、以下を実施する。 in vivo ゴールドスタンダードの多能性検証のための免疫不全マウスにおけるテラトーマ形成。
注: 詳細なテラトーマアッセイまたは誘導分化プロトコルについては、既報の標準作業手順書を参照してください。24これらのアッセイは推奨されますが、包括的な分析が行われている場合は省略可能です。 in vitro マーカー解析および機能分化のデータが提供されています。
- 確認 in vitro 指向性三系統分化または胚様体(EB)形成のいずれかを用いて分化能を評価し、続いて胚葉特異的マーカー分析を行う。あるいは、以下を実施する。 in vivo ゴールドスタンダードの多能性検証のための免疫不全マウスにおけるテラトーマ形成。
6. 単一細胞クローンの誘導および検証
注:各iPSCラインが単一の細胞に由来することを確実にするため、2段階のクローナル検証プロセスが推奨されます。メカニカルピッキングおよび拡大培養の後、核型確認後の二次的な単一細胞クローン播種が推奨されます。各iPSCラインが単一細胞由来であることを検証することは、iPSC作製における不可欠な要件です。これにより、親細胞の体細胞モザイク現象が排除され、診断的な異数性シグネチャーが全集団で均一であることが確認されます。
- 単一細胞播種
- 核型確認済みのiPSCコロニーをAccutaseを用い、37 °Cで2–6分間処理して解離させ、単一細胞懸濁液に再懸濁する。
- 単離した単一細胞の生存率を最大化するため、10 µM Y-27632を添加したE8培地を使用する。以下のいずれかの方法を用いて単一細胞を播種する:
- 限界希釈法:懸濁液を100 µLあたり0.5–1細胞の濃度に希釈する。Matrigelでコートした96ウェルプレートの各ウェルに100 µLずつ播種する。
- 蛍光活性化細胞選別(FACS):生存している単一細胞を、Matrigelでコートした96ウェルプレートのウェルに直接ソートする。
- モノクローナリティの確認と拡大培養
- 初期検査:播種から24–48時間後、高解像度位相差顕微鏡を用いてすべてのウェルを検査する。単一の明確な接着が認められるウェルのみをマークする。複数のクラスターがあるウェルや細胞がないウェルは除外する。
- コロニーの成長:特定した単一細胞を、最初の24時間後はROCK阻害剤を含まないE8培地で維持する。
- 段階的拡大:単一細胞由来のコロニーが70%コンフルエンスに達したら、細胞を96ウェルプレートから24ウェル、12ウェル、そして最終的に6ウェル形式へと順次拡大培養する。
注:細胞治療研究では、iPSCラインのリネージ純粋性を証明するため、分析証明書(Certificate of Analysis)の一部として、単一細胞段階(Day 0またはDay 1)の写真証跡が要求されることが多い。
リプログラミングの失敗、不十分なコロニー形成、およびiPSCクローンの樹立における課題の潜在的な原因と実用的な解決策を表4にまとめてある。
結果
リプログラミング中の形態的変化
初代羊水細胞は、E型細胞およびF型細胞を含む不均一な形態を示しました(図1A)。リプログラミングには、F型細胞を拡大して使用する必要があります。Epi5エピソームプラスミドをAFCにエレクトロポレーションすると、特徴的な一連の形態変化が観察されます。0日目において、AFCは典型的な紡錘形の線維芽細胞様形態を示します。3〜5日目までに、リプログラミングの最初の形態学的証拠が現れます。間葉系細胞集団の中に上皮様細胞の小さなクラスターが出現し、METの開始を示します。これらの移行期の細胞は、周囲の間葉系細胞よりも小さく、よりコンパクトです。7〜10日目の間に、細胞クラスターの凝集度が高まり、特徴的な上皮形態への移行を反映します。完全にリプログラミングされたiPSCコロニーは、14〜16日目の間に現れ始めます。21〜25日目までに、成熟したiPSCコロニーがピックアップ可能な状態になります(図1B)。DNA導入効率を評価するため、リプログラミングプラスミドと並行してpCE-GFPプラスミドをエレクトロポレーションしました(図1C)。GFP発現は、エレクトロポレーションの成功および初期培養中のプラスミド保持の視覚的な指標として利用できます。
完全にリプログラミングされたiPSCコロニーと部分的なリプログラミングの区別
本プロトコルにおける極めて重要なスキルは、完全にリプログラミングされたiPSCコロニーと部分的にリプログラミングされたコロニーを区別できる能力です。後者を選択すると、安定したiPSC株の樹立に失敗するためです。表5に、これら2種類のコロニーにおける主要な形態学的および分子的な違いをまとめています。
図2に、並べて比較した例を示す。部分的にリプログラミングされた細胞は、明確な境界を欠いた緩い凝集体を形成することが多い。これらのクラスターはある程度の凝集を示す場合があるが、通常は間葉系のような特徴を保持しているか、あるいは不規則で「ぼやけた」縁を示しており、エピジェネティックなリセットが不完全であることを示唆している(図2、左)。一次リプログラミングの間、典型的なiPSC様形態を持つコロニーには、自発的分化が見られる領域が含まれることがある(図2、中央)。形態学的に定義された未分化領域を手動で選択し、さらなる拡大培養のためにピックアップすることができる。正常に確立されたiPSCラインは、核細胞質比が高く、核小体が顕著で、細胞間接合が極めて密であるという、古典的なコンパクトな多能性形態を示すはずである(図2、右)。
通常、1~2 × 10^6個の細胞をエレクトロポレーション法でリプログラミングした後、数十から数百のコロニーが観察された。6 AFC。各AFCラインから24個の単一コロニーを手作業でピックアップし、その結果、1~9個の増殖可能なiPSCクローンが得られた(表1).
多能性マーカーのバリデーション
確立されたiPSC株は、多能性マーカーを完全に発現している必要があります。図3は、パッセージ15におけるクラインフェルター症候群(47,XXY)の異数性iPSC株の代表的な免疫蛍光染色およびFACSの結果を示しています。核マーカーであるOCT4、NANOG、およびSOX2はコロニー全体で均一な発現を示し、細胞表面マーカーであるTRA-1-60は特徴的なリング状の膜染色を示しています(図3A)。FACS解析により、SSEA-4およびTRA-1-81の高い発現レベルがさらに定量化されました(図3B)。これらの発現パターンは、真正な多能性幹細胞の確立された基準と一致しており、マーカーレベルにおいて異数性が多能性の獲得を損なわないことが確認されました。
異数性iPSCの核型確認
異数性の羊水細胞から誘導されたすべてのiPSCクローンにおいて、Gバンド核型分析は不可欠です。図4に代表的な核型分析の結果を示します。
核型の陽性結果とは、少なくとも20個の中期転写像において、期待される異数性核型が確認されたiPSCクローンの同定を指します。陰性結果とは、異数性のソースから正倍数クローン(46,XXまたは46,XY)のみが見出された場合であり、これはiPSC作製プロトコルの成功を裏付ける一方で、完全なトリソミー救済が起こったことを示しており、異数性を維持した細胞株を得るために、単一細胞クローニング誘導またはリプログラミングを繰り返す必要があります。
エピソームベクター除去の確認
エピソーマルベクターは継代に伴い徐々に希釈され、確立されているほとんどのiPS細胞株において、長期培養後には検出不能となる。8,25,26,27外来ベクターの除去は、非統合型リプログラミング手法の特徴である。陽性結果(エピソームの除去を確認)とは、継代10回目以降にoriP(544 bp)の増幅バンドが認められないことを指す。陰性結果(除去不完全)では、継代10回目においてもバンドが持続して認められるが、通常は継代を継続することで継代15〜20回目までに解消される。ゲノムDNAの完全性とPCR増幅の成功を確認するための内部コントロールとして、GAPDHの増幅を用いた(図 5A)。継代20代以降もエピソーマルベクターが持続して検出されるまれなケースは、ゲノムへの組み込みイベントが起こった可能性を示唆しており、そのクローンは廃棄すべきです。作製した異数性iPS細胞株の生物学的安全性および実験的な完全性を担保するため、PCR法によるマイコプラズマ汚染スクリーニングを強く推奨します。維持しているすべてのモノクローナル株から細胞培養上清を回収し、解析しなければなりません。 経由で マイコプラズマ特異的プライマーを用いたPCR。陽性判定が出たモノクローナル株(例:クローン#7および#9)は、直ちに廃棄しなければならない(図 5B).
In vitroにおける3系統分化能
iPS細胞株を検証するための必須基準として、三胚葉分化能の確認が求められます。 図6 から得られた代表的な結果を示す in vitro 18トリソミーiPSCラインの胚様体分化。PAX6(外胚葉)、T-BrachyuryおよびTBX6(中胚葉)、GATA6およびSOX17(内胚葉)の発現により、異数性iPSCが三胚葉すべてに分化する能力を持つことが確認された(図6).
単一細胞クローンの誘導および検証
高忠実度な異数性iPSCモデルを構築するため、細胞の不均一性を最小限に抑え、潜在的なキメラ状態を排除することを目的として、2ラウンドの単一細胞誘導および検証ワークフローを実施した。初期拡大後、核型正常なクローンを解離させ、単一細胞密度で再播種した。24~48時間後の顕微鏡観察により、単一細胞由来の接着が確認され、その後これらを拡大して検証済みのモノクローナルラインを確立した(図7A)。
陽性結果とは、96ウェルプレートにおいて単一細胞から単一コロニーが正常に拡大した状態を指し、日々の顕微鏡観察により1ウェルあたり1つのコロニーのみが存在することが確認されます(図7B)。拡大後、核型および多能性マーカーを再確認し、元のクローンと一致することを確認してください。陰性結果とは、1ウェルあたりに複数のコロニーが観察されるか、あるいは単一細胞が生存・拡大できなかった場合を指します。
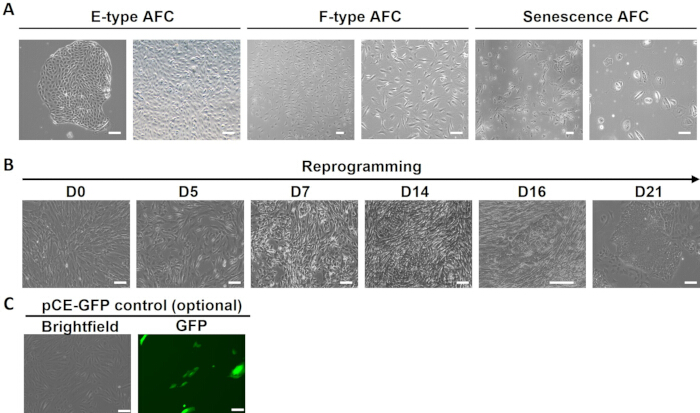
図 1: Epi5エピソームプラスミドを用いた羊水細胞リプログラミングの形態学的進行. 主要なタイムポイントにおける異なるタイプの初代AFCの形態およびリプログラミング手順を示す代表的な画像。(A) 出発材料の3つの主要な形態を示す位相差顕微鏡像:上皮様(E型)、線維芽細胞様(F型)、および老化AFC。(B) 0日目から21日目までのリプログラミング過程の代表的なタイムコース画像。初代AFCから緻密なiPSC様コロニーの出現への移行を示す。0日目:エレクトロポレーション前のAF-MSCsで、典型的な紡錘形の間葉系形態を呈している。3~5日目:初期MET段階。残存する間葉系細胞の中に、上皮様細胞がクラスターとして現れる。7~10日目:一次リプログラミング細胞が出現する。14~16日目:石畳状の形態を持つが境界が不明瞭な一次リプログラミングコロニー(METコロニー)。21~25日目:平坦で密に詰まった細胞、明確な境界、高い核細胞質比、および顕著な核小方を有する、完全にリプログラミングされたiPSCコロニーが出現する。(C) pCE-GFPを用いたAFCエレクトロポレーション後のGFP発現を示す代表的な蛍光画像。スケールバーは100 µmを示す。この図の拡大版を表示するには、ここをクリックしてください。
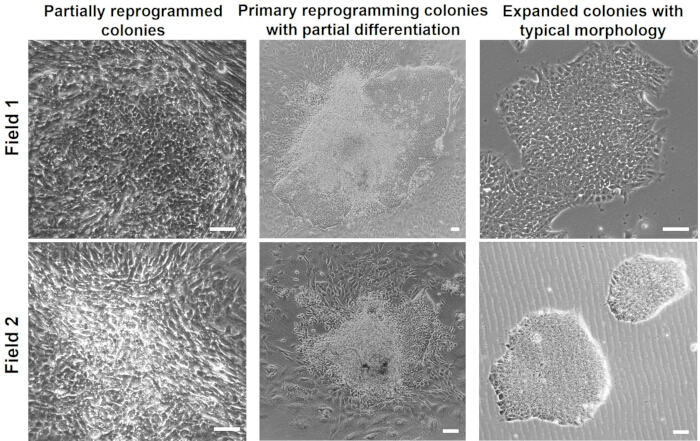
図2完全にリプログラミングされたコロニーと部分的にリプログラミングされたコロニーの比較. 左:緩い凝集体と不規則な境界を示す部分的にリプログラミングされたコロニー。中央:自然分化領域を伴い、典型的なiPSC様領域を持つ初期リプログラミングコロニー。右:典型的なiPSC形態を持つ拡大コロニー。スケールバー、 100 µm. この図の拡大表示をご覧になるには、こちらをクリックしてください。
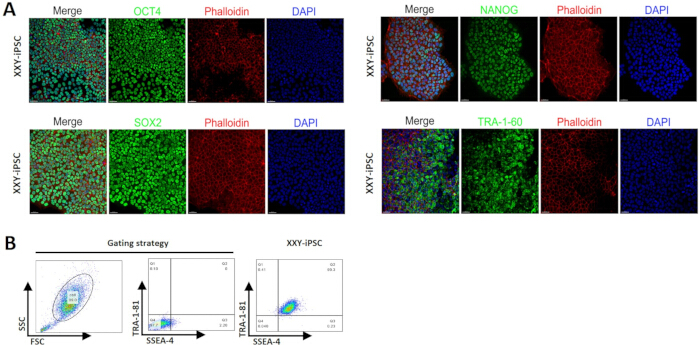
図 3: 異数性iPSCにおける多能性マーカーの免疫蛍光解析. (A) OCT4、SOX2、NANOG、およびTRA-1-60(緑)を含むコア多能性マーカーを用いたXXY-iPSCの免疫蛍光染色。細胞骨格構造はPhalloidin(赤)で、核はDAPI(青)で可視化している。スケールバーは50 µmを示す。(B) XXY-iPSC株におけるSSEA-4およびTRA-1-81のゲーティング戦略と定量的発現を示すフローサイトメトリー解析(FACS)。こちらのリンクをクリックして、この図の拡大版を表示してください。
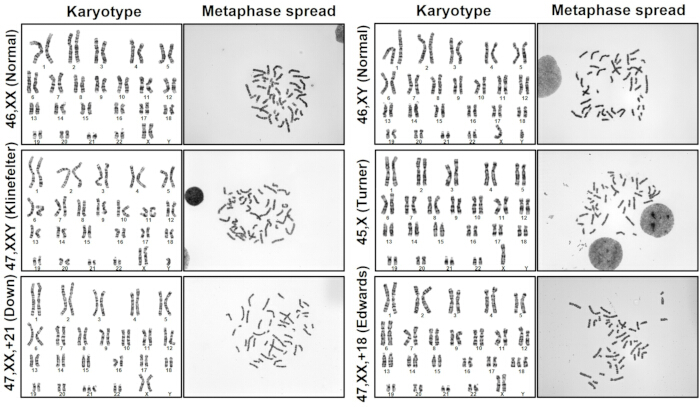
図 4: 異数性iPSC株のGバンド核型分析. Gバンド核型分析および対応する中期分裂像により、作製した細胞株における染色体異常の安定的な維持が確認された。対象は、46,XX(正常女性)、46,XY(正常男性)、47,XXY(クラインフェルター症候群)、45,X(ターナー症候群)、47,XX,+21(ダウン症候群)、および47,XX,+18(エドワーズ症候群)である。こちらのリンクをクリックして、この図の拡大版を表示してください。
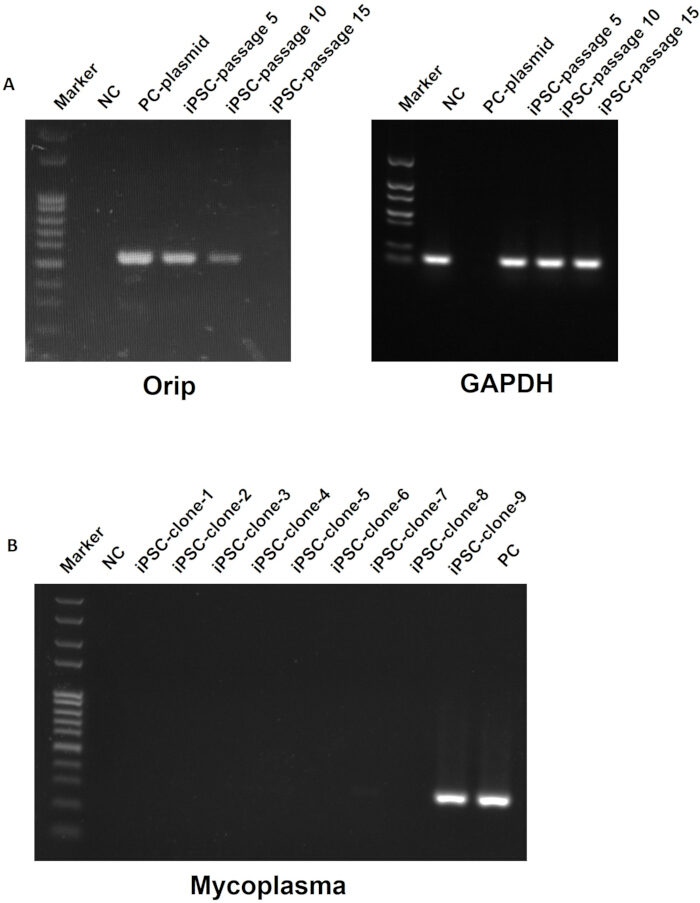
図5異数性iPSC株におけるエピソーマルベクター除去のPCR法による検出およびマイコプラズマ検査. oriP/GAPDHまたはマイコプラズマプライマーセットを用いて増幅したPCR産物のアガロースゲル電気泳動(2%)。A)異なる継代数におけるiPSCクローンの全ベクター除去率。(B9つの独立したクローンにおけるマイコプラズマ汚染のPCR検出。クローン#7(薄いバンド)および#9(強いバンド)はマイコプラズマ汚染を示しており、廃棄する必要がある。PC:ポジティブコントロール、NC:ネガティブコントロール。 こちらの図の拡大版を表示するには、ここをクリックしてください。
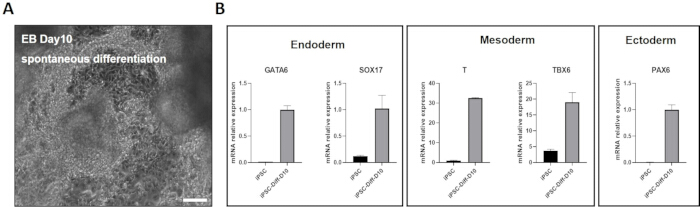
図 6: in vitro 異数性iPSCの三胚葉分化. (A) ゼラチンコートした表面への接着後、自然分化過程における10日目の胚様体(EB)の形態を示す位相差顕微鏡写真。スケールバーは 100 µm. (B) 多能性脱却およびそれに続く系統分化を定量化したRT-qPCR解析。結果は、未分化iPSCと比較して、10日目において3つの胚胚葉の指標となるマーカーのmRNA相対発現量が有意に増加していることを示している。内胚葉(GATA6, SOX17)、中胚葉(T, TBX6)、および外胚葉(PAX6)。データは平均値 ± 標準偏差(SD)として提示する。 こちらの図の拡大版を表示するには、ここをクリックしてください。
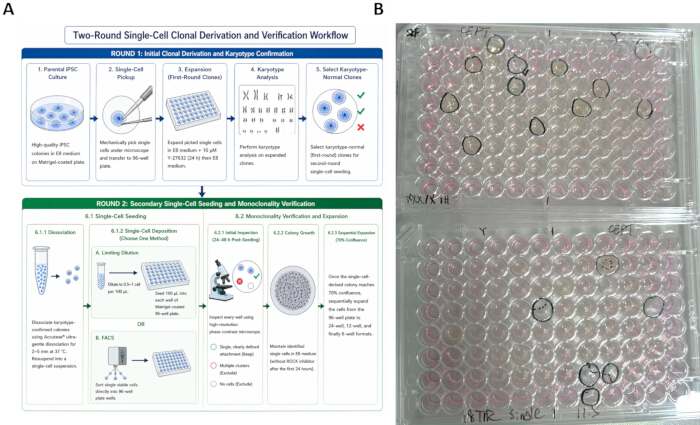
図7異数性iPSCラインにおけるシングルセルクローン派生ワークフロー. (A) ラウンド1(初期誘導および核型確認)とラウンド2(二次単一細胞播種)を示すワークフローの概略図 〜経由で (限界希釈法またはFACSを用いてモノクローナリティを保証する)クローン検証プロセス。ステージ1:個々のiPSCコロニーの機械的ピックアップ、6ウェルプレートへの拡大培養、および核型検証。ステージ2:核型で確認された異数性クローンについて、単一細胞由来のクローンであることを保証するため、限界希釈法またはFACSを用いて96ウェルプレートにシングルセル播種を行う。単一のコロニーが成長したウェルのみを拡大培養する。(B) クローン増幅相における96ウェルプレートの代表画像。順次増幅させるために、単一細胞由来であると確認されたコロニーに丸印を付けている。 この図の拡大版を表示するには、ここをクリックしてください。
| 遺伝的背景 | 核型 | テストされたAFCライン数 | リプログラミング後にピックアップしたシングルコロニー数 | 正常に樹立されたiPSCクローンの数 |
| 21トリソミー | 47,XX,+21 | 2 | 48 | 9 |
| 18トリソミー | 47,XX,+18 | 1 | 24 | 8 |
| クラインフェルター症候群 | 47,XXY | 2 | 48 | 6 |
| X単染性 | 45,X | 1 | 24 | 1 |
| 正常女性 | 46,XX | 1 | 24 | 2 |
| 健常男性 | 46,XY | 2 | 48 | 6 |
| リプログラミング後、コロニー形態に基づいて単一コロニーを手動でピックアップし、さらなる特性解析のために拡大培養した。正常に樹立されたiPSCクローン数は、ピックアップ後に拡大および維持が可能であったコロニー数を示す。 | ||||
表 1:体細胞リプログラミングに使用した AFC ラインの詳細。
| 日 | 培地組成 | 重要な観察事項 |
| 0 | 抗生物質不含FC培地 + Y27632 | エレクトロポレーション |
| 1 | FC培地 | 生存細胞が回復を開始する |
| 2 – 6 | FCからE8への(半置換)培地交換 | METが開始し、細胞が凝集し、より小さく円形の細胞がクラスター状に現れる。 |
| 7 – 8 | E8(1日おきに全量交換) | 初期コロニー形成 |
| 9 ~ 14(任意) | E8 (+ 25 μM NaB) | 境界が不明瞭な、石畳状のクラスター。サイズは不均一。 |
| 15-18 | E8 (毎日) | 真正のiPSCコロニーの出現(18〜25日目):境界が鮮明で、細胞が密に凝集した扁平なコロニーであり、核細胞質比が高い。 |
| 19 – 25 | E8(毎日) | コロニー数が上限を超える 400 μm 直径;均一な扁平形態;ピックアップ可能 |
表2:0日目からコロニーピックアップまでの完全リプログラミングタイムラインの概要.
| マーカー | 細胞内局在 | 検出方法 |
| OCT4 | 核の | 免疫蛍光法 / フローサイトメトリー |
| NANOG | 核の | 免疫蛍光法 / フローサイトメトリー |
| SOX2 | 核の | 免疫蛍光法 / フローサイトメトリー |
| SSEA-4 | 細胞表面 | 免疫蛍光染色 / フローサイトメトリー |
| TRA-1-60 | 細胞表面 | フローサイトメトリー / 生細胞染色 |
| TRA-1-81 | 細胞表面 | フローサイトメトリー / 生細胞染色 |
表3:確立されたiPSCクローンの期待される多能性マーカー発現プロファイル.
| 課題 | 考えられる原因 | 溶液 |
| 低い細胞生存率(< 電気穿孔法後の40%) | 1. パルスパラメータがこの細胞株に対して強すぎる | 1. より緩やかなパラメータを検討する |
| 2. 細胞が過剰コンフルエントであった(> 90%) | 2. 0日目にコンフルエンシーが75~90%であることを確認する | |
| 3. 気泡によるアーク放電の発生 | 3. ゆっくりと吸引し、パルス操作の前にチップ内に気泡がないか確認する | |
| 4. 再懸濁バッファーの劣化または不備 | 4. キットに含まれる新鮮なBuffer Rを使用する | |
| 5. エレクトロポレーション前の細胞品質の低下 | 5. 形態が健全なP3〜P5細胞のみを使用すること | |
| 25日目までiPSCコロニーが観察されなかった | 1. 培地は不活性であった | 1. 調製したてのE8を使用し、25–の濃度でNaBを添加する。100 μM 9日目から14日目まで |
| 2. プラスミドDNAの分解または不適切な融解 | 2. アガロースゲルでプラスミドの完全性を確認する | |
| 3. 分化した汚染細胞の過剰増殖 | 3. 分化領域が広がる前に手動で除去し、細胞を継代して密度を下げる | |
| 4. マトリックスコーティングの不備または劣化 | 4. 新鮮なコーティング液を調製し、氷上で保持する | |
| iPSCコロニーは、ピックアップ後に自発的に分化する | 1. コロニーのピックアップが早すぎた(18日目より前) | 1. コロニーの形成を待つ > 400 μm 成熟した扁平な形態を持つ |
| 2. マトリックスコーティングの不足または劣化 | 2. コーティングが新鮮であることを確認し、使用前に乾燥させないでください。 | |
| 3. ROCK阻害剤を用いずに単一細胞として継代した | 3. パッセージ後の最初の24時間は、常にY-27632を使用すること | |
| 核型分析により、期待されていた異数性の消失(トリソミーレスキュー)が認められる。 | 1. リプログラミング過程に固有の自発的な染色体喪失 | 1. 1系統につき複数のクローン(5~10個以上)をスクリーニングする。レスキューされたクローンは、アイソジェニックな倍数体コントロールとして使用する。 |
| 2. 後期継代の開始細胞の方がレスキューされやすい | 2. 形態的に健全なP3〜P5細胞のみを使用すること | |
| PCRにより、後期継代(P10以上)におけるエピソーマル配列を検出する | 1. リプログラミング後の継代回数の不足 | 1. P15~P20まで継代を継続し、PCRで再試験を行う |
| 2. EBNA-1発現持続性維持プラスミド | 2. 長期培養により通常は解消されます。5パスレージごとにモニタリングしてください。 | |
| 3. 調製試料中の残留プラスミド汚染による偽陽性 | 3. 適切な陰性対照を含めること。また、カラムベースのDNA精製を行うこと。 | |
| エレクトロポレーションパルス中のアーク放電/スパーク | 1. チップ内に閉じ込められた気泡 | 1. 混合液をゆっくりと吸引し、ロードする前にチューブをタップして気泡を取り除く。 |
| 2. DNAサンプルの高塩濃度 | 2. エンドトキシンフリーのプラスミド調製物を使用する | |
| 3. 細胞残渣によるチップ口の閉塞 | 3. 細胞懸濁液を~でろ過する 40 μm セルストレーナー | |
| 4. チップの破損、または使用回数の上限超過 | 4. 各チップの使用回数は最大2回までとし、損傷がないか確認すること |
表4:AFCリプログラミングおよびiPSCクローン樹立における一般的な問題のトラブルシューティングガイド.
| 特徴 | 部分的にリプログラミングされたコロニー | 完全にリプログラミングされたiPSCコロニー |
| 出現時期 | 早期に出現(Day 7–10) | 変動あり、通常は後に出現(Day 14–18) |
| コロニーの境界 | 不規則な縁 | 明瞭で、はっきりとした縁 |
| 細胞形態 | 細胞が大きく、不均一 | 小型で均一、核細胞質比が高い |
| 細胞の密度 | 疎に密集 | 密に密集、石畳状 |
| 核小体 | 目立たない | 顕著な核小体 |
| 多能性マーカー | 陰性、または弱陽性/局在的 | 強力で均一 |
| コロニーの安定性 | 継代時に退行または分化する | 安定しており、拡大可能 |
表5:完全なリプログラミングを達成した細胞の識別特性 対比部分的にリプログラミングされたコロニー.
ディスカッション
本プロトコルでは、エピソームプラスミドを用いて羊膜細胞から異数性ヒトiPSCを作製するための、非統合的かつフィーダーフリーの手法について記述する。 〜経由で エレクトロポレーション。リプログラミングの成否を左右するいくつかの重要なステップがある。まず、開始時のAFC集団の質が極めて重要である。臨床細胞遺伝学研究室では、通常、AFCを次のような目的の培地で拡大培養する。 長期培養ではなく、出生前核型分析のために細胞増殖を促進させる手法が用いられるが、それがその後のiPSC樹立効率に与える影響については、まだ完全には解明されていない。したがって、サンプル調製時には培地組成を考慮すべきであり、エレクトロポレーション前に最適な細胞品質を確保するためには、解凍後に低継代で増殖能の高いAFC集団を濃縮させる必要がある。第二に、細胞生存能を維持しつつDNA導入を最大化させるため、エレクトロポレーションの条件を最適化する必要がある。本プロトコルでは、1200 V、20 ms、2パルスのエレクトロポレーションにより、一貫して十分な導入効率と再現性のあるコロニー形成が得られた。ドナー個々のサンプルによっては、時折わずかな最適化が必要となる場合がある。エレクトロポレーション後24〜48時間以内に過剰な細胞死が生じる場合は、多くの場合、開始時の細胞品質の不良、エレクトロポレーションバッファーへの再懸濁前における残留培地の除去不十分、あるいはエレクトロポレーション操作中の処理時間の延長が原因となっている。第三に、コロニーピックアップのタイミングが極めて重要である。14日目より前に出現するコロニーは通常、部分的にリプログラミングされたものであるが、真のiPSCコロニーは15日から25日の間に出現し、境界が明確で平坦かつコンパクトという特徴的な形態を示す。コロニー出現後の分化は、早すぎるピックアップ、培地交換の遅延、またはコロニー密度の過剰によって引き起こされることが多く、適切なタイミングでピックアップを行うことがコロニー品質の維持に寄与する。さらに、リプログラミング効率が比較的低いAFC株については、オプションの最適化として、9日目から15日目の間に酪酸ナトリウムを添加させてもよい。23最後に、シングルセルクローニングを行います。 ~経由で 初期の核型確認後、クローナルな起源を確実にするために、限界希釈法またはFACSによる96ウェルプレートへの分注が必要である。
リプログラミングにおけるp53の役割は、手法によって異なります。OSKMを用いたエピソームリプログラミングでは、一過的なp53抑制が初期ストレス応答時の細胞生存率を高め、MET(間葉系-上皮系移行)を促進しますが27、化学的なリプログラミングにおいてp53はゲノムの保護因子として機能します28。希少な臨床検体に対してエレクトロポレーションを用いたOSKMリプログラミングは効率的であるため、このアプローチは依然として有用です。潜在的なゲノムリスクを最小限に抑えるため、確立したiPSCラインは、ダウンストリームのアプリケーションに適用する前に、定期的な核型分析を行い、必要に応じてCNV解析およびWES/WGSを実施すべきです。
異数性iPSC作製における特に重要な制限は、リプログラミング中に起こるトリソミーレスキュー現象です。Akutsuら29は、レスキュー頻度が染色体タイプによって劇的に異なることを示しました。この変動性は、特定の異数性において、元の染色体異常を維持している個体を特定するために、核型分析による大量のクローンのスクリーニングが必要であることを意味します。逆に、この現象を利用して、同一のリプログラミング実験から同遺伝子性の整倍体コントロールラインを作製することもでき、異数性特有の表現型を研究するための強力な内部コントロールを得ることが可能です。
本プロトコルでは、出生前診断の残存検体から、患者特異的な異数性iPSCラインを樹立するための、堅牢で再現性の高いプラットフォームを提供します。これらの細胞ラインは、疾患関連細胞への誘導分化後、染色体生物学、発生メカニズム、疾患モデリング、機能ゲノミクス、ゲノム編集、およびハイスループット薬物スクリーニングの研究に適用可能です。再生医療において、トランスジェンフリーのiPSCは、将来的な臨床応用に向けた安全性要件を満たしています。本プロトコルは、標準化され再現性のあるワークフローを提供することで、これらの多様なアプリケーションにおける異数性iPSC技術のより広範な導入を促進します。
開示事項
著者は、競合する経済的利益がないことを宣言します。図7Aの概略図はAI支援ツールを用いて作成され、その後、著者によって校閲および修正が行われました。
謝辞
本研究は、中国国家重点研究開発計画(助成金番号:2022YFA0913300)および北京大学第三病院臨床重点プロジェクト(助成金番号:BYSY2022054、Jianying Guoへの助成)の支援を受けて行われました。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 0.25% Trypsin-EDTA | Thermo Fisher (Gibco) | 25200056 | AFC継代のための細胞解離 |
| 100bp Plus II DNA Ladder | TransGen Biotech | BM321-01 | DNAラダー |
| -80 °C フリーザー | Thermo Fisher | FDE60086fv | プラスミドDNAおよびサンプルの長期保存 |
| Accutase細胞遊離溶液 | StemCell Technologies | 07920 | iPSCを小さな塊状に緩やかに解離 |
| 酢酸(氷酢酸) | Sigma-Aldrich | 338826 | 核型分析用固定液成分(MeOH:AcOH 3:1) |
| アガロース | Sigma-Aldrich | A9539 | PCR産物のゲル電気泳動(2%) |
| AmnioType-1 Medium | VivaCell BIOSCIENCES | C3620-0100 | 初代AFC培養培地 |
| 自動細胞計数機 / 血球計数器 | Countstar | TC20 | トリパンブルー排除法による生存細胞数測定 |
| 明視野顕微鏡(100倍油浸) | Zeiss | Axiovert5 | 核型分析のためのメタフェーズ展開解析 |
| 遠心分離機(スイングローター) | Eppendorf | 5810R | 300 x g での細胞回収(ペレット化) |
| クラスII安全キャビネット | ESCO | AC2-4S8-CN | すべての細胞培養操作のための無菌ワークスペース |
| CO2インキュベーター(加湿) | There scientific | 3131 | 37 °C、5% CO2環境の維持 |
| Colcemid (10 µg/mL) | Capricorn scientific | COL-H | 核型分析のためのメタフェーズ停止(0.1 µg/mL、2-4 h) |
| CryoStor CS10 細胞凍結培地 | STEMCELL Technologies | 07959 | 細胞凍結培地 |
| DAPI | Merck Millipor | 10236276001 | 核染色 |
| DMEM (high glucose) | Thermo Fisher (Gibco) | 11965092 | 線維芽細胞培養(FC)培地のベース |
| DMEM/F-12 | Thermo Fisher (Gibco) | 11330032 | Matrigel希釈バッファー (1:200) |
| DPBS (Ca2+/Mg2+不含) | Thermo Fisher (Gibco) | 14190250 | 洗浄バッファー |
| エピソーマルプラスミド (pCE-GFP) | Addgene | #41858 | 非統合型リプログラミングベクター(GFPコントロール) |
| エピソーマルプラスミド (pCXLE-hOCT3/4-shp53-F) | Addgene | #27077 | 非統合型リプログラミングベクター(OCT4 + shp53) |
| エピソーマルプラスミド (pCXLE-hSK) | Addgene | #27078 | 非統合型リプログラミングベクター(SOX2 + KLF4) |
| エピソーマルプラスミド (pCXLE-hUL) | Addgene | #27080 | 非統合型リプログラミングベクター(L-MYC + LIN28) |
| 胎児牛血清 (FBS) | HyClone | SH30071.03 | AFC拡大用血清サプリメント(FC培地、15%) |
| 蛍光顕微鏡 | Leica | Sp8 | TRA-1-60/81の生細胞染色およびIF可視化 |
| ゲル電気泳動システム | Bio-Rad | 164-5056 | PCR産物のアガロースゲル解析 |
| ゼラチン (0.1%) | Sigma-Aldrich | G1393 | AFC接着用の培養容器コーティング |
| ゲノムDNA抽出キット | TIANGEN | 4992199 | iPSCからのPCR品質DNA単離 |
| ギムザ染色液 | Sigma-Aldrich | GS500 | 染色体Gバンド染色(5%) |
| GlutaMAX (100x) | Thermo Fisher (Gibco) | 35050061 | FC培地用サプリメント |
| 倒立位相差顕微鏡 | Zeiss | Axiovert5 | 培養状況およびコロニー形態の日常モニタリング |
| 液体窒素貯蔵タンク | Thermo Scientific | CY50985 | 細胞の凍結保存 |
| Matrigel 基底膜マトリックス | Corning | 354230 | iPSC接着用の培養容器コーティング |
| メタノール(無水) | Sigma-Aldrich | 34860 | 核型分析用固定液成分(MeOH:AcOH 3:1) |
| NANOG抗体 (Rabbit) | Abcam | ab109250 | 免疫蛍光染色;核内多能性マーカー |
| Neon NxT 電気穿孔キット (100 µL) | Thermo Fisher (Invitrogen) | N10025 | 電気穿孔用;バッファーR, T, Eおよび100 µLチップを含む |
| Neon NxT 電気穿孔システム | Thermo Fisher (Invitrogen) | NEON18S | 電気穿孔によるエピソーマルプラスミドの導入 |
| 非必須アミノ酸 (NEAA, 100x) | Thermo Fisher (Gibco) | 11140050 | FC培地用サプリメント |
| OCT4抗体 (Rabbit) | Abclonal | A7920 | 免疫蛍光染色;核内多能性マーカー |
| PCRマスターミックス (high fidelity) | TIANGEN | 4992920 | PCRによるエピソーマルの消失確認 |
| pCXWB-EBNA1 | Addgene | #37624 | EBNA1の非複製型エピソーマル発現 |
| PE anti-human TRA-1-81 抗体 | BioLegend | 330708 | 多能性染色 |
| ペニシリン-ストレプトマイシン (100x) | Thermo Fisher (Gibco) | 15140122 | 抗生物質サプリメント(電気穿孔後は使用しない) |
| Phalloidin-iFluor 647 試薬 | Abcam | ab176759 | F-アクチン(アクチンフィラメント)標識 |
| 塩化カリウム (KCl) | Sigma-Aldrich | P5405 | 核型分析用低張液 (0.075 M) |
| リアルタイムPCRシステム | Thermo Fisher Scientific | QuantStudio3 | マーカー遺伝子確認のためのqPCR |
| 酪酸ナトリウム (NaB) | Sigma-Aldrich | B5887 | HDAC阻害剤;リプログラミング促進のため 25-100 µM 使用 |
| SOX2抗体 (Mouse) | R&D Systems | MAB2018 | 免疫蛍光染色;核内多能性マーカー |
| SSEA-4抗体 | BioLegend | 330408 | 免疫蛍光染色;細胞表面多能性マーカー |
| 実体顕微鏡 | Nikon | SMZ745 | 拡大視下での機械的コロニーピックアップ |
| TeSR-E8 | STEMCELL Technologies | 05990 | フィーダーフリーiPSC維持培地 |
| TRA-1-60抗体 | Merck Millipor | MAB4360 | 多能性染色 |
| Trans DNA Marker II | TransGen Biotech | BM411-01 | DNAラダー |
| TransDetect PCR マイコプラズマ検出キット | TransGen Biotech | FM311-01 | マイコプラズマ検査 |
| TrypLE Select Enzyme (1x) | Thermo Fisher (Gibco) | 12563011 | 接着性AFCの緩やかな細胞解離 |
| トリプシン (0.025%) | Sigma-Aldrich | T4799 | スライドのGバンド前処理 (30-60 s) |
| VeritiPro 96ウェルサーマルサイクラー | Thermo Fisher Scientific | A48141 | エピソーマルの消失確認用PCR |
| 恒温槽 (37 °C) | Shanghai Zhixin Experimental Instrument Technology Co., Ltd. | ZX-S22 | 培地および試薬の融解 |
| Y-27632 二塩酸塩 (ROCK阻害剤) | Tocris | 1254 | 解離後のiPSC生存率の向上 (10 µM) |
参考文献
- Gurdon JB. The developmental capacity of nuclei taken from intestinal epithelium cells of feeding tadpoles. Development. 1962;10(4):622-640.
- Evans MJ, Kaufman MH. Establishment in culture of pluripotential cells from mouse embryos. Nature. 1981;292(5819):154-156.
- Martin GR. Isolation of a pluripotent cell line from early mouse embryos cultured in medium conditioned by teratocarcinoma stem cells. Proc Natl Acad Sci U S A. 1981;78(12):7634-7638.
- Thomson JA, Itskovitz-Eldor J, Shapiro SS, Waknitz MA, Swiergiel J, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145-1147.
- Takahashi K, Tanabe K, Ohnuki M, Narita M, Ichisaka T, et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 2007;131(5):861-872.
- Fusaki N, Ban H, Nishiyama A, Saeki K, Hasegawa M. Efficient induction of transgene-free human pluripotent stem cells using a vector based on Sendai virus, an RNA virus that does not integrate into the host genome. Proc Jpn Acad Ser B Phys Biol Sci. 2009;85(8):348-362.
- Warren L, Manos PD, Ahfeldt T, Loh YH, Li H, et al. Highly efficient reprogramming to pluripotency and directed differentiation of human cells with synthetic modified mRNA. Cell Stem Cell. 2010;7(5):618-630.
- Yu J, Hu K, Smuga-Otto K, Tian S, Stewart R, et al. Human induced pluripotent stem cells free of vector and transgene sequences. Science. 2009;324(5928):797-801.
- Hou P, Li Y, Zhang X, Liu C, Guan J, et al. Pluripotent stem cells induced from mouse somatic cells by small-molecule compounds. Science. 2013;341(6146):651-654.
- Guan J, Wang G, Wang J, Zhang Z, Fu Y, et al. Chemical reprogramming of human somatic cells to pluripotent stem cells. Nature. 2022;605(7909):325-331.
- Liuyang S, Wang G, Wang Y, He H, Lyu Y, et al. Highly efficient and rapid generation of human pluripotent stem cells by chemical reprogramming. Cell Stem Cell. 2023;30(4):450-459.e9.
- Wang Y, Peng F, Yang Z, Cheng L, Cao J, et al. A rapid chemical reprogramming system to generate human pluripotent stem cells. Nat Chem Biol. 2025;21(7):1030-1038.
- Li C, Zhou J, Shi G, Ma Y, Yang Y, et al. Pluripotency can be rapidly and efficiently induced in human amniotic fluid-derived cells. Hum Mol Genet. 2009;18(22):4340-4349.
- Slamecka J, Salimova L, McClellan S, van Kelle M, Kehl D, et al. Non-integrating episomal plasmid-based reprogramming of human amniotic fluid stem cells into induced pluripotent stem cells in chemically defined conditions. Cell Cycle. 2016;15(2):234-249.
- Li Q, Fan Y, Sun X, Yu Y. Generation of induced pluripotent stem cells from human amniotic fluid cells by reprogramming with two factors in feeder-free conditions. J Reprod Dev. 2013;59(1):72-77.
- Crosland BA, Hedges MA, Ryan KS, D'mello RJ, Mccarty OJT, Amniotic fluid: its role in fetal development and beyond. J Perinatol. 2025 Aug;45(8):1163-1170. doi: 10.1038/s41372-025-02313-1. Epub 2025 May 8. PMID: 40341778; PMCID: PMC12354197.
- Liu L, et al. Amniotic fluid stem cells in birth defects: integrated roles in disease modeling, prenatal diagnosis, and therapy. Stem Cell Rev Rep. 2026. doi:10.1007/s12015-026-11161-1.
- Antonucci I, Provenzano M, Rodrigues M, Pantalone A, Salini V, et al. Amniotic fluid stem cells: a novel source for modeling of human genetic diseases. Int J Mol Sci. 2016;17(4):607.
- Guillot PV. Induced pluripotent stem (iPS) cells from human fetal stem cells. Best Pract Res Clin Obstet Gynaecol. 2016;31:112-120. doi:10.1016/j.bpobgyn.2015.08.007.
- Lu HE, Yang YC, Chen SM, Su HL, Huang PC, et al. Modeling neurogenesis impairment in Down syndrome with induced pluripotent stem cells from trisomy 21 amniotic fluid cells. Exp Cell Res. 2013;319(4):498-505.
- Lee CC, et al. Establishment of a human trisomy 18 induced pluripotent stem cell line from amniotic fluid cells. Stem Cell Res. 2018;29:115-119.
- D'Aurora M, et al. Modeling Klinefelter syndrome using induced pluripotent stem cells reveals impaired germ cell differentiation. Front Cell Dev Biol. 2020;8:567454.
- Mali P, Chou BK, Yen J, Ye Z, Zou J, et al. Butyrate greatly enhances derivation of human induced pluripotent stem cells by promoting epigenetic remodeling and the expression of pluripotency-associated genes. Stem Cells. 2010;28(4):713-720.
- Guo J, Lee Q, Qiu H, Wei Y, Zhu X, et al. Patient-derived neural organoids reveal developmental impairments associated with a novel GJB1 mutation in X-linked Charcot-Marie-Tooth disease. Neurobiol Dis. 2026;220:107299.
- Nanbo A, Sugden A, Sugden B. The coupling of synthesis and partitioning of EBV's plasmid replicon is revealed in live cells. EMBO J. 2007;26(19):4252-4262.
- Chou BK, Mali P, Huang X, Ye Z, Dowey SN, et al. Efficient human iPS cell derivation by a non-integrating plasmid from blood cells with unique epigenetic and gene expression signatures. Cell Res. 2011;21(3):518-529.
- Okita K, Matsumura Y, Sato Y, Okada A, Morizane A, et al. A more efficient method to generate integration-free human iPS cells. Nat Methods. 2011;8(5):409-412.
- Cheng L, Wang Y, Yang Z, Cao J, Peng F, et al. p53 safeguards chemical reprogramming of human somatic cells toward pluripotency. Cell. 2026. doi:10.1016/j.cell.2026.03.038.
- Akutsu SN, Miyamoto T, Oba D, Tomioka K, Ochiai H, et al. iPSC reprogramming-mediated aneuploidy correction in autosomal trisomy syndromes. PLoS One. 2022;17(3):e0264965.
再版と許可
この記事は公開されました
動画は近日公開