我々は、アレキサンダー病(AxD)を研究するための生理学的に妥当な系として、ラット初代アストロサイトモデルを開発しました。これにより、GFAPの凝集、病理学的修飾、およびアストロサイトの機能不全の解析が可能になります。本システムはin vitroおよびin vivo研究を橋渡しし、AxDの病理探索や神経変性疾患の治療標的の同定に有用な堅牢なプラットフォームを提供します。
この記事について
サマリー
要約
アストロサイトは、中枢神経系の恒常性の維持、ニューロン機能のサポート、および傷害や疾患への応答において極めて重要な役割を担っています。アストロサイト活性の機能不全は、神経変性疾患の主要な要因としてますます認識されており、その中には、グリア・フィブリラリー・アシディック・プロテイン(GFAP)の変異によって引き起こされる希少で致死的な疾患であるアレクサンダー病(AxD)が含まれます。これらの変異は、GFAPの凝集、ローゼンタール線維の形成、および進行性のアストロサイト機能不全をもたらします。一方、 in vivo 動物モデルは、現状においても複雑な細胞環境を提供しており、 in vitro および in vivo モデルは、アストロサイトの複雑な細胞内環境や機能を正確に再現することに限界がある。これに対処するため、GFAP変異の機能的影響を研究することを目的として、野生型(WT)およびAxDモデルラット由来の初代ラットアストロサイトを用いた細胞モデルを開発した。この生理学的に関連性のあるシステムにより、GFAPの凝集、酸化ストレス応答、および病理学的修飾を含む、アストロサイト特異的なメカニズムの詳細な調査が可能となる。AxDモデルラットを利用できない研究者にとって、レンチウイルス導入は、正常ラット由来のアストロサイトにAxD関連のGFAP変異を導入する代替手法となり、本アプローチの適用範囲を広げることができる。不死化したアストロサイト細胞株や in vitro リコンビナントタンパク質を用いた研究と比較して、初代アストロサイトを用いることで、本来の細胞構造および分子プロファイルがより良好に保持される。これにより、GFAPのダイナミクス、溶解性、ならびに酸化ストレスや病理学的修飾などのストレス要因に対するアストロサイトの応答を研究するための堅牢なプラットフォームが提供される。この細胞モデルは、分子レベルの研究とシステムレベルの研究の間の乖離を埋めるものであり、AxDにおけるアストロサイト機能不全を探索するための制御された実験的枠組みを提供する。既存の手法を補完することで、初代アストロサイト培養はAxDの病理に対する理解を深め、神経変性疾患の潜在的な治療標的を同定するための有用なツールとなる。
概要
アストロサイトは、中枢神経系(CNS)全体に分布する特殊なグリア細胞であり、脳内恒常性の維持、神経活動の調節、および傷害や疾患への応答において重要な役割を担っています。1アストロサイトの機能には、神経伝達物質の除去とリサイクル、細胞外イオンおよび水分の恒常性維持、ならびに神経回路機能のサポートが含まれます。アストロサイトから分泌される分子は、成人脳におけるシナプスの形成およびシナプス可塑性に不可欠です。2中枢神経系(CNS)の損傷または疾患に反応して、アストロサイトは反応性変化を起こします。この変化は、炎症促進性または炎症抑制性のシグナル伝達を媒介することができ、状況に応じて神経保護機能を果たす一方で、CNSの病理に寄与する可能性もあります。3アストロサイト機能の調節不全が、中枢神経系(CNS)の健康と疾患における重要な要因としてますます認識されるようになっています。4,5.
タイプIII中間フィラメント(IF)タンパク質であるグリア線維性酸性タンパク質(GFAP)は、アストロサイトの主要な細胞骨格成分であり、すべてではないがほとんどのアストロサイトで発現しています。GFAPは中枢神経系(CNS)の損傷に応じて発現が上昇するため、組織損傷の重症度のマーカーとして機能します6。GFAPは伝統的に構造的な役割に関連付けられてきましたが7、その機能的な意義についてはまだ十分に解明されていません。GFAPの変異は、GFAPの凝集、ロゼンタール線維の形成、および進行性のアストロサイト機能不全を特徴とする稀な神経変性疾患であるアレクサンダー病(AxD)を引き起こします8。in vitroの生化学的研究9,10,11やin vivoの動物モデル12,13によってAxDの病理に関する知見が得られていますが、これらではアストロサイト機能の複雑な細胞内コンテキストを捉えることができません14。
これらの限界を克服するために、我々は野生型(WT)およびAxDモデルラット由来の一次ラットアストロサイトを用いた細胞モデルを開発しました13。このシステムは、アストロサイトの本来の細胞構造と分子プロファイルを維持しており、AxDに関連するGFAP凝集、酸化ストレス応答、および病理学的修飾の研究を可能にします。AxDモデルラットを利用できない研究者にとって、レンチウイルス導入は、正常なラット由来のアストロサイトにAxD関連のGFAP変異を導入するための代替手法となります10。
不死化細胞株と比較して、初代アストロサイトはin vivoにおけるアストロサイト集団の不均一性と複雑さを保持しており、アストロサイト特異的なメカニズムを調査するための生理学的に適切なプラットフォームを提供します15。リコンビナントタンパク質を用いたin vitro研究9とは異なり、初代アストロサイトはGFAPおよびその他のアストロサイト特異的マーカーを自然に発現しているため、天然の細胞環境内で疾患関連バリアントの研究を行うことが可能です10,16,17。さらに、初代アストロサイトを用いることで、酸化ストレスによる損傷18や炎症19などのストレス刺激に対する機能的応答の調査が可能となり、これらは簡略化されたin vitroシステムでは再現が困難です。
AxDの研究において、初代アストロサイトは分子レベルの研究とシステムレベルの研究の橋渡しをすることで、生化学的手法やin vivoアプローチを補完します。生化学的アッセイはGFAP変異の分子特性に焦点を当てますが、細胞としての複雑さに欠けており、一方でin vivoモデルはシステム全体の効果を捉えることができますが、細胞レベルでのメカニズム研究にはあまり適していません。初代アストロサイトは、細胞としての複雑さと実験的な制御を兼ね備えた中間的なシステムを提供し、疾患メカニズムの解明や治療標的の同定に向けた細胞モデルを重視する、神経変性疾患研究の現在のトレンドに合致しています20。
本稿では、AxD研究のための細胞モデルとしてのラット初代アストロサイトの開発と応用について述べる。WTアストロサイトとAxDアストロサイトとの直接的な比較を可能にすることで、本アプローチは代替手法の主要な限界を解消し、レンチウイルス導入によるアクセシビリティを向上させている。これらの知見は、AxDにおけるアストロサイト機能不全のより深い理解に寄与し、神経変性疾患における治療法の発見を促進するための有用なツールを提供するものである。
プロトコル
本プロトコールで使用した動物は、国立清華大学生命科学・医学部の動物実験委員会(NTHU IACUC承認番号:109088および111060)の承認を受け、「実験動物の飼育および使用に関する農業ガイドブック」のガイドラインに準拠して使用されました。
1. 培地、カバーガラス、ディッシュ、およびプレートの調製
- 開始前に、以下の溶液(表1)が調製され、使用可能な状態であることを確認してください。
- 無菌状態を確保するため、使用前にハサミとピンセットをオートクレーブで滅菌します。
- ホウ酸緩衝液を用いて、0.02 mg/mLのポリ-L-リジン(PLL)溶液を調製します。
- カバーガラスの表面または培養皿/プレートの底面を完全に覆うに十分な量のPLL溶液を加えます。コーティングが均一であることを確認してください。
- PLLコーティングしたカバーガラスと皿を、ラミナーフローフード内で室温にて一晩インキュベートします。
- 翌日、PLL溶液を注意深く取り除きます。コーティングしたカバーガラスまたは皿/プレートを、新鮮な滅菌水で3回すすぎ、残留したPLLを除去します。
注:細胞生存率に悪影響を及ぼす可能性がある残留PLLを除去するため、PLLコーティングしたフラスコ/プレートまたはカバーガラスを徹底的にすすぐことが極めて重要です。
2. 一次アストロサイト培養の調製
注意:概略図を図1に示します。
- 幼仔を氷上に置いて低体温を誘導した後、生後1~3日のラット幼仔を断頭し、頭部を体から分離する。
- 頭部を60-mmディッシュに置き、ピンセットで側面を固定する。細いハサミを用いて、頭頂部の皮膚を慎重に剥離する。
- 細いハサミで頭頂部に切開を加え、慎重に頭蓋骨を開く。頭蓋骨の2つの半分を慎重に分離して取り除く。
- ピンセットを用いて、脳を基部からつまみ切り、解剖用培地を含む60-mmディッシュに移す。
- 正中線上の構造を露出させるため、各半球の内側表面を上にして配置する。
- 解剖顕微鏡下で、皮質と海馬を含む半球をそのまま残し、中脳および脳幹組織を慎重に取り除く。
- 細いピンセットを使用して、髄膜を可能な限り1枚のまとまりとして慎重に剥離する。裂溝に隠れて残っている髄膜がないか注意深く確認し、完全に除去する。
- 解剖した脳組織をラミナーフローフードに移す。1 mLピペットを用いて解剖用培地を吸引し、新しい解剖用培地を加える。
- 滅菌済みのメスを用いて、組織を細かく刻む。
- 刻んだ組織を、15 mLチューブに入れた5 mLの解離用培地に移す。チューブを37ºCのウォーターバスで15分間インキュベートし、酵素と組織が適切に反応するように5分ごとにチューブを軽く振る。
- インキュベーション後、組織がチューブの底に沈殿するまで待機する。上澄みを吸引し、5 mLの解剖用培地を加える。
- チューブを5回反転させて組織を洗浄する。組織が沈殿するまで3分間静置し、新しい解剖用培地を用いてこの洗浄工程を3回繰り返す。
- 最終洗浄後、上澄みを除去し、2.5 mLの解剖用培地と2.5 mLの維持培地を加える。
- 10-mLピペットを用いて溶液を10~15回上下に吸い込み、組織をトリチュレーション(摩砕)する。
- 組織が沈殿するまでチューブを3分間静置する。上澄み(細胞を含む)を新しい50 mLコニカルチューブに移す。
- 組織が沈殿している元のチューブに5 mLのMEM培地を加える。10-mLピペットでさらに10~15回トリチュレーションし、塊がほとんど消失するまで行う。
- 細胞懸濁液を滅菌済みの40 µmセルストレーナーに通し、5 mLの維持培地を含む清潔な50 mLコニカルチューブに回収する。
- ろ過した細胞懸濁液を、室温で200 × gで5分間遠心分離する。
- 上澄みを除去し、チューブをタッピングして細胞ペレットを慎重にほぐす。
- 5 mLのMEM培地を加え、ピペットで10回上下に吸い込み、ペレットを再懸濁する。細胞計数中は、細胞懸濁液を37ºCのウォーターバス内に保持する。
- 細胞懸濁液10 μLを90 µLのMEM培地で希釈する。200 µLピペットチップを用いて十分に混ぜ合わせる。
- 希釈した細胞懸濁液20 μLを20 µLのトリパンブルーに加える。血球計数計を用いて細胞数をカウントする。
- 以下のように培養容器に細胞を播種する:24ウェルプレートの場合は1ウェルあたり2 × 10⁵個、6ウェルプレートの場合は1ウェルあたり5 × 10⁵個、6-cmディッシュの場合は1ディッシュあたり1 × 10⁶個。
- プレートまたはディッシュを組織培養インキュベーターに入れる。細胞を長時間室温に放置しないようにする。
- 播種から4時間後、顕微鏡下で細胞が基質に接着していることを確認する。
- 播種から24時間後、培養液を新鮮な維持培地に交換する。
- 2~3日ごとに、培地の半分を新鮮な維持培地に交換して給餌する。
- 7日後、細胞は約80%のコンフルエンシーに達し、実験に使用可能な状態となる。
注:アストロサイト培養に最適な条件を確保するため、汚染を避けるため、すべての工程を滅菌環境下(できればラミナーフローフード内)で行うこと。また、該当する場合は、すべての試薬をあらかじめ37°Cに予熱しておくこと。髄膜の残存は培養に影響を及ぼす可能性があるため、髄膜の除去は細心の注意を払って行うこと。さらに、細胞の生存率と完全性を維持するため、播種および計数時に細胞を長時間室温に放置することを避けること。
3. レンチウイルス粒子の作製および導入
注:概略図を図2に示します。
- 新鮮な培地(表1)を含む10 cm2ペトリ皿にHEK293T細胞を播種する。
- 37ºCのインキュベーターで一晩培養し、コンフルエンスを50%~60%にする。
- 1 mLのOpti-MEMに、GFAPまたはその変異体をコードするレンチウイルスプラスミド20 µg、パッケージングベクター5.6 µg、およびエンベロープベクター1.8 µgを加える。
- DNA含有溶液に45 µLのトランスフェクション試薬を加える。
- 静かに混ぜ、室温で15分間インキュベートする。
- トランスフェクション溶液をHEK293T細胞に直接加え、37°Cの細胞培養インキュベーターで4時間インキュベートする。
- トランスフェクション溶液を吸引し、新鮮な培地と交換する。
- さらに2日間、細胞を培養し続ける。
- 細胞培養上清を回収し、新鮮な培地と交換する。
- 翌日、再び細胞培養上清を回収し、新鮮な培地と交換する。
- その翌日に、最終的な細胞培養上清を回収する。
- ステップ3.9~3.11で回収した上清を50-mLコニカルチューブにまとめる。
- まとめた上清を60 mLシリンジを用いて0.45 µmフィルターでろ過し、デブリを除去する。
- ろ過後の上清を室温で1,400 × g、5分間遠心分離し、死細胞を除去する。
- 精製した上清を超遠心管に移す。
- 4°Cで100,000 × g、70分間遠心分離し、レンチウイルス粒子をペレット化する。
- チューブ底部のペレットを乱さないように、注意深く上清を取り除く。
- ピペッティングで静かに混ぜ、ペレットを600 µLのOpti-MEM培地で再懸濁する。
- 再懸濁したレンチウイルス粒子を50 μLずつ分注し、使用時まで-80°Cで保存する。
- 一次アストロサイトを6ウェルプレートに播種し、コンフルエンスが50%~70%に達するまで待機する(セクション2)。
- 必要な量のレンチウイルス粒子を氷上で解凍する。
- 各ウェルに、8 µg/mL Polybreneを添加したレンチウイルス粒子50 µLを加える。
- プレートを静かに回転させ、ウイルスとPolybreneを均一に分散させる。37ºCの細胞培養インキュベーターで4~8時間インキュベートする。
- 細胞を乱さないよう注意して、ウイルス含有培地を吸引する。
- 培地を新鮮な培地に交換し、2~3日間培養を継続する。
- 形質導入された細胞に対し、免疫蛍光顕微鏡を用いて中間径フィラメントネットワークの形成を可視化するか、または免疫ブロッティングを用いてGFAPの発現を評価するなどのダウンストリーム解析を行う。
注意:レンチウイルス粒子を扱う際は、安全を確保するために適切な個人用保護具(PPE)を使用することが極めて重要である。また、ウイルス粒子の完全性を維持するため、凍結融解の繰り返しは避けること。
4. 免疫蛍光顕微鏡観察
- 細胞を播種したカバーガラスが入っているウェルから、培地を静かに吸引して除去する。この際、細胞を乱さないように注意する。
- 以下のいずれかの固定液を加えて細胞を固定する。一次アストロサイトの場合は3.2% (wt/vol) パラホルムアルデヒドを用い、アストロサイト・ニューロン共培養の場合は 3.2% (wt/vol) パラホルムアルデヒドおよび 4% (wt/vol) ショ糖を用いる。
- カバーガラスを固定液中で室温で 15 min 間インキュベートする。特に断りのない限り、以降のすべての工程は室温で行う。
- 固定液を除去するため、固定した細胞をリン酸緩衝生理食塩水 (PBS) で3回洗浄する。
- ブロッキングバッファー(5% (vol/vol) ノーマルヤギ血清含有 PBS)で調製した 0.2% (vol/vol) Triton X-100 中で 15 min 間インキュベートし、細胞を透過処理する。
- 透過処理した細胞を PBS で3回洗浄する。
- 製造元の推奨濃度に従って、抗体をブロッキングバッファーで希釈し、一次抗体溶液を調製する。
- カバーガラスを一次抗体溶液中で室温で少なくとも 1 h 間インキュベートする。
- 未結合の一次抗体を除去するため、カバーガラスを PBS で3回洗浄する。
- 蛍光標識されたヤギ抗マウスおよびヤギ抗ウサギ二次抗体を、ブロッキングバッファーを用いて 1:500 に希釈し、二次抗体溶液を調製する。
- カバーガラスを二次抗体溶液中で室温で 1 h 間インキュベートする。
- 未結合の二次抗体を除去するため、カバーガラスを PBS で3回洗浄する。
- ピンセットを用いて、カバーガラスを慎重にガラススライドに移行させる。
- 蛍光を保持するため、封入剤を用いてカバーガラスを封入する。
- 移動や蒸発を防ぐため、カバーガラスの縁を透明なマニキュアで静かに封止する。
- イメージングに進む前に、マニキュアを完全に乾燥させる。
- 調製したスライドは、免疫蛍光顕微鏡または共焦点顕微鏡を用いたイメージングに使用できる。
注:実験を成功させるため、PBS、ブロッキングバッファー、抗体などのすべての試薬は調製直後の新鮮なものを使用し、無菌状態を維持すること。細胞の損傷やガラス表面の傷を防ぐため、カバーガラスは慎重に取り扱うこと。蛍光信号の光退色を防ぐため、抗体インキュベーション中および封入後はサンプルを遮光すること。また、具体的な実験設定に応じて、抗体濃度とインキュベーション時間を最適化すること。
5. イムノブロット法
- アストロサイトをPBSで2回洗浄し、残留した培地およびデブリを除去する。
- タンパク質の分解を最小限に抑えるため、プレートまたはディッシュを氷上に置く。1ウェルずつ、PBSを完全に吸引する。
- プロテアーゼおよびホスファターゼ阻害剤を含む氷冷ラジオ免疫沈降(RIPA)バッファーを加える。6ウェルプレートの場合は1ウェルあたり250 µL、6-cmディッシュの場合は1ディッシュあたり500 µLを加える。
- セルスクレイパーを用いて、すべてのアストロサイトをRIPAバッファー(50 mM Tris, pH 8.0, 150 mM NaCl, 1% (wt/vol) NP-40, 5 mM ethylenediaminetetraacetic acid (EDTA), 0.5% (wt/vol) sodium deoxycholate, 0.1% (wt/vol) SDS, 1 mM phenylmethylsulfonyl fluoride [PMSF])の中へ徹底的に回収する。
- 回収した細胞を、氷上の1-mL Dounceホモジナイザーに移す。ペストルで穏やかにすり潰し、細胞をホモジナイズする。
- ホモジナイズした細胞溶解液を氷上で10分間インキュベートし、完全に溶解させる。BCA法でタンパク質濃度を測定するため、全溶解液から20 µLを保存しておく。
- 不溶性タンパク質を沈殿させるため、細胞溶解液を4ºC、13,500 × gで10分間遠心分離する。
- 上清を慎重に新しいチューブに移す。BCA法でタンパク質濃度を測定するため、上清から20 µLを保存しておく。
- メタノール/クロロホルム沈殿を行い、上清を濃縮する。
- 得られた沈殿物を、0.1 mLのLaemmliサンプルバッファー(25 mM Tris-HCl (pH 6.8), 1% (w/v) SDS, 12.5% (v/v) glycerol, 0.01% (w/v) bromophenol blue, 355 mM β-mercaptoethanol)で再懸濁する。
- ペレットをLaemmliサンプルバッファーで再懸濁し、超音波処理により分散させる。
- 出力10%で0.5秒のパルス超音波処理を3サイクル行う。泡立ちを防ぐため、プローブの先端はチューブの底方向に向ける。
- RIPA上清および全細胞溶解液の両方に対して、BCAタンパク質定量アッセイ を行う。
- タンパク質サンプルを12%または15%のドデシル硫酸ナトリウム-ポリアクリルアミドゲル電気泳動(SDS-PAGE)ゲルにロードする。定電圧200 Vで45分間泳動させる。
- ウェット転写システムを用いて、ゲルからニトロセルロース膜にタンパク質を転写する。製造元の指示に従い、100 Vで70分間転写を行う。
- 0.1% (wt/vol) Tween-20を含むTris緩衝生理食塩水(TBST)に溶解した5% (wt/vol) 牛血清アルブミン(BSA)に膜を浸す。穏やかに振盪しながら室温で少なくとも1時間ブロッキングを行う。
- 製造元の指示に従い、一次抗体をTBSTで希釈する。膜を一次抗体溶液に浸し、穏やかに振盪しながら4ºCで一晩インキュベートする。
- 膜をTBSTで3回、各5分間ずつ洗浄する。
- 蛍光標識または西洋わさびペルオキシダーゼ(HRP)標識二次抗体を、TBSTで1:500(または製造元の指定通り)に希釈する。
- 膜を二次抗体溶液に浸し、穏やかに振盪しながら室温で1時間インキュベートする。
- 膜をTBSTで3回、各5分間ずつ洗浄する。
- 製造元の指示に従い、蛍光法または化学発光(ECL)を用いて膜を検出する。
- イメージングシステムを用いてタンパク質のバンドを可視化する。
注意:タンパク質の分解を防ぐため、抗体のインキュベーションおよびブロッキングの手順を除き、すべての工程を氷上または4ºCで行う。プロセス全体で低温を維持するため、使用前にすべてのバッファー、試薬、および器具をあらかじめ冷却しておくこと。スミアリングを防ぐため、ゲルの過負荷を避け、特定の実験に合わせて抗体濃度とインキュベーション時間を最適化すること。
6. 共培養用一次ニューロンの調製
- 二酸化炭素を吸入麻酔薬として用いて、妊娠ラットを安楽死させる。子宮を摘出し、滅菌済みのペトリ皿に置く。
- 胎児から脳を取り出し、解剖液 containing 入った6-cm皿に入れる。組織の乾燥を防ぐため、常に溶液に浸っている状態にすること。
- 記載された手順(ステップ2.7)に従って、皮質を解剖し、髄膜を除去する。
- 解剖した組織をラミナーフローフードに移す。
- 1 mLピペットを用いて解剖液を吸引し、皿に新しい解剖液を加える。
- 滅菌済みのメスを用いて、脳組織を細かく刻む。
- 刻んだ組織を、37 ºCに予熱した15 mLチューブ内の5 mLのニューロン解離培地(表1)に移す。
- チューブを37 ºCのウォーターバスで30分間インキュベートし、酵素と組織が適切に相互作用するように5分ごとにチューブを軽く振る。
- チューブをウォーターバスから取り出し、組織がチューブの底に沈殿するまで待つ。組織を乱さないように、1 mLピペットチップを用いて上清を慎重に吸引する。
- 予熱した解剖液5 mLをチューブに加え、5回反転させて組織を洗浄する。組織が沈殿するまで3分間静置し、その後、毎回新しい解剖液を用いて洗浄工程を3回繰り返す。
- 最終洗浄後、上清を取り除き、解剖液2.5 mLと播種培地2.5 mLを加える。
- 10-mLピペットを用いて溶液を10〜15回ピペッティングし、組織をトリチュレーション(破砕)する。
- 組織が沈殿するまで3分間静置する。上清(細胞を含む)を新しい50 mLコニカルチューブに移す。
- 組織が沈殿している元のチューブに、播種培地5 mLを加える。
- 塊がほとんど消失するまで、10-mLピペットを用いてさらに10〜15回トリチュレーションを行う。
- 細胞懸濁液を滅菌済みの40 µmセルストレーナーに通し、播種培地5 mLを入れた清潔な50 mLコニカルチューブに回収する。
- ろ過した細胞懸濁液を、室温で200 × gで5分間遠心分離する。
- 上清を取り除き、チューブをタッピングして細胞ペレットを軽くほぐす。予熱した播種培地5 mLを加え、10回ピペッティングしてペレットを再懸濁する。
- 前述の手順(ステップ2.21および2.22)に従って細胞数を計測する。細胞計測の間、細胞懸濁液は37°Cのウォーターバスに保持すること。
- 以下のように、培養容器内の一次アストロサイトの上にニューロンを直接播種する:24ウェルプレートの場合は1ウェルあたり1.45 × 10⁵ cells、6ウェルプレートの場合は1ウェルあたり5 × 10⁵ cells、6-cm皿の場合は1ウェルあたり1 × 10⁶ cellsを播種する。
- プレートまたは皿を、37ºC、5% CO₂に設定した組織培養インキュベーターに入れる。生存率を維持するため、細胞を長時間室温に放置しないこと。
- 播種から4時間後に、播種培地をニューロン維持培地に交換する。
- 3〜4日ごとに、培地の半分を新鮮なニューロン維持培地に交換する。
注:共培養されたニューロンは、in vitro(DIV)で 7〜10日後に実験に使用可能となる。
結果
分離後のさまざまな時点における初代アストロサイト培養の形態学的概況を図3に示す。皮質細胞懸濁液を播種した後、一部のアストロサイトは最初の24時間以内に培養皿の表面に接着する(図3A)。培養液はアストロサイトの生存と増殖をサポートするように最適化されているため、最初の3〜5日間、培養物には細胞残渣や死滅したニューロンが含まれる(図3B)。播種後7日までにアストロサイトの単層が形成され始め、培養が正常に確立されたことが示される(図3C)。培養状態で維持された解離ニューロンは、明確な分化段階を経て、最終的に定義されたニューライトを発達させる(図3D–F)。これらのニューロンは、ガラスカバースリップ上で単層として培養するか、共培養実験のために初代アストロサイトの上に播種することができ、アストロサイトとニューロンの相互作用を研究するための汎用性の高いプラットフォームを提供する。
本プロトコルに従って調製した正常ラット由来の初代アストロサイトを用いて、AxDに関連するGFAP変異がIFネットワーク形成に及ぼす影響を検討しました。この研究を容易にするため、pLEX-MCSレンチウイルスベクターを用いたWT GFAPをテンプレートとして、部位特異的突然変異導入により、WT GFAP(Figure 4A)およびE373K(Figure 4B)、R376W(Figure 4C)、D395Y(Figure 4D)、D417A(Figure 4E)、Q426L(Figure 4F)GFAPを含む各種変異型GFAPを作製しました(Supplementary File 1およびSupplementary Figure 1)。その後、GFAP発現コンストラクトをレンチウイルス感染により初代アストロサイトに導入しました。この感染プロセスでは、8 μg/mLのポリブレン存在下で、感染多重度(MOI)10で細胞をレンチウイルスと共にインキュベートしました。これらの条件下で免疫蛍光顕微鏡観察を行ったところ、アストロサイトの約70%–80%が正常に感染していることが分かりました。導入されたGFAPの分布をラット内因性GFAPとの関係から解析するため、二重標識免疫蛍光顕微鏡観察を用いました。導入されたヒトGFAPの検出には抗ヒトGFAPモノクローナル抗体を用(Figure 4A–F、緑色チャンネル)、ラットGFAPと導入ヒトGFAPの両方を認識するポリクローナル抗panGFAP抗体を用いて、GFAP全体の分布を可視化しました(Figure 4A–F、赤色チャンネル)。WT GFAPを発現するアストロサイトでは、フィラメント状ネットワークが細胞質全体に分布していました(Figure 4A)。対照的に、GFAP変異体(Figure 4B–F、緑色チャンネル)は主に細胞質凝集体を形成し、それが内因性IFネットワークをしばしば分断・崩壊させていました(Figure 4B–F、赤色チャンネル)。WTおよび変異型GFAPの相対的な発現レベルを、全細胞溶解液の免疫ブロッティングにより決定しました(Figure 4G)。WT(Figure 4G、レーン2)または変異型(Figure 4G、レーン3–7)GFAPの導入により、同程度のレベルで期待されるサイズのタンパク質が生成されました。変異型GFAPによって形成された細胞質凝集体の溶解性がWTタンパク質と比較して変化しているか評価するため、導入アストロサイトをRIPA(radioimmunoprecipitation assay)バッファーで抽出しました16。上清(Figure 4H)およびペレット(Figure 4I)画分の免疫ブロット解析により、溶解性に明確な差があることが判明しました。WT GFAPを発現する細胞では、タンパク質の大部分が容易に上清に抽出されました(Figure 4H、レーン2)。対照的に、変異型GFAPは抽出に対する耐性が高く、タンパク質の大部分がペレット画分に留まっていました(Figure 4I、レーン3–7)。これらの結果は、AxDに関連するGFAP変異が不溶性凝集体の形成を促進し、初代アストロサイトにおけるGFAPの溶解性を変化させることを示唆しています。
R237H GFAP変異および過剰発現がフィラメントの構成とIFネットワークの形成にどのように影響するかを理解するため、WTラットまたはホモ接合型R237Hノックイン変異を持つAxDモデルラット13由来の初代アストロサイトにおけるGFAPのネットワーク形成能を解析した。免疫蛍光共焦点顕微鏡観察により、WTアストロサイトでは、GFAPが細胞質全体に分布する高度に組織化されたフィラメント状ネットワークを形成し、それがvimentin IFと共局在していることが明らかになった(Figure 5A)。対照的に、ホモ接合型変異アストロサイトでは、GFAP陽性細胞の約70%に顕著な細胞質凝集体が含まれていた(Figure 5B)。これらの凝集体は頻繁にvimentin IFネットワークを分断し、それらを巨大な核周縁凝集体へと崩壊させていた。凝集体を含むGFAP陽性細胞の定量結果をFigure 5Cに示す。タンパク質レベルでのGFAP発現量を評価するため、WTおよびホモ接合型変異アストロサイトから全細胞溶解液を調製した。anti-panGFAP抗体を用いた免疫ブロットにより、ホモ接合型変異アストロサイトでは総GFAP量がわずかに増加していることが判明し(Figure 5D、lane 2)、WTアストロサイト(Figure 5D、lane 1)と比較して1.3倍の増加を示した(Figure 5E)。変異型GFAPの過剰発現が可溶性プールと不溶性プールの動的平衡を変化させるかどうかを判断するため、上清画分とペレット画分を分離して免疫ブロットで解析した(Figure 5F)。上清画分とペレット画分におけるGFAP分布の定量結果をFigure 5Gに示す。WTアストロサイト(Figure 5F、lanes 1および2)では、GFAPは上清画分とペレット画分にほぼ均等に分布していた。しかし、ホモ接合型変異アストロサイトではペレット画分におけるGFAPレベルの上昇が認められ(Figure 5F、lane 4)、GFAPの細胞質凝集体への取り込みが亢進していることが示された。特筆すべきことに、ホモ接合型変異アストロサイトにおけるGFAP凝集体の蓄積は、ペレット画分におけるユビキチン化GFAP種の検出とも相関しており(Figure 5F、lane 4)、これらの細胞の細胞質凝集体に病理学的に修飾されたGFAPが存在することがさらに裏付けられた。
アストロサイトは、ニューロンの健康と機能の維持において重要な役割を果たしています。アストロサイトにおけるR237H GFAP変異体の蓄積が、非細胞自律的なメカニズムを通じてニューロンに影響を与えるかどうかを判断するため、アストロサイトとニューロンの共培養系を利用しました。ラット胎生18日目(E18)の一次ニューロンを、培養10~12日目(DIV)の一次アストロサイト上に播種し、さらに10日間成熟させました。その後、共培養物を固定し、βIII tubulinに対する抗体を用いて免疫染色を行い、ニューロンの形態を評価しました。WTアストロサイト(図6B)と共培養したニューロン(図6A)は、ホモ接合体変異アストロサイト(図6E)と共培養したニューロン(図6D)と比較して、神経突起の伸展が有意に長いことが示されました(図6C)。定量分析の結果、ホモ接合体変異アストロサイトと共培養したニューロンの神経突起の長さは、WTアストロサイトと共培養したニューロンと比較して76%減少していることが明らかになりました(図6G)。これらの知見は、アストロサイトにおける変異GFAPの蓄積が、正常なニューロンの発達および形態をサポートする能力を著しく損なうことを示しています。この機能不全が、AxDに特徴的な神経変性表現型に寄与している可能性があります。
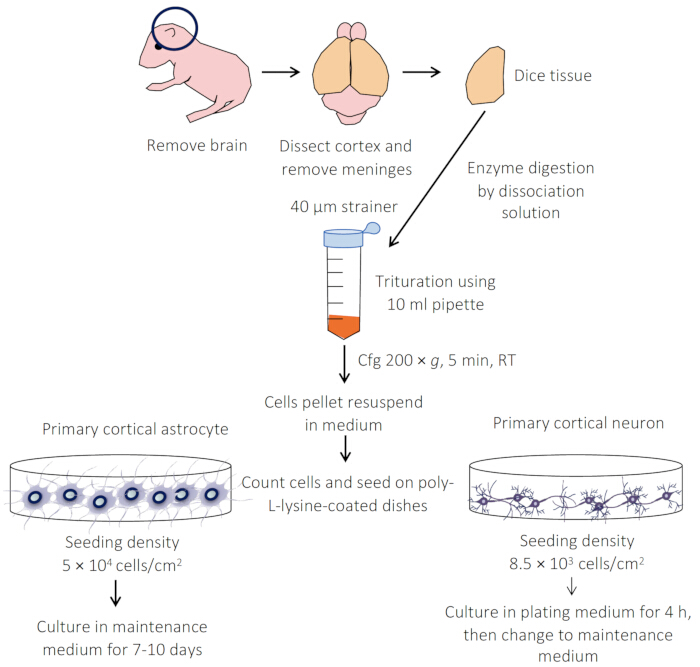
図 1: アストロサイトおよびニューロンの一次培養調製プロトコルの概要。 皮質を慎重に解剖し、組織をtrypsinまたはpapainを用いて酵素消化します。解離させた細胞を、準備したカバーガラス、ディッシュ、またはプレートに播種します。アストロサイトとニューロンはともに維持培地で培養され、最大28日間維持することが可能です。 ここをクリックして、この図の拡大版を表示してください。
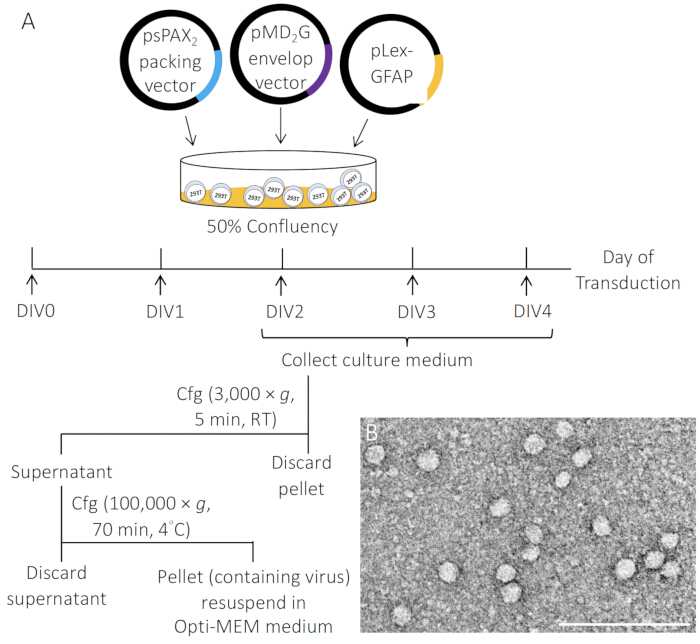
図 2レンチウイルス粒子の産生に関する概略図. (Aレンチウイルスは、トランスフェクション試薬を用い、pLEX-MCS–GFAPベクター、psPAX2パッケージングベクター、およびpMD2.Gエンベロープベクターを4:3:1の比率で293T細胞に一過性共導入することによって作製した。レンチウイルス粒子を含む培養上清を2〜4日後に回収した。 in vitro (DIV)、0.45-μmフィルターでろ過し、μm フィルターで不純物を除去し、高速遠心分離によって濃縮した。Bレンチウイルス粒子の電子顕微鏡写真。スケールバーは500 nm。 この図の拡大版を表示するには、ここをクリックしてください。
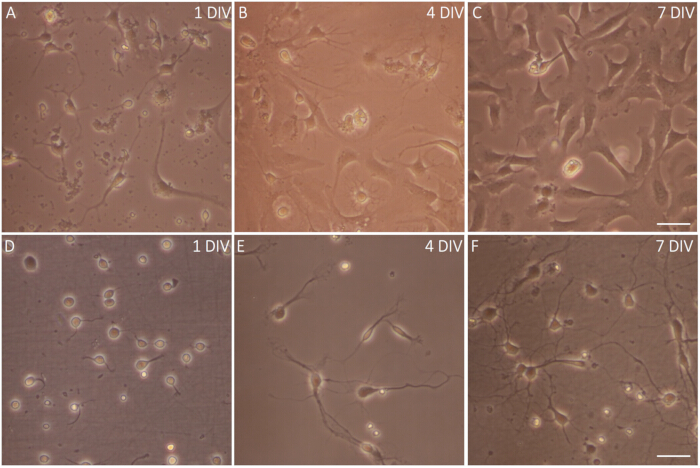
図 3: 原代アストロサイトおよびニューロンの位相差画像。 (A–C) 分離後、異なる時点における原代アストロサイト培養の形態学的概要。(A) 播種後1日目、一部のアストロサイトがフラスコの底面に接着している。(B) 播種後4日目、アストロサイト層が形成され始める。(C) 播種後7日目までに、アストロサイト層はほぼコンフルエントに達している。これらの培養条件下では、ニューロンがほぼ完全に欠如していることに注意すること。 (D–F) 播種直後、(D) 皮質ニューロンが細胞体を取り囲む層状構造を伸展させ始める。(E) その後の培養日数において、(F) ニューロンの分化が進行し、一部のニューロンが分枝突起を発達させ、より複雑なニューロンネットワークの形成が示される。スケールバー、20 μm。 こちらのリンクをクリックして、この図の拡大版を表示してください。
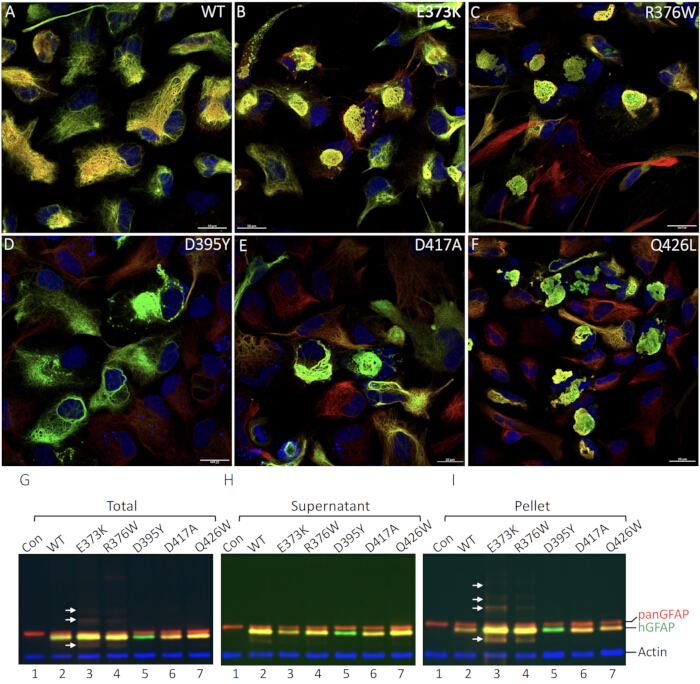
図 4: プライマリーアストロサイトにおけるWTおよび変異型GFAPのフィラメント構築と溶解性。 (A–F) ラットプライマリーアストロサイトに、WT (A)、またはAxD関連変異体であるE373K (B)、R376W (C)、D395Y (D)、D417A (E)、Q426L (F) のGFAPを導入した。細胞を固定し、抗ヒトGFAP抗体(緑色チャンネル)および抗panGFAP抗体(赤色チャンネル)を用いて免疫染色した。核をDAPI(青色チャンネル)で染色したマージ画像を示す。WT GFAPが主にフィラメント状のネットワークを形成したのに対し (A)、変異型GFAPタンパク質は、ほとんどの導入細胞において細胞質凝集体を形成した (B–F)。スケールバーは 20 μm。 (G–I) 変異型GFAPの発現レベルおよび溶解性の解析。プライマリーアストロサイトを、未導入のままにするか (G–I, レーン1)、指定のGFAP構築物を導入した (G–I, レーン2–7)。導入後 72 時間に、細胞を放射免疫沈降アッセイ (RIPA) バッファーで溶解し、得られた全溶解物 (G)、ならびに上清 (H) およびペレット (I) 分画を、抗ヒトGFAP抗体(緑色チャンネル)および抗panGFAP抗体(赤色チャンネル)を用いた免疫ブロットにより解析した。抗アクチン抗体(青色チャンネル)で検出したブロットをローディングコントロールとして使用した。ヒトGFAP (hGFAP)、全GFAP (panGFAP)、およびアクチンの位置を右側に示す。D395Y GFAP変異を導入したアストロサイトでは、抗panGFAP抗体による赤色チャンネルの染色は認められなかったが、これは変異によって抗体の標的エピトープが破壊されたためと考えられる。E373K GFAPを導入したアストロサイトの免疫ブロット解析では、単量体GFAPバンドの上方および下方に、追加の免疫陽性バンド(矢印)が認められた。下方のバンドは分解産物である可能性が高く、上方のバンドはユビキチン化によって修飾されたGFAPに対応する。 こちらのリンクをクリックして、この図の拡大版を表示してください。
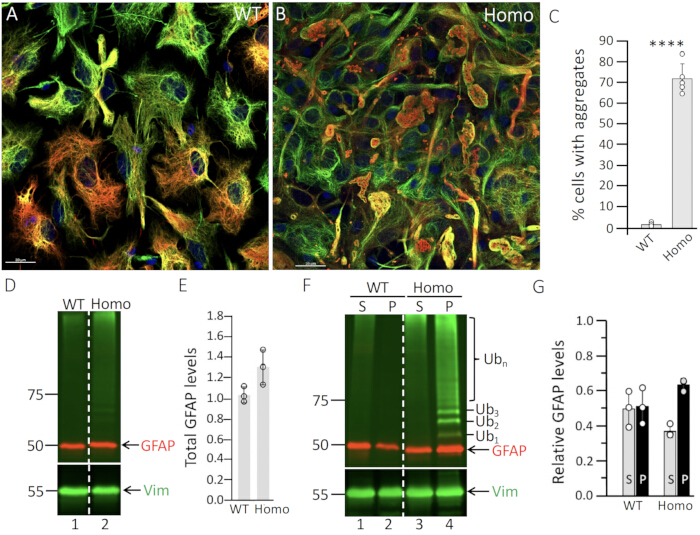
Figure 5: ホモ接合体変異ラット由来アストロサイトにおけるGFAP凝集。 (A) WTまたは(B) ホモ接合体変異ラットから得られた初代アストロサイトを14 DIVまで培養し、GFAP(赤色チャネル)およびvimentin(緑色チャネル)に対する抗体を用いて二重標識免疫蛍光顕微鏡観察を行った。核をDAPI(青色チャネル)で染色したマージ画像を示す。スケールバーは20 μmである。WTアストロサイト(A)では、GFAPはvimentinと共局在するフィラメント状のIFネットワークを形成していた。対照的に、ほとんどのホモ接合体変異アストロサイトには、GFAPとvimentinの両陽性であるGFAP凝集体が含まれていた(B)。(C) WTおよびホモ接合体変異アストロサイトにおける凝集体保有細胞の定量。データは3回の独立した実験の平均値 ± 標準誤差(SE)であり、棒グラフで示す。統計解析は両側t検定を用いて行い、****p < 0.0001とした。 (D–G) WTおよびホモ接合体変異アストロサイトにおけるGFAPの発現レベルと溶解性。14 DIVで初代アストロサイトをRIPAバッファーで抽出した。全細胞溶解物(D)、ならびに上清(S)およびペレット(P)分画(F)を、GFAP(赤色チャネル)、ubiquitin(緑色チャネル)、およびvimentin(緑色チャネル)に対する抗体を用いてイムノブロッティングにより解析した。左側に分子量マーカー(kDa)を、右側にGFAP、vimentin (Vim)、およびubiquitin (Ub)の位置を示す。Ub1–3はモノ、ジ、およびトリユビキチン化GFAP種を表し、Ubnはポリユビキチン化GFAP種を示す。(DおよびF)の破線は、同一のゲルで泳動されたが隣接していないことを示す。ユビキチン化GFAP種は、ホモ接合体変異アストロサイトのペレット分画においてのみ検出されたことに注目されたい(F, lane 4)。GFAPレベルの定量結果を(E, G)に示す。各白点は生物学的反復(n = 3)を表す。データは平均値 ± SDで示す。この図の拡大版を表示するには、こちらをクリックしてください。
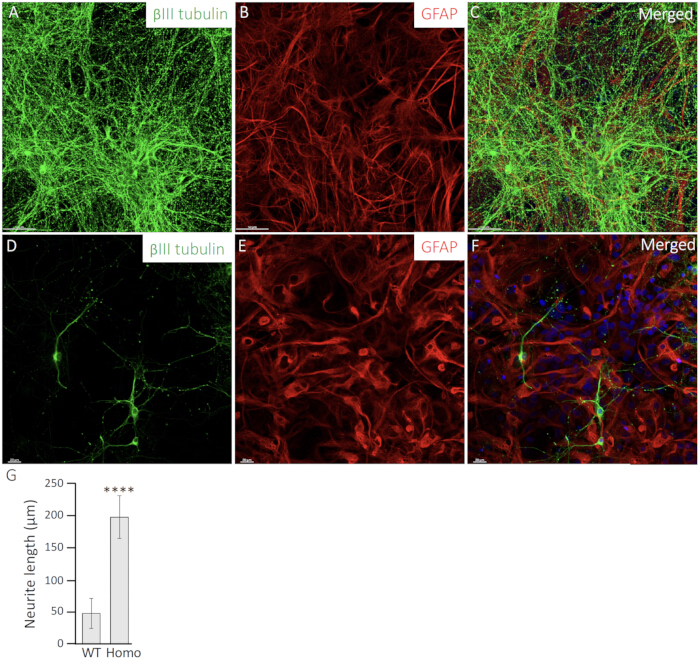
図 6: ホモ接合体変異アストロサイトにおける変異型GFAPの発現が神経突起の形態を変化させる。初代ニューロン (A,D) を、WTアストロサイト (B) またはホモ接合体変異アストロサイト (E) と共培養した。ニューロンの形態を可視化するため、βIII tubulinに対する抗体(緑色チャンネル)で免疫染色を行い (A,D)、アストロサイト (B,E) はGFAPに対する抗体(赤色チャンネル)でラベル化した。核をDAPI(青色チャンネル)で染色したマージ画像を示す (C,F)。スケールバーは 20 μm。 (G) WTまたはHomoアストロサイトと共培養したニューロンの神経突起長を定量し、棒グラフで示した。データは平均値 ± SDで表している。統計的有意性は2標本t検定を用いて評価し、WTアストロサイトとR237Hアストロサイトの間の有意差を ****P < 0.0001 と表記した。こちらのリンクをクリックして、この図の拡大版を表示してください。
| 構成要素 | 最終濃度 | |
| 解剖用媒体 | 10× HBSS | 10% |
| 1 M HEPES, pH 7.4 | 10 mM | |
| 100倍ペニシリン・ストレプトマイシン | 1× | |
| 解離培地 | 2.5% トリプシン | 0.25% |
| 1 M HEPES, pH 7.4 | 10 mM | |
| 150 mM CaCl22 | 1.5 mM | |
| DNase I (15,000U) | 80 U | |
| 10× HBSS | 10% | |
| 維持培地 | ウシ胎児血清 | 10% |
| 100倍 penicillin-streptomycin | 1× | |
| 最小必須培地 (Minimum Essential Medium) | 97% | |
| 神経細胞解離培地 | 100 mM ピルビン酸ナトリウム | 1 mM |
| 10% グルコース | 0.10% | |
| 1 M HEPES, pH 7.4 | 10 mM | |
| 0.5 M EDTA | 5 mM | |
| 2 mg/mL システイン | 0.2 mg | |
| パパイン | 67 U | |
| 150 mM CaCl22 | 1.5 mM | |
| DNase I (15,000U) | 80 U | |
| 神経細胞播種用培地 | ウシ胎児血清 | 5% |
| GlutaMax-1 | 1% | |
| 10%グルコース | 0.06% | |
| 100倍ペニシリン-ストレプトマイシン | 1× | |
| ニューロン維持培地 | ニューロベーザル培地 | 97% |
| B27 | 1/50 | |
| GlutaMax-1 | 0.5 mM | |
| 100× ペニシリン・ストレプトマイシン | 1% | |
| 293T細胞培養培地 | 10%添加DMEM | 90% |
| 胎児ウシ血清 | 10% | |
| グルタミン | 2 mM | |
| 100倍 ペニシリン-ストレプトマイシン | 1% |
表 1:培地組成。
補足ファイル 1:GFAP変異体レンチウイルス構築物。部位特異的突然変異導入によりGFAP変異体を作製した。こちらのリンクからファイルをダウンロードしてください。
補足図1:部位特異的突然変異導入により作製されたGFAP変異の概略図。こちらのリンクをクリックしてファイルをダウンロードしてください。
ディスカッション
初代アストロサイト培養は、健康および疾患におけるアストロサイトの役割に関する我々の理解を大幅に進展させてきました。McCarthyおよびde Vellisによる基礎的な研究21に基づき、これらの培養系はAxDの研究において極めて重要です。なぜなら、アストロサイト特異的なプロセス、特にAxD変異がGFAPの構築および凝集体の形成に及ぼす影響を詳細に探索できるためです。
初代アストロサイトの分離と培養を成功させるには、細胞の生存率、純度、および再現性に影響を与えるいくつかの重要なステップが不可欠です。組織の分解を防ぎ、単一細胞懸濁液への完全な解離を確実にするためには、脳組織の迅速かつ精密な解剖に加え、トリプシンの濃度と消化時間の慎重な最適化が必須となります。また、緩やかなトリチュレーション(ピペッティング)を行い、滅菌済みのセルストレーナーを使用することで、デブリや凝集体が除去され、細胞の純度がさらに向上します。これらの工程に続き、低速での遠心分離と新鮮な培地への慎重な再懸濁を行うことで、ばらつきや汚染を最小限に抑え、高い細胞生存率と増殖を維持することができます。分離後、堅牢な細胞接着を確保し、実験目的を達成するためには、表面コーティングの選択が極めて重要です。ポリ-L-リシン(PLL)は、コスト効率に優れ、強力な細胞接着を促進するためによく使用されますが、ラミニン22,23やコラーゲン24などの他のコーティングの方が、in vivoの条件をより適切に模倣でき、あるいは特定の細胞研究を促進できる場合があります。これらの影響を理解することで、研究者は適切かつ再現性のある結果を得られる実験を設計することが可能になります。
技術的な課題はあるものの、本プロトコルは不死化細胞株よりも生理学的に妥当なモデルを提供できるため、依然として不可欠である。しかし、いくつかの制限を認識しておくことが重要である。1) 単離および培養プロセスは技術的な難易度が高く、専門的なスキルと設備を必要とする。確立された細胞株と比較して、本手法はより多くの時間を要し、ばらつきが生じやすいため、実験の再現性に影響を及ぼす可能性がある。2) アストロサイトは顕著な領域的不均一性を示す。 in vivo25,26、中枢神経系(CNS)の異なる領域にそれぞれ異なる集団が存在している。初代アストロサイト培養は通常、皮質や海馬などの特定の脳領域から誘導されるため、CNS全体にわたるアストロサイト集団の多様性を完全に捉えられない可能性がある。3) 分離および培養プロセスにおいて、処置による外傷、酵素消化、および人工的な培養条件への曝露により、アストロサイトがしばしば反応性状態に誘導される。この反応性状態は反応性アストログリオーシスの研究には有用であるが、損傷や疾患に対するアストロサイトの生理学的反応を正確に表していない可能性がある。 in vivoこれにより、非生理学的なアーティファクトが生じ、実験結果を歪める可能性があります。4) 一次アストロサイト培養では、脳内に存在する複雑な微小環境が欠如しています。 in vivo(生体内)ニューロン、ミクログリア、内皮細胞、および細胞外マトリックス成分との相互作用を含む。これらの相互作用は、アストロサイトの機能およびストレス要因に対する反応において極めて重要であり、これらが欠如していると、完全に再現することを制限することになる in vivo 行動。5) ラットやマウスなどのげっ歯類由来の初代アストロサイトは、ヒトアストロサイトと比較して、分子および機能的特性が著しく異なる可能性がある。27,28これらの要因によって非生理学的なアーティファクトが導入される可能性があり、実験計画と結果の解釈において慎重な検討が必要であることが浮き彫りになります。これらの課題に対処するため、磁気細胞分取などのさらなる精製工程を導入します。29 またはFACSを用いた単離30、より純度の高いアストロサイト集団を得られる可能性があります。これらの手法はプロトコルの複雑さを増大させますが、アストロサイト特異的な機能に関するより正確な研究を可能にします。
一部の高度なプロトコルとは異なり、本手法は一般的に利用可能な細胞培養材料に基づいており、高価な装置を必要としません。さらに、本プロトコルでは、単離後に細胞を直接播種することで、追加の振盪や継代を行うことなく一次培養の調製を簡略化しています31。このアプローチにより、GFAPの発現やアストロサイトの反応性状態をより適切に維持できる可能性があります。本法は実行が容易で再現性が高く、あらゆるCNS領域の細胞に適用可能であり、研究者に汎用性の高いツールを提供します。本プロトコルで濃縮された一次アストロサイトは、本来の細胞構造、シグナル伝達経路、および機能的特性を保持しており、幅広い細胞生物学的および生化学的研究に適しています16,17,32。中程度の技術的専門知識と慎重な操作があれば、これらの培養細胞を高い生存率で維持でき、アストロサイトの形態、機能、および挙動に関する貴重な知見を得ることができます。本プロトコルは、特に出生後ラットの大脳皮質からアストロサイトを単離するように設計されていますが、マウスや、海馬や脊髄などの他の脳領域からアストロサイトを単離するように容易に適応させることが可能です。この柔軟性により、神経科学における多様な研究課題に対処するための極めて汎用性の高い手法となっています。疾患モデリングにおいては、AxDモデルラット由来のアストロサイトを用いることで、疾患に関連するGFAP変異、Rosenthal fiberの形成、およびストレスに対する病理学的反応を再現でき33、AxDのメカニズムを研究するための強力なプラットフォームを提供します。
正常ラット由来の一次アストロサイトは、レンチウイルス導入によって遺伝的に操作することができ、GFAPの構築および凝集体の形成にAxD変異が及ぼす影響を探索することが可能です9,33。このプロセスにおいて重要なステップは、適切な抽出バッファーの選択です。なぜなら、抽出バッファーは導入アストロサイトにおける変異型GFAPの溶解性の評価に大きな影響を与えるためです34。イオン性および非イオン性界面活性剤を組み合わせたラジオ免疫沈降法(RIPA)バッファーは、凝集体を保持しつつGFAPフィラメントを効果的に可溶化するため10、本研究の目的の中心となる包括的な生化学的分析を容易にします。
総じて、初代アストロサイト培養は、アストロサイトの生物学および疾患メカニズム、特にAxDの研究において、汎用性が高く強力なプラットフォームを提供します。プロトコルの最適化と制限事項への対処を行うことで、研究者は再現性と信頼性を向上させることができ、この手法はアストロサイト機能の理解を深め、GFAP関連アストロサイト病の治療標的を特定するために不可欠となります。
開示事項
著者は開示すべき事項はありません。
謝辞
R237Hノックインラットをご提供いただいたTracy Hagemann博士(ウィスコンシン大学マディソン校Waisman Center)に感謝いたします。本研究は、国家科学技術研究会議(National Science and Technology Council)からの助成金(N.-H. L.およびM.-D.P.への111-2320-B-007-008および112-2320-B-007-006)によって支援されました。また、国家科学技術研究会議(NSTC-114-2740-M-007-001)の支援を受けている、台湾の国立清華大学共焦点イメージングコアのサポートに感謝いたします。さらに、電子顕微鏡を利用させていただいた国立清華大学の計測センターに感謝いたします。
材料
| 名前 | 会社 | カタログ番号 | コメント |
|---|---|---|---|
| 1 M HEPES , pH 7.4 | Gibco | 15630-080 | |
| 100× ペニシリン-ストレプトマイシン | Gibco | 15140-122 | |
| 10× ハンクス平衡塩溶液 (HBSS) | Gibco | 14180-046 | |
| 2.5% トリプシン | Gibco | 15090046 | |
| 30% アクリルアミド/ビス溶液 37.5:1 | Biorad | 1610158 | |
| anti-GFAP 抗体 | Cell Signaling Technology | 12389 | |
| anti-human GFAP 抗体 | Biolegend | 837202 | Clone SMI21 |
| anti-panGFAP 抗体 | Agilent | GA524 | |
| anti-ubiquitin 抗体 | Millipore | ST 1200 | Clone FK2 |
| anti-vimentin 抗体 | Sigma-Aldrich | V6389 | Clone V9 |
| anti-β III tubulin 抗体 | Biolegend | 801201 | |
| B27 サプリメント | Gibco | 17504044 | |
| 塩化カルシウム (CaCl2) | Arcos | 34961 | |
| 細胞培養関連試薬 | |||
| ChemiDoc イメージングシステム | BioRad | NA | |
| クマシーブルー染料 | USB | 32826 | |
| システイン | Sigma-Aldrich | C1276 | |
| ジチオスレイトール (DTT) | UR | DTT | |
| DNase I | Sigma-Aldrich | D5025 | |
| ダウンズ型ホモジナイザー | Wheaton | ||
| ダルベッコ改変イーグル培地 (DMEM) | Corning | 10-013-CM | |
| エンドトキシンフリープラスミドDNA調製キット | Qiagen | 12943 | |
| 強化化学発光 (ECL) 試薬 | PerkinElmer | NEL 105001 | |
| エチレンジアミン四酢酸 (EDTA) | USB | 15699 | |
| ウシ胎児血清 | Gibco | A5209401 | |
| グルコース | Sigma-Aldrich | G8270 | |
| GlutaMax | Gibco | 35050-061 | |
| 基礎必須培地 (MEM) | Corning | 10-010-CVR | |
| NaCl | Honeywell | 31434S | |
| Neurobasal 培地 | Gibco | 21103049 | |
| Optima XE-90 超遠心機 | Beckman | NA | |
| パパイン | Worthington | LS003126 | |
| フェニルメチルスルホニルフッ化物 (PMSF) | ACROS ORGANICS | 215740050 | |
| ポリエチレンイミン | Sigma-Aldrich | P3143 | |
| ポリ-L-リシン | Sigma-Aldrich | P6516 | |
| 塩化カリウム (KCl) | Honeywell | 12636 | |
| ローダミン標識 anti-actin 抗体 | BioRad | 12004164 | |
| ドデシル硫酸ナトリウム (SDS) | USB | 75819 | |
| ピルビン酸ナトリウム | Gibco | 11360070 | |
| StarBright Blue 520 ヤギ抗マウス IgG | Biorad | 12005867 | |
| StarBright Blue 700 ヤギ抗ウサギ IgG | BioRad | 12004161 | |
| スクロース | Sigma-Aldrich | S5391 | |
| SW-28 ローター | Beckman | NA | |
| TransIT-LT1 トランスフェクション試薬 | Mirus | MR-MIR-2300 | |
| TEMED | USB | 76320 | |
| トリス(ヒドロキシメチル)アミノメタン (Tris) | USB | 75825 | |
| Triton X-100 | Sigma-Aldrich | T9284 | |
| β-メルカプトエタノール | Sigma-Aldrich | M3148 |
参考文献
- Verkhratsky A, Nedergaard M. Physiology of astroglia. Physiol Rev. 2018;98(1):239-389.
- Eroglu C, Barres BA. Regulation of synaptic connectivity by glia. Nature. 2010;468(7321):223-31.
- Sofroniew MV. Astrogliosis. Cold Spring Harb Perspect Biol. 2014;7(2):a020420.
- Sofroniew MV, Vinters HV. Astrocytes: biology and pathology. Acta Neuropathol. 2010;119(1):7-35.
- Brandebura AN, Paumier A, Onur TS, Allen NJ. Astrocyte contribution to dysfunction, risk and progression in neurodegenerative disorders. Nat Rev Neurosci. 2023;24(1):23-39.
- Sofroniew MV. Molecular dissection of reactive astrogliosis and glial scar formation. Trends Neurosci. 2009;32(12):638-47.
- Hol EM, Pekny M. Glial fibrillary acidic protein (GFAP) and the astrocyte intermediate filament system in diseases of the central nervous system. Curr Opin Cell Biol. 2015;32:121-30.
- Brenner M, et al. Mutations in GFAP, encoding glial fibrillary acidic protein, are associated with Alexander disease. Nat Genet. 2001;27(1):117-20.
- Lin NH, Jian WS, Perng MD. Deletions in glial fibrillary acidic protein leading to alterations in intermediate filament assembly and network formation. Int J Mol Sci. 2025;26(5):1913.
- Yang AW, et al. Effects of Alexander disease-associated mutations on the assembly and organization of GFAP intermediate filaments. Mol Biol Cell. 2022;33(8):ar69.
- Lin NH, Perng MD. Experimental approaches for biochemical analysis of glial fibrillary acidic protein and its disease-associated variants. J Vis Exp. 2025;(225).
- Hagemann TL, Connor JX, Messing A. Alexander disease-associated glial fibrillary acidic protein mutations in mice induce Rosenthal fiber formation and a white matter stress response. J Neurosci. 2006;26(43):11162-73.
- Hagemann TL, et al. Antisense therapy in a rat model of Alexander disease reverses GFAP pathology, white matter deficits, and motor impairment. Sci Transl Med. 2021;13(620):eabg4711.
- Hagemann TL. Alexander disease: models, mechanisms, and medicine. Curr Opin Neurobiol. 2022;72:140-7.
- Lange SC, et al. Primary cultures of astrocytes: their value in understanding astrocytes in health and disease. Neurochem Res. 2012;37(11):2569-88.
- Lin NH, Yang AW, Chang CH, Perng MD. Elevated GFAP isoform expression promotes protein aggregation and compromises astrocyte function. FASEB J. 2021;35(5):e21614.
- Lin NH, Jian WS, Snider N, Perng MD. Glial fibrillary acidic protein is pathologically modified in Alexander disease. J Biol Chem. 2024;300(7):107402.
- Goya-Iglesias N, et al. Alexander disease mutations differentially sensitize glial fibrillary acidic protein (GFAP) to posttranslational modifications and network disruption by oxidants. Redox Biol. 2026;92:104103.
- Olabarria M, Putilina M, Riemer EC, Goldman JE. Astrocyte pathology in Alexander disease causes a marked inflammatory environment. Acta Neuropathol. 2015;130(4):469-86.
- Lee HG, Wheeler MA, Quintana FJ. Function and therapeutic value of astrocytes in neurological diseases. Nat Rev Drug Discov. 2022;21(5):339-58.
- McCarthy KD, de Vellis J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 1980;85(3):890-902.
- Olsen ML, et al. Functional expression of Kir4.1 channels in spinal cord astrocytes. Glia. 2006;53(5):516-28.
- Strack A, et al. Chemokines are differentially expressed by astrocytes, microglia and inflammatory leukocytes in Toxoplasma encephalitis and critically regulated by interferon-gamma. Acta Neuropathol. 2002;103(5):458-68.
- East E, Golding JP, Phillips JB. A versatile 3D culture model facilitates monitoring of astrocytes undergoing reactive gliosis. J Tissue Eng Regen Med. 2009;3(8):634-46.
- Zhang Y, Barres BA. Astrocyte heterogeneity: an underappreciated topic in neurobiology. Curr Opin Neurobiol. 2010;20(5):588-94.
- Oberheim NA, Goldman SA, Nedergaard M. Heterogeneity of astrocytic form and function. Methods Mol Biol. 2012;814:23-45.
- Vasile F, Dossi E, Rouach N. Human astrocytes: structure and functions in the healthy brain. Brain Struct Funct. 2017;222(5):2017-29.
- Oberheim NA, et al. Uniquely hominid features of adult human astrocytes. J Neurosci. 2009;29(10):3276-87.
- Peterson IL, et al. Isolation and monoculture of functional primary astrocytes from the adult mouse spinal cord. Front Neurosci. 2024;18:1367473.
- Agalave NM, et al. Isolation, culture, and downstream characterization of primary microglia and astrocytes from adult rodent brain and spinal cord. J Neurosci Methods. 2020;340:108742.
- Du F, et al. Purity, cell viability, expression of GFAP and bystin in astrocytes cultured by different procedures. J Cell Biochem. 2010;109(1):30-7.
- Lin NH, et al. The role of gigaxonin in the degradation of the glial-specific intermediate filament protein GFAP. Mol Biol Cell. 2016;27(25):3980-90.
- Lin NH, Perng MD. Synergistic effects of glial fibrillary acidic protein mutation and overexpression in the pathogenesis of Alexander disease. Int J Mol Sci. 2026;27(10).
- Perng M, et al. The Alexander disease-causing glial fibrillary acidic protein mutant, R416W, accumulates into Rosenthal fibers by a pathway that involves filament aggregation and the association of alpha B-crystallin and HSP27. Am J Hum Genet. 2006;79(2):197-213.
再版と許可
タグ
この記事は公開されました
動画は近日公開