출처: Gao, Y., et al. 호흡기 세포융합 바이러스의 바이러스 특이적 뉴클레오캡시드 생성 및 조립. J. Vis. Exp. (2021)
본 영상에서는 정제된 RNA-free 뉴클레오단백질-인단백질 복합체로부터 바이러스 특이적 뉴클레오캡시드를 시험관 내(in vitro)에서 조립하는 방법과 크기 배제 크로마토그래피를 이용한 정제 과정, 그리고 조립된 입자 내의 전체 길이 바이러스 RNA 검증 과정을 보여줍니다.
방법 논문
12 조회수
⸱
2026년 9월 30일
출처: Gao, Y., et al. 호흡기 세포융합 바이러스의 바이러스 특이적 뉴클레오캡시드 생성 및 조립. J. Vis. Exp. (2021)
본 영상에서는 정제된 RNA-free 뉴클레오단백질-인단백질 복합체로부터 바이러스 특이적 뉴클레오캡시드를 시험관 내(in vitro)에서 조립하는 방법과 크기 배제 크로마토그래피를 이용한 정제 과정, 그리고 조립된 입자 내의 전체 길이 바이러스 RNA 검증 과정을 보여줍니다.
1. 분자 클로닝
참고: 호흡기 세포융합 바이러스(RSV) 이시스트론성 공동발현 벡터 플라스미드를 제작하기 위해 리가아제 독립적 클로닝(LIC) 기법을 사용하였다. LIC는 1990년대 초에 개발된 방법으로, T4 DNA 폴리머라제(polymerase)의 3’-5’ Exo 활성을 이용하여 벡터와 DNA 삽입물 사이에 상보적인 오버행(overhang)을 생성한다. 제작된 구축물은 개방형 읽기 틀(ORF)의 N-말단에 10x His 태그가 포함된 2BT-10 벡터 DNA를 사용하여 제작되었다(그림 1).
N1-391 Forward 프라이머, N1-391 Reverse 프라이머, P1-126 Forward 프라이머 및 P1-126 Reverse 프라이머(표 1)를 사용하여 N1-391 및 P1-126 DNA 삽입물을 준비한다.
참고: 선형화된 벡터와 충분한 중첩 부위가 있어 55 °C에서 60 °C 사이의 해리 온도(melting temperature)를 보장한다. Reverse 프라이머의 경우, 동일한 이유로 선형화된 벡터의 역상보 가닥과 충분한 중첩 부위가 있다.
표 1. 프라이머 서열.
| 프라이머 | 서열 |
|---|---|
| N1-391 Forward | 5’-TACTTCCAATCCAATGCAATGGCCCTGAGCAAAGTGAAG-3’ |
| N1-391 Reverse | 5’-TTATCCACTTCCAATGTTATTACAGTTCCACGTCGTTGTCCTTGG-3' |
| P1-126 Forward | 5’-TACTTCCAATCCAATGCAATGGAAAAGTTCGCCCCCGAG-3' |
| P1-126 Reverse | 5’-TTATCCACTTCCAATGTTATTACTGGTCGTTGATTTCCTCGTAGC-3’ |
표 2. DNA 삽입물 PCR 증폭 시약.
| DNA 삽입물 PCR 증폭 | |
|---|---|
| 15 μL | 10x Pfu polymerase 반응 버퍼 |
| 3 μL | Forward 프라이머 (100 μM 농도) |
| 3 μL | Reverse 프라이머 (100 μM 농도) |
| 15 μL | 2.5 mM 농도의 Deoxynucleotide Triphosphate (dNTP) 믹스 |
| 6 μL | N 또는 P 유전자를 포함하는 Plasmid DNA (100ng/ μL) |
| 7 μL | Dimethyl Sulfoxide (DMSO) |
| 3 μL | 2.5U/μL Pfu polymerase |
| 150 μL까지 채우는 부피 | 멸균된 ddH2O |
표 3. DNA 삽입물 PCR 증폭 열순환 프로그램.
| DNA 삽입물 PCR 증폭 | |||
|---|---|---|---|
| 단계 | 시간 | 온도 | 사이클 |
| 변성(Denaturation) | 4 min. | 95 ºC | 1 |
| 변성(Denaturation) | 45 sec. | 95 ºC | 30 |
| 결합(Annealing) | 30 sec. | 62 ºC | |
| 신장(Extension)* | 90 sec. | 72 ºC | |
| 신장(Extension) | 10 min. | 72 ºC | 1 |
| 유지(Hold) | ∞ | 4 ºC | 1 |
| 150 μL 혼합물은 세 개의 개별 PCR 반응(3 x 50μL)으로 나누어 수행할 수 있다. | |||
| *Pfu DNA polymerase의 경우, 신장 단계의 권장 속도는 1 kb/min이다. 여기서 N1-391 유전자 또는 P1-126 유전자의 길이는 모두 1.5 Kb보다 짧다. 따라서 신장 단계에 90초를 사용하였다. | |||
벡터 및 삽입 DNA의 T4 DNA polymerase 처리(표 4).
표 4. T4 DNA polymerase 처리.
| T4 DNA polymerase 처리 | |
|---|---|
| 10 x 버퍼 | 2 μL |
| 벡터/삽입 DNA (0.1 pmol 벡터 또는 0.2 pmol 삽입물) | 5 μL |
| 25 mM dNTP* | 2 μL |
| 100 mM DTT | 1 μL |
| T4 DNA polymerase (LIC 적합) | 0.4 μL (1.25 U) |
| 멸균된 ddH2O | 9.6 μL |
| *벡터에는 dGTP를 사용하였고, 삽입 DNA에는 dCTP를 사용하였다. | |
참고: 처리는 벡터 DNA와 삽입 DNA에 대해 각각 별도로 수행해야 한다.
공발현(coexpression) DNA 삽입물을 획득한다.
표 5. 오버랩 PCR 시약.
| 오버랩 PCR | |
|---|---|
| 15 μL | 10 X Pfu polymerase 반응 버퍼 |
| 3 μL | Forward 프라이머 (100 μM) |
| 3 μL | Reverse 프라이머 (100 μM) |
| 15 μL | dNTP 믹스 (2.5 mM) |
| 3 μL | N1-391 유전자를 포함하는 1차 PCR DNA (100 ng/μL ) |
| 3 μL | P1-126 유전자를 포함하는 1차 PCR DNA (100 ng/μL ) |
| 7 μL | DMSO |
| 3 μL | Pfu polymerase (2.5 U/μL) |
| 150 μL까지 채우는 부피 | 멸균된 ddH2O |
표 6. 오버랩 PCR 열순환 프로그램.
| 오버랩 PCR | |||
|---|---|---|---|
| 단계 | 시간 | 온도 | 사이클 |
| 변성(Denaturation) | 4 min. | 95 °C | 1 |
| 변성(Denaturation) | 45 sec. | 95 °C | 30 |
| 결합(Annealing) | 30 sec. | 62 °C | |
| 신장(Extension)* | 2 min. | 72 °C | |
| 신장(Extension) | 10 min. | 72 °C | 1 |
| 유지(Hold) | ∞ | 4 °C | 1 |
| 150 μL 혼합물은 세 개의 개별 PCR 반응(3 x 50 μL)으로 나누어 수행할 수 있다. | |||
| *Pfu DNA polymerase의 경우, 신장 단계의 권장 속도는 1 kb/min이다. 여기서 N1-391 및 P1-126 유전자의 총 길이는 2.0 Kb보다 짧다. 따라서 신장 단계에 2분을 사용하였다. | |||
2. 단백질 발현 및 정제
참고: N과 P의 공동 발현을 위한 이시스트론성(bi-cistronic) 컨스트럭트에는 E. coli를 사용하십시오. 세포는 37 °C에서 배양하되, 발현은 저온(16 °C)에서 하룻밤 동안 수행하십시오. 코발트 컬럼, 이온 교환 및 크기 배제 크로마토그래피를 조합하여 단백질 복합체를 정제하십시오(그림 2).
초음파 파쇄기를 사용하여 15분 동안 (3초 작동, 3초 정지) 세포를 용해한다. 그 후 세포를 37,888 x g에서 40분 동안 원심분리한다.
참고: 초음파 파쇄 전 세포를 -80 °C 냉동고에 얼려 프로토콜을 일시 중단할 수 있다.
3. 바이러스 특이적 NC의 인비트로(in vitro) 조립
참고: RSV 특이적 NC (N:RNA)의 인비트로(in vitro) 조립은 준비된 N0P 복합체를 RNA 올리고뉴클레오타이드와 함께 배양하여 수행되었습니다. 그 후, 크기 배제 크로마토그래피(SEC)를 사용하여 조립된 복합체를 N0P 및 과량의 RNA로부터 분리하였습니다(그림 2).
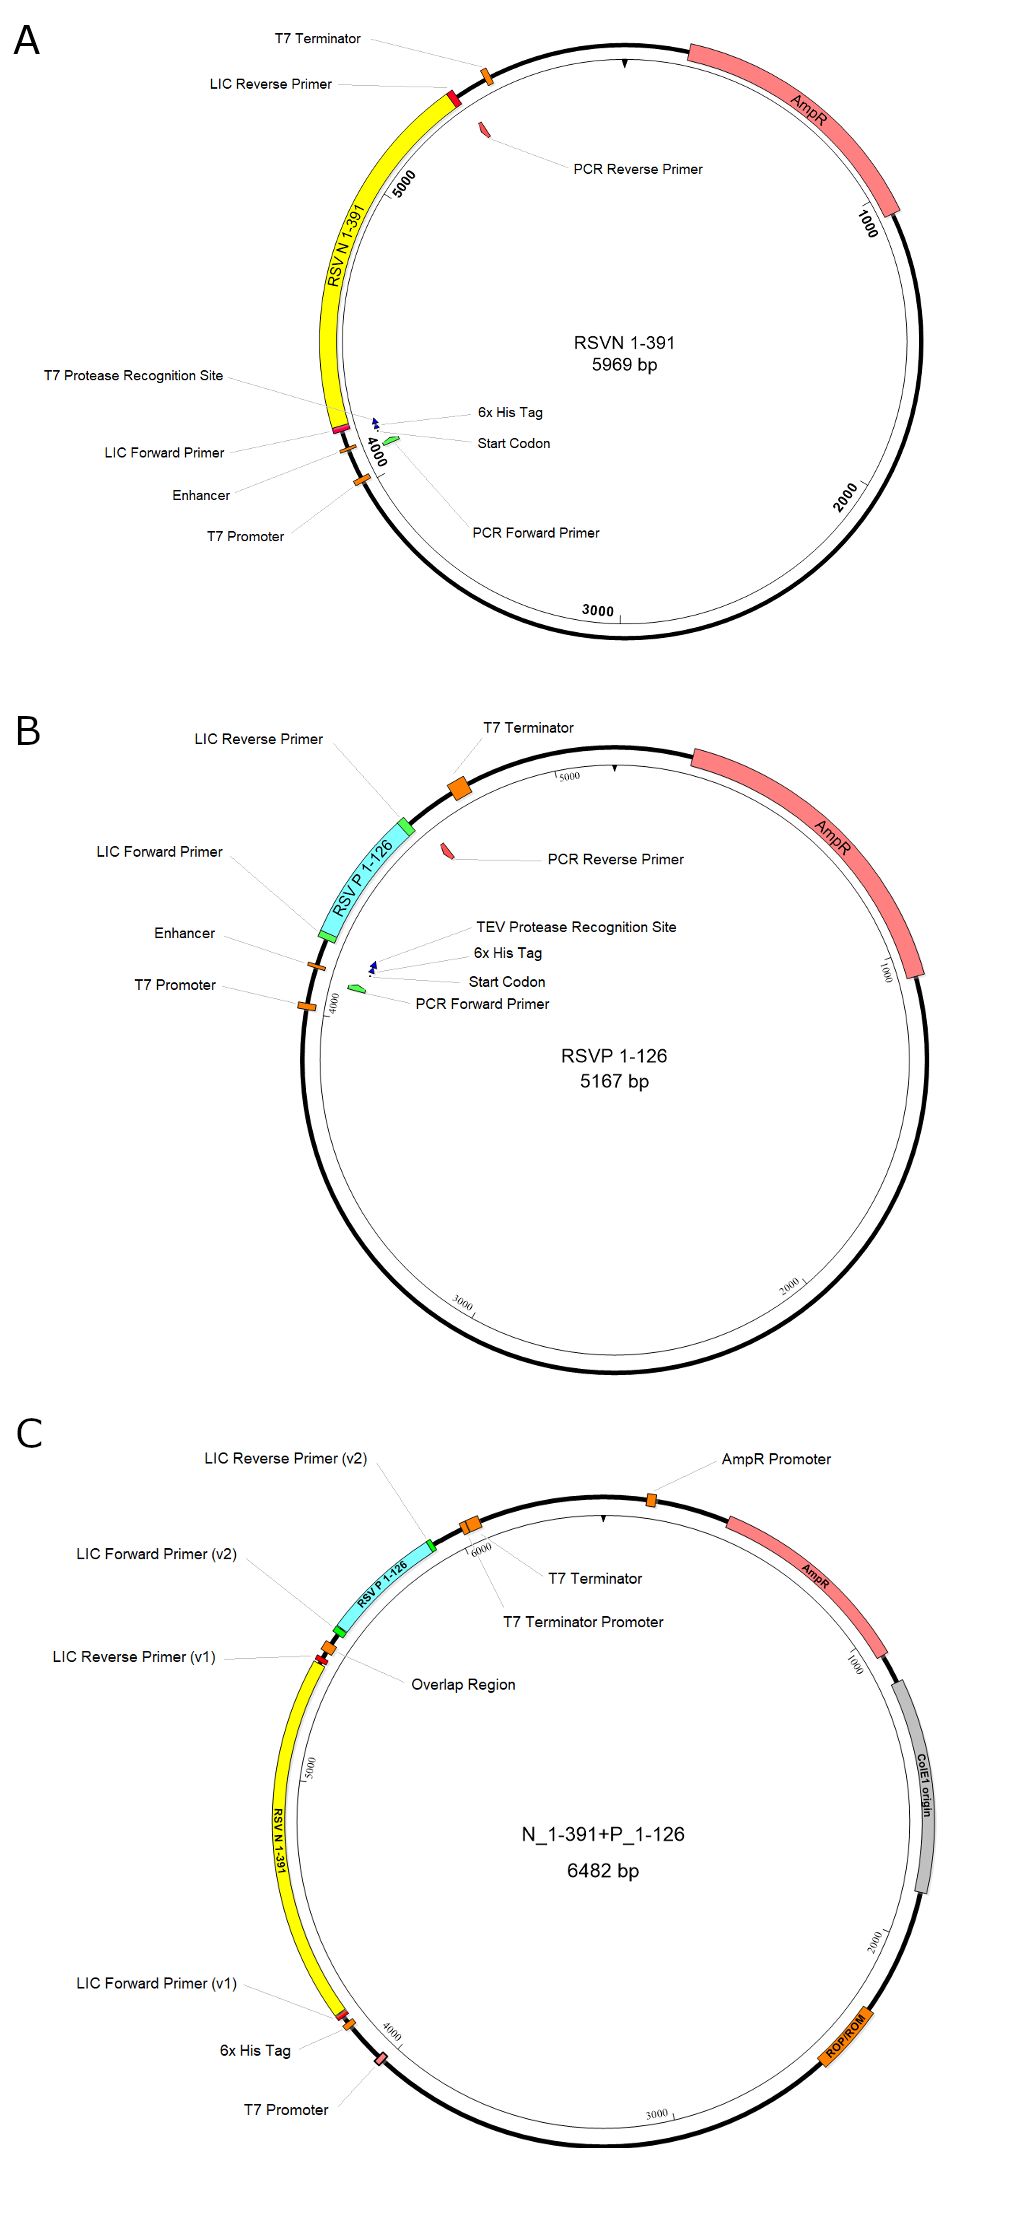
그림 1. 플라스미드 구조의 모식도. A. RSV N1-391의 구조; B. RSV P1-126의 구조; C. N1-391과 P1-126의 공동 발현을 위한 바이시스트로닉(bi-cistronic) 구조. 첫 번째 유전자인 RSV N1-391, 두 번째 유전자인 RSV P1-126, 항생제 내성 유전자(AmpR) 및 프로모터가 각각 노란색, 청록색, 분홍색 및 주황색 상자로 강조 표시되어 있다. 요약하면, RSV N1-391과 RSV P1-126의 유전자 삽입물이 각각 구축된 후 조립되었다.
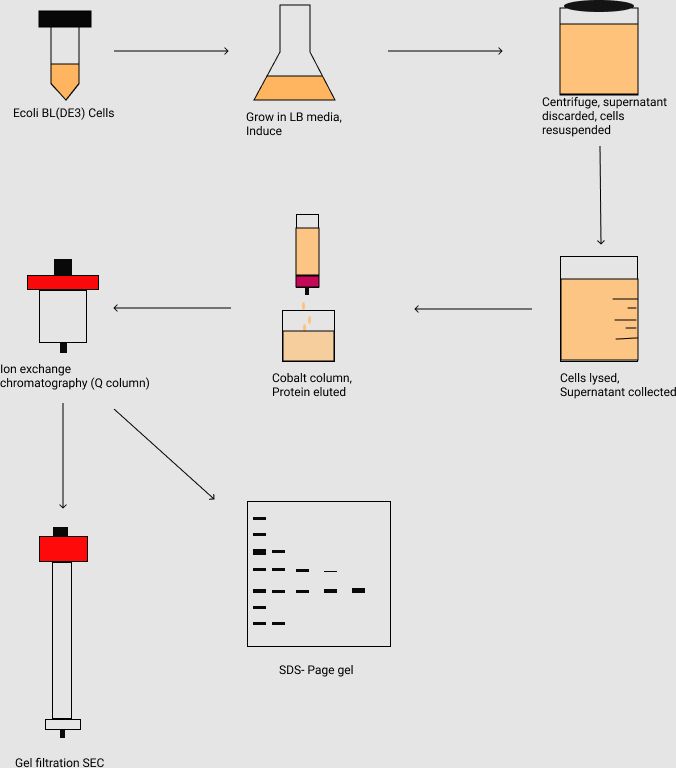
그림 2. 단백질 복합체 N1-391P1-126의 정제 흐름도. E. coli 세포 배양의 접종 및 대량 배양과 원심분리를 통한 세포 회수 과정을 나타낸다. 세포 용해 후, 단백질 시료는 친화성 크로마토그래피(즉, Co2+ 컬럼), 이온 교환 크로마토그래피(즉, Q 컬럼) 및 겔 여과 크기 배제(SEC) 크로마토그래피를 통해 정제된다. 정제된 단백질 시료는 SDS-PAGE 겔을 통해 추가로 분석된다.
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| Agarose | SIgma | A9539-500G | LIC 방법을 이용한 컨스트럭트 제작 |
| Ampicillin sodium | GOLD BIOTECHNOLOGY | 5118.111317A | 세포 배양용 항생제 |
| AseI | NEB | R0526S | LIC 방법을 이용한 컨스트럭트 제작 |
| Cobalt (High Density) Agarose Beads | Gold Bio | H-310-500 | His-tag 단백질 정제용 |
| Corning LSE Digital Dry Bath Heater | CORNING | 6885-DB | 시료 가열 |
| dCTP | Invitrogen | 10217016 | LIC 방법을 이용한 컨스트럭트 제작 |
| dGTP | Invitrogen | 10218014 | LIC 방법을 이용한 컨스트럭트 제작 |
| Glycerol | Sigma | G5516-4L | 용액 제조 |
| HEPES | Sigma | H3375-100G | 용액 제조 |
| HiTrap Q HP | Sigma | GE29-0513-25 | 단백질 정제 |
| Imidazole | Sigma | I5513-100G | 용액 제조 |
| IPTG (Isopropyl-beta-D-thiogalactopyranoside) | GOLD BIOTECHNOLOGY | 1116.071717A | 단백질 발현 유도 |
| Microcentrifuge Tubes | VWR | 47730-598 | PCR용 |
| Misonix Sonicator XL2020 Ultrasonic Liquid Processor | SpectraLab | MSX-XL-2020 | 세포 용해용 소니케이터 |
| New Brunswick Innova 44/44R | eppendorf | M1282-0000 | 세포 배양용 쉐이커 |
| Nonidet P 40 Substitute | Sigma | 74385-1L | 용액 제조 |
| OneTaq DNA Polymerase | NEB | M0480L | PCR |
| QIAquick Gel Extraction Kit | QIAGEN | 28706 | DNA 정제 |
| SSPI-HF | NEB | R3132S | LIC 방법을 이용한 컨스트럭트 제작 |
| Superose 6 Increase 10/300 GL | Sigma | GE29-0915-96 | 단백질 정제 |
| T4 DNA polymerase | Sigma | 70099-3 | LIC 방법을 이용한 컨스트럭트 제작 |
| Thermo Scientific Sorvall RC 6 Plus Centrifuge | Fisher Scientific | 36-101-0816 | 원심분리기, 최고 속도 20,000 rpm |
| Trizma hydrochloride | Sigma | T3253-250G | 용액 제조 |
