동물 모델과 관련된 모든 절차는 지역 기관 동물 관리 위원회와 JoVE 수의학 검토 위원회에서 검토되었습니다.
1. UV 돌연변이 유발로 보조 영양 효모 균주 생성
- 생존 곡선을 생성하여 필요한 자외선(UV) 조사 선량을 결정합니다.
- 표준 절차에 따라 YPD(효모 추출물, 펩톤, 덱스트로오스) 배지 및 표 1에 나열된 기타 시약을 준비하고 단일 콜로니를 5-10ml의 YPD 배지에 접종합니다. 롤러 드럼에서 30°C O/N에서 포화 상태로 최소 8시간 동안 배양합니다.
- 분광광도계를 사용하여 플라스틱 큐벳에서 세포를 물에 1:10으로 희석하여 밤새(O/N) 배양의 세포 농도를 측정합니다. 멸균 증류수 20ml에 세포를 107 cells/ml의 농도로 희석합니다.
- 희석된 세포를 멸균 플라스틱 페트리 접시에 붓고 뚜껑을 제거한 상태에서 플레이트를 UV 전구 아래 14cm에 놓습니다.
- 세포를 0 μJ, 5,000 μJ, 10,000 μJ, 15,000 μJ, 20,000 μJ, 25,000 μJ, 30,000 μJ, 40,000 μJ, 및 50,000μJ의 자외선 조사. 추출된 세포 샘플을 멸균 1.5ml 튜브로 옮기고 멸균수에서 1:10 단위로 연속 희석합니다.
- 16,000 x g의 마이크로 원심분리기에서 1분 동안 원심분리하여 희석할 때마다 펠렛 세포를 흡입하고 효모 세포 도금에 적합한 100μl 부피의 멸균수에 재현탁합니다. YPD 고체 배지가 들어 있는 플레이트에 전체 부피의 재현탁 세포를 피펫으로 주입하고 멸균 스프레더를 사용하여 각 플레이트에 세포를 고르게 분포시킵니다.
- 매체의 건조를 방지하기 위해 파라필름으로 플레이트 가장자리를 감싸고 알루미늄 호일로 플레이트를 덮어 광재활성화 및 UV 유발 돌연변이의 복구를 방지합니다. 30°C에서 2-4일 동안 플레이트를 거꾸로 배양하여 생존 가능한 효모 군집이 성장할 수 있도록 합니다(그림 1).
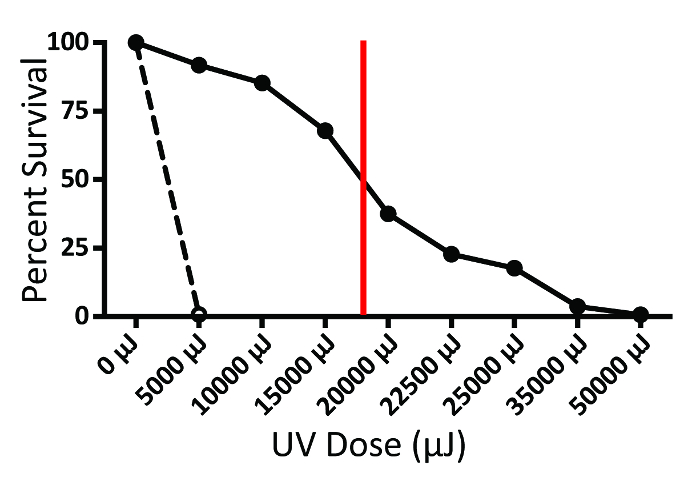
- 군체의 수를 세고, 선택적으로 펜을 사용하여 계산된 군체를 표시하거나, 휴대용 전자 카운터 펜 또는 확대 기능이 있는 카운터 스탠드를 사용하십시오. 조사된 효모의 생존 곡선을 생성하기 위해 각 μJ 선량의 UV 조사에서 총 도금된 세포의 백분율로 플롯합니다(그림 2).
참고: 반수체 효모 균주는 동일한 생존율에 도달하기 위해 이배체 균주에 비해 더 낮은 선량의 자외선 조사가 필요할 것으로 예상할 수 있습니다. rad1 S. cerevisiae 돌연변이와 같은 기능적 DNA 복구 효소가 결핍된 효모 균주는 매우 낮은 선량에서 UV 조사의 존재를 나타내는 양성 대조군으로 사용할 수 있습니다.
- 1.1.7에 확립된 생존 곡선을 참조하여 스크리닝에 사용할 UV 돌연변이 유발의 용량을 결정합니다. y가 50과 같은 생존 곡선을 따라 점의 x 값은 효모의 50%가 생존하는 UV 조사 선량입니다. 이 낮은 생존율에서 돌연변이를 스크리닝하면 특히 이배체 효모의 경우 성공적으로 돌연변이된 균주의 수율이 더 높아질 수 있습니다. 그림 2에서 볼 수 있듯이 WT S. boulardii의 50% 생존 선량은 약 18,000μJ입니다.
참고: 이러한 높은 자외선 선량은 관심 있는 보조영양 마커 유전자 이외의 세포 경로에 대한 유전자의 돌연변이 위험을 증가시키지만, 이러한 단점은 보조영양 마커 유전자의 두 사본 모두에서 돌연변이를 유도해야 할 필요성과 균형을 이루어야 합니다. 단 하나의 유전자 사본만 돌연변이가 발생해야 하는 반수체 균주의 경우, 90%와 같이 더 높은 생존율에서 스크리닝을 하면 추가 돌연변이의 위험이 감소하고 여전히 충분한 보조영양 돌연변이가 생성될 수 있습니다.
- UV 돌연변이 유발 및 보조영양성 효모 균주에 대한 스크리닝
- 1.1.1-1.1.3 단계에 설명된 대로 효모를 준비합니다.
- 1.1.8에서 결정된 바와 같이 50% 생존율에 해당하는 UV 조사 선량에 효모를 노출시킵니다. WT S. boulardii의 경우 이 선량은 약 18,000μJ로 결정되었습니다(그림 2).
- 16,000 x g의 마이크로 원심분리기에서 1분 동안 원심분리를 통해 UV 조사된 효모와 펠릿 1ml 부피를 수집합니다. 상층액을 흡입하고 100μl 멸균수에 세포를 재현탁합니다.
- 돌연변이의 선택
- ura3-auxotrophic 돌연변이와 같은 선택을 사용하는 경우, 기능적 Ura3 효소가 결핍된 세포를 선택하기 위해 5-플루오로로산(5-FOA)을 포함하는 배지에 조사된 효모를 플레이트에 조사합니다.
참고: Ura3의 기능적 사본을 포함하는 모든 효모는 5-FOA를 독소 5-플루오로우라실로 전환하여 세포 사멸을 초래하고 기능적 Ura3가 결핍된 Ura3 콜로니를 쉽게 선택할 수 있도록 합니다. LYS2 및 LYS5에 대해서도 유사한 선택 접근법이 가능합니다. TRP1;및 α-아미노아디프산을 함유하는 배지를 사용하는 MET2 및 MET15 마커; 5- 플루오로 안트라닐산; 그리고 메틸 수은, 각각.
- 100μl의 재현탁 세포를 5-FOA를 함유한 최소 배지에 피펫으로 주입하고 멸균 스프레더를 사용하여 플레이트를 균일하게 코팅합니다. 플레이트를 파라필름으로 감싸고 30°C에서 2-4일 동안 거꾸로 배양하여 생존 가능한 효모 군체가 성장
할 수 있도록 합니다.
- YPD, uracil- 및 5-FOA 플레이트에 다시 연결하여 5-FOA 플레이트에 나타나는 모든 콜로니의 ura3- 표현형을 확인합니다(그림 3). 멸균 이쑤시개의 끝을 사용하여 단일 콜로니의 일부를 수집하고 새로운 YPD, 우라실 및 5-FOA 플레이트를 가로질러 세포를 부드럽게 드래그합니다. 다시 말하지만, 포장된 플레이트를 30°C에서 2-4일 동안 거꾸로 배양합니다.
참고: 생존 가능한 집락은 융기된 대략 원형 성장으로 나타나는 반면 생존 불가능한 세포는 융기된 성장이 없는 불투명한 도말로만 나타납니다(그림 3).
- 돌연변이 스크리닝
- 선택 방법을 사용할 수 없는 보조 영양 돌연변이가 생성되는 경우, 멸균수에 UV 조사된 효모 세포를 연속 1:10 희석액을 준비하고 멸균 스프레더를 사용하여 플레이트를 균일하게 코팅한 후 YPD 배지에 희석액을 피펫팅합니다.
- 플레이트를 파라필름으로 감싸고 30°C에서 2-4일 동안 거꾸로 배양합니다. 서로 쉽게 구별할 수 있는 개별 콜로니의 성장을 허용한 희석을 결정하며, 일반적으로 플레이트당 약 100개의 콜로니를 넘지 않습니다.
- 1.2.1-1.2.3에 설명된 대로 효모 샘플의 UV 돌연변이 유발을 반복하고 이 결정된 희석에서 플레이트 셀을 만듭니다. 희석된 효모를 YPD 배지에 피펫으로 주입하고, 멸균 스프레더를 사용하여 세포를 분배하고, 포장된 플레이트를 30°C에서 2-4일 동안 거꾸로 배양합니다.
- 관심 대사 산물이 결핍된 선택적 매체에 복제 도금하여 auxotrophs를 스크리닝합니다. 먼저 멸균 벨벳 패드를 플레이트 스탠드에 고정하고 UV가 조사된 콜로니가 있는 플레이트를 벨벳에 뒤집어 플레이트 방향을 표시합니다.
- 다음으로, 관심 대사 산물이 부족한 새 플레이트를 벨벳으로 뒤집고 가볍게 눌러 벨벳에서 플레이트로 세포를 이동합니다. 원래 플레이트를 4 °C에서 보관하십시오. 새 플레이트를 30 °C에서 2-4 일 동안 거꾸로 싸서 배양합니다.
- 복제 도금의 대안으로, YPD의 군체를 선택적 배지에 다시 줄무늬로 만들어 돌연변이를 스크리닝합니다. 멸균 이쑤시개의 끝을 사용하여 단일 콜로니의 일부를 수집하고 새 YPD 플레이트와 관심 대사 산물이 없는 플레이트를 가로질러 세포를 부드럽게 드래그합니다. 다시 30 °C에서 2-4 일 동안 포장 된 플레이트를 거꾸로 배양합니다.
참고: 단일 콜로니를 선택하고 콜로니를 여러 번 줄무늬를 만들어 진정한 보조영양 세포의 균질한 집단을 확인하는 데 주의를 기울여야 합니다.
- 또한 적절한 대사 산물이 결핍된 YPD 및 배지(예: uracil-배지)가 결핍된 단일 콜로니를 5-10ml에 접종하여 조사된 세포의 표현형을 확인합니다. 30 °C O/N의 롤러 드럼에서 배양하여 YPD 배지에서 세포의 성장을 확인하지만 대사 산물이 없는 경우에는 그렇지 않습니다.
참고: 고체 배지의 성장 패턴은 효모 보조 영양 상태를 명확하게 나타내야 하지만, 일부 효모는 응력을 견디고 고체 배지에서 작고 느리게 성장하는 콜로니를 형성할 수 있지만 액체 배지에서는 동일한 조건을 견디지 못할 수 있습니다(미발표 관찰). 따라서 UV 조사된 돌연변이의 성장 패턴을 철저히 확인하기 위해 액체 배양액에 접종을 수행해야 합니다.
- 확인된 보조영양 돌연변이의 장기 보관을 위해 세포를 10ml YPD에 접종하고 30°C의 롤러 드럼 O/N에서 배양하여 글리세롤 스톡을 준비합니다. 2,500 x g에서 3분 동안 원심분리하여 세포를 펠렛화하고 배지를 흡입합니다. 50% 멸균 여과된 글리세롤에 세포를 재현탁시키고 cryovial로 옮기고 -80°C에서 보관합니다.
참고: UV 돌연변이가 유발된 효모는 관심 보조영양 마커 이외의 여러 유전자에 돌연변이를 포함할 수 있습니다. 검증된 보조영양 돌연변이의 사용을 계속하기 전에, 이러한 균주는 유전자 염기서열 분석 및 pH, 담즙산 스트레스 및 프로바이오틱스 균주와 관련된 기타 특성에 대한 내성 평가를 통해 추가로 분석해야 합니다2. 또한 UV 돌연변이 유발의 대안으로 보조 영양 마커를 보다 선택적으로 돌연변이시키기 위해 PCR 상동성 또는 CRISPR/Cas9 표적화를 사용하는 것을 고려해야 합니다.
2. 효모 형질전환
- 효모의 LiOAc 형질전환
- 단일 효모 콜로니를 5-10ml의 YPD 배지에 접종하고 30°C O/N의 롤러 드럼에서 배양합니다.
- 로그 상 성장을 유도하고 플라스미드 흡수 효율을 높이려면 분광 광도계를 사용하여 플라스틱 큐벳의 멸균수에서 세포의 1:10 희석을 측정하여 세포 농도를 측정합니다. 600 nm(OD600)에서 0.16-0.2(약 2 x 10⁶- 2.5 x 10⁶ cells/ml)의 광학 밀도로 O/N 배양을 50ml의 신선한 YPD로 희석하고 배양액이 약 1 x 10⁷ cells/ml에 도달할 때까지 200rpm으로 설정된 궤도 플랫폼 셰이커에서 세포를 배양합니다. 보통 약 4시간
참고: 형질전환 효율은 플라스미드 DNA μg당 성공적으로 형질전환된 효모 콜로니 형성 단위(CFU)의 수로 측정할 수 있습니다. 효율성이 증가하면 플라스미드 DNA의 μg당 더 많은 변형된 콜로니가 생성됩니다. 효모 세포를 계대배양하고 로그 단계 성장 중 채취하는 것은 형질전환 효율을 높이는 한 가지 요인입니다.
- 2,500 x g에서 3분 동안 원심분리하여 펠렛 세포를 만듭니다.
- 상층액을 흡인하고 펠릿을 1ml 멸균수에 재현탁하여 세포를 1.5ml 마이크로 원심분리 튜브로 이동합니다.
- 마이크로 원심분리기에서 1분 동안 16,000 x g에서 원심분리하여 세포를 펠릿화하고, 상층액을 흡인하고 1ml TE/LiOAc(Tris EDTA/리튬 아세테이트) 완충액에서 재현탁액으로 세포를 세척합니다.
- 원심분리를 반복하고 TE/LiOAc 버퍼에서 2 x 10⁹ cells/ml의 농도로 세포를 재현탁합니다.
- TE/LiOAc 완충액에 준비된 효모 50μl, 운반체 DNA(10μg/μl) 5μl, 플라스미드 DNA 1μl(1μg) 각각과 형질전환 혼합물을 준비합니다. 마이크로그램의 플라스미드 DNA는 DNA의 양이 증가함에 따라 형질전환 효율이 증가하거나 증가하지 않을 수 있으므로 적정할 수 있습니다.
참고: 하나의 보조영양 마커가 없는 돌연변이 효모 균주의 경우, 마커를 인코딩하는 하나의 플라스미드만 샘플당 형질전환될 수 있습니다. 또한, 녹색 형광 단백질(GFP)과 같이 쉽게 검출할 수 있는 단백질을 인코딩하는 플라스미드를 사용하면 형질전환 후 효모 균주에 의한 이종 단백질의 적절한 접힘 및 발현을 효율적으로 결정할 수 있습니다.
- 각 준비에 300μl의 PEG/LiOAc/TE를 첨가하고 와류를 철저히 만듭니다. 폴리에틸렌 글리콜(PEG)을 사용한 온전한 세포의 배양은 효율적인 형질전환에 필수적입니다.
- 30°C에서 30분 동안 교반과 함께 200rpm의 궤도 플랫폼 셰이커에 놓인 비커에 마이크로 원심분리 튜브를 배치하여 준비물을 배양합니다.
- 각 반응에 35μl의 디메틸 설폭사이드(DMSO)를 추가하고 42°C 수조에서 15분 동안 셀을 가열합니다. DMSO의 추가 이점에 대한 상충되는 보고가 있지만, 온전한 효모 세포의 열 충격은 형질 전환 효율을 크게 증가시키는 것으로 나타났습니다.
- 2.1.5에서와 같이 원심분리를 통해 펠릿화하고, 상층액을 흡입 또는 피펫팅하고, 1ml의 멸균수에 재현탁하여 세포를 세척합니다. 세포 펠릿을 분해하기 위해 위아래로 부드럽게 피펫팅합니다.
참고: 유능한 세포를 생성하는 데 사용되는 매체는 효모의 성장과 집락 형성을 억제할 수 있으므로 상층액을 철저히 제거하는 것이 중요합니다.
- 2.1.5에서와 같이 세포 펠릿화를 반복하고, 상등액을 흡인하고, 100μl의 멸균수에 세포를 재현탁합니다. 전체 부피를 선택적 플레이트에 피펫으로 주입하고 멸균 스프레더를 사용하여 플레이트에 변형된 효모를 고르게 코팅합니다.
- 코팅된 플레이트의 가장자리를 파라필름으로 감싸 배지 건조를 방지하고 30°C에서 2일 동안 거꾸로 배양하여 형질전환된 효모 세포가 성장할 수 있도록 합니다. Saccharomyces cerevisiae의 성공적이고 효율적인 형질전환 및 보조영양성 선택은 다른 균주의 경우 수율이 훨씬 낮을 수 있지만 형질전환 제제당 많은 수의 콜로니를 산출합니다(그림 4).
- 효모 플레이트를 단기(일반적으로 1-3주) 동안 거꾸로 보관하고 4°C에서 덮습니다. 장기 보관을 위해 1.2.5에 설명된 대로 변형된 효모의 글리세롤 스톡을 준비합니다.
참고: 형질전환된 CFU를 검사하는 추가 연구는 플라스미드 안정성을 결정하고 이종 단백질의 적절한 발현을 평가하는 데 필요합니다. 플라스미드 안정성에 대한 철저한 설명, 세포 샘플에서 회수된 변성 단백질을 검출하기 위한 면역 블로팅의 사용, 적절하게 접힌 3차원 단백질을 검출하기 위한 효소 결합 면역 흡착 분석법(ELISA) 및 효모 연구에서의 GFP 사용에 대한 자세한 설명은 다른 곳에서 확인할 수 있습니다. 그림 5는 형질전환된 S. cerevisiae에서 성공적인 GFP 발현의 대표적인 이미지를 보여줍니다.변형되지 않은 세포에 상대적입니다. 이러한 형광 단백질의 사용은 성공적인 이종 단백질 생산을 효율적으로 결정하는 한 가지 수단입니다.
- 효모의 Electroporation
- 단일 효모 콜로니를 5-10ml의 YPD 배지에 접종하고 30°C O/N의 롤러 드럼에서 배양합니다.
- 분광 광도계를 사용하여 세포 농도를 측정하여 멸균 물에서 세포의 1:10 희석을 측정합니다. 100ml의 신선한 따뜻한 YPD 배지에서 O/N 배양물을 약 0.3에 해당하는 OD600으로 희석합니다. 200rpm으로 설정된 궤도 플랫폼 셰이커에서 30°C에서 약 1.6, 일반적으로 4-5시간의 OD600에 도달할 때까지 하위 배양을 배양합니다. 각 100ml 계대배양은 두 가지 형질전환 반응을 위한 충분한 조건화된 세포를 생성합니다.
- 2,500 x g에서 3분 동안 원심분리하여 세포를 펠렛화합니다.상층액을 흡인하고 50ml의 얼음처럼 차가운 멸균수에 재현탁하여 세포를 세척합니다. 세포를 펠릿화하고, 상층액을 흡인하고, 신선한 50ml의 얼음처럼 차가운 멸균수에 다시 현탁시켜 세척을 반복합니다.
- 세포를 다시 펠렛화하고 50ml의 얼음처럼 차가운 전기천공 완충액(1M 소르비톨, 1mM 염화칼슘(CaCl2))에 재현탁합니다.
- 2.2.3에서와 같이 스핀을 반복하고, 상층액을 흡인하고, 20ml 0.1M LiOAc/10mM 디티오트레이톨(DTT)에서 세포를 재현탁합니다. 30°C의 롤러 드럼에서 30분 동안 세포 현탁액을 배양합니다. LiOAc 및 DTT에서 세포의 사전 배양은 상승 작용을 통해 전기천공의 효율성을 증가시킵니다.
- 2.2.3에서와 같이 세포를 펠릿으로 만들고, 상등액을 제거하고, 50ml의 얼음처럼 차가운 전기천공법 완충액에 재현탁하여 세척합니다. 원심분리를 반복하고 얼음처럼 차가운 전기천공 완충액에 세포를 1ml의 최종 부피까지 재현탁합니다.
- 얼음 위에 준비: 컨디셔닝된 효모 세포, 멸균 전기천공법 큐벳 및 플라스미드 DNA. 1ml 전기천공(electroporation) 완충액에서 컨디셔닝된 세포를 최종 재현탁한 직후, 400μl의 컨디셔닝된 효모 세포를 약 1μg의 플라스미드 DNA와 결합하고 얼음처럼 차가운 0.2μm 전기천공(electroporation) 큐벳에 추가합니다. 증가된 양의 DNA를 사용하면 형질전환 효율이 약간 증가할 수 있습니다. 얼음 위에서 5분 동안 반응을 배양한 다음 2.5kV 및 25μF로 설정된 electroporator로 electroporate를 합니다.
참고: 2.1.7에 설명된 바와 같이, 하나의 보조영양 마커가 없는 돌연변이 효모 균주는 샘플당 돌연변이 마커를 인코딩하는 하나의 플라스미드만으로 형질전환될 수 있습니다. 또한 GFP와 같이 쉽게 검출할 수 있는 단백질을 암호화하는 플라스미드를 사용하면 형질전환 후 이종 단백질의 적절한 접힘 및 발현을 효율적으로 결정할 수 있습니다.
- 전기천공된 세포를 YPD:1M 소르비톨의 1:1 혼합물 8ml로 옮기고 세포가 30°C의 롤러 드럼에서 60분 동안 배양할 수 있도록 합니다.
- 2.2.3에서와 같이 펠렛 세포를 만들고 100 μl 1 : 1 YPD : 1 M 소르비톨에 재현탁합니다. 1M 소르비톨이 포함된 선택적 배지에 전체 부피를 플레이트화하고 플레이트 가장자리를 파라필름으로 감싸고 플레이트를 30°C에서 2-5일 동안 거꾸로 배양하여 형질전환된 효모 세포가 성장할 수 있도록 합니다.
참고: 2.1.14 및 2.2.7에 설명된 대로 이종 단백질의 적절한 발현을 평가하기 위해 형질전환된 효모를 테스트하는 것이 중요합니다.
- 변형된 효모를 사용한 마우스의 구강 간(oral gavage of mice)
- 실험실 동물의 관리 및 사용 가이드 및 기관 동물 관리 및 사용 위원회 승인에 따라 모든 동물 관리 및 취급 절차를 수행합니다.
- 형질전환된 보조영양 효모의 단일 콜로니를 5-10ml의 선택적 배지에 접종하여 O/N 효모 배양을 준비합니다. 포화 될 때까지 30 ° C의 롤러 드럼에서 최소 8 시간 동안 배양 O / N을 배양하십시오.
참고: GFP와 같은 플라스미드 인코딩 테스트 단백질을 사용하면 4.7에 설명된 대로 gavaged yeast에서 단백질 발현 테스트를 쉽게 수행할 수 있습니다.
- 단백질 발현의 최대 유도 및 로그 상 성장을 유도하기 위해, 2.1.2에 설명 된 바와 같이 50ml의 적절한 배지에서 약 0.16-0.2의 OD600 당량으로 희석하여 O / N 배양에서 하위 배양을 준비합니다.
- 1.1.2에서와 같이 계대배양된 세포의 농도를 측정하고 109 cells/ml로 조정합니다. 각 마우스에 대해 100μl 용량을 준비하고 그룹당 수백 μl의 추가 부피를 사용하여 샘플 로딩의 정확성과 용이성을 개선합니다.
- 2,500 x g에서 3분 동안 원심분리하거나 16,000 x g에서 마이크로 원심분리기에서 1분 동안 세포를 펠렛화합니다. 동일한 양의 멸균수를 추가하고 위아래로 부드럽게 피펫팅하여 상층액을 흡인하고 세포를 재현탁합니다.
- 1ml 멸균 주사기에 적절한 게이지 가비지 바늘(15-20g 마우스의 경우 22G)을 고정하고 효모 샘플을 로드하고 기포를 제거하고 플런저를 100μl 단위로 설정합니다. 멸균수를 추가 주사기에 넣어 위장 대조군 마우스를 만들고 오염 효모가 있는지 확인합니다.
- 주로 사용하지 않는 손으로 검지와 엄지손가락으로 목 주위의 피부를 단단히 잡고 배를 젓는 마우스를 듭니다(그림 5A). 하체의 움직임을 방지하기 위해 꼬리를 새끼 손가락 아래에 밀어 넣습니다. 그립이 고정되어 있는지 확인하고 배깅 중 내부 조직의 손상을 방지하기 위해 마우스가 머리를 움직이지 못하도록 하십시오.
참고: 전구가 흉골의 xiphoid 돌기와 균일하도록 바늘을 마우스에 대고 Gavage 바늘을 얼마나 멀리 삽입해야 하는지 추정합니다. 이 길이의 바늘을 삽입하면 일반적으로 위장 바늘 전구가 위로 들어갈 수 있습니다.
- 주로 사용하는 손을 사용하여 중앙에서 약간 왼쪽에 유지하면서 입천장과 목구멍 뒤쪽을 따라 바늘을 비스듬히 움직여 쥐 식도에 개교 바늘을 부드럽게 삽입합니다. 마우스가 바늘의 전구를 삼킬 때까지 기다렸다가 바늘이 3.7에서 추정된 지점까지 약간 더 내려갈 때까지 기다립니다(그림 5B). 개배지 바늘을 삽입하는 동안 저항이 느껴지거나 마우스가 언제든지 헐떡이기 시작하면 바늘을 부드럽게 제거하고 다시 식도를 찾으십시오.
- 마우스가 개게이지 바늘의 전구를 삼킨 후 주사기 플런저를 부드럽게 눌러 100μl(108CFU)의 효모를 마우스의 위에 직접 투여합니다.
참고: 마우스는 투여 후 위산 용액을 토할 수 없지만 위장 중에 역류가 발생할 수 있습니다. 개절 바늘을 적절하게 삽입하고 용액의 부피와 점도를 조정하면 역류를 제한하고 정확한 투여를 보장하는 데 도움이 될 수 있습니다.
- 쥐의 위와 식도에서 개비지 바늘을 조심스럽게 제거하고 쥐를 케이지로 되돌립니다. 개빙 후 마우스가 정상적으로 호흡하고 움직이는지 확인하여 절차 전반에 걸쳐 개배지 바늘이 제대로 삽입되었는지, 용액이 흡입되지 않았는지 확인하십시오.
표 1. 시약 목록.이 원고의 프로토콜에 사용되는 각 용액, 효모 배지 및 플레이트, 형질 전환 완충액을 만드는 데 필요한 시약이 설명되어 있습니다.
하십시오.
합니다.
.
| 솔루션 | 효모 배지 및 플레이트 | 형질전환 시약 |
| 폴리에틸렌 글리콜 (PEG) 50 % : | YPD: | TE/LiOAc: |
| 나무못 3350 250g | 펩톤 20g | 50ml 10x TE |
| 멸균수 500ml | 포도당 20g | 50ml 10배(1M) LiOAc |
| 필터 멸균 | 효모 추출물 10g | 멸균수 400ml |
| 물 1L | 필터 멸균 |
| 오토 클레이 브 | |
| TE 10배: | YPD 플레이트: | PEG / TE / LiOAc : |
| 100mM 트리스 | 펩톤 20g | 400ml 50% 나무못 |
| 10mM 에다 | 포도당 20g | 50ml 10x TE |
| pH 7.5 및 필터 살균 | 한천 20g | 50ml 10배(1M) LiOAc |
| 효모 추출물 10g | |
| 물 1L | |
| 오토 클레이 브 | |
| 20% 포도당: | 우라실- 선택적 미디어 | 캐리어 DNA(SS DNA): |
| 포도당 200g | 우라실이 부족한 아미노산 믹스 2 g | -20 °C에서 보관하고 사용하기 전에 100 °C에서 1-2 분 동안 가열하여 가닥을 녹이고 얼음에 보관하십시오. |
| 물 1L | 아미노산이 없는 효모 질소 염기 6.7g | |
| 필터 멸균 | 물 1L | |
| 오토클레이브 또는 멸균 여과에 의한 살균 | |
| 사용하기 전에 포도당 20%를 1:10 첨가 | |
| 50% 글리세롤: | 우라실 플레이트: | 전기천공법 완충액: |
| 글리세롤 500ml | 250ml 플라스크 내: | 1M 소르비톨 |
| 물 500 ml | 우라실이 부족한 아미노산 믹스 2 g | 1mM CaCl2 |
| 오토 클레이 브 | 아미노산이 없는 효모 질소 염기 6.7g | 증류수를 채웁니다 |
| 물 150 ml | 오토클레이브 및 4°C에서 보관 |
| 2L 플라스크 내: | |
| 한천 20g | |
| 물 750 ml | |
| 플라스크를 단독으로 오토클레이브 한 다음 100ml 20% 포도당과 함께 혼합 | |
| IMDM 완료 | 5-FOA+ 플레이트: | 리OAc/DTT |
| 500ml Iscove의 변형된 Dulbecco's 미디어 | 2L 플라스크의 오토클레이브: | 0.1 M 리OAc |
| 페니실린 스트렙토마이신 글루타민 5ml 100x | 한천 20g | 10 밀리엠 DTT |
| 500 μl 2-메르캅토에탄올 | 물 750 ml | |
| 10% 열 비활성화 소 태아 혈청 | 섞다: | |
| 2.5ml 피루브산 나트륨 100mM | 아미노산이 없는 효모 질소 염기 6.7g | |
| 우라실이 없는 아미노산 믹스 2 g | |
| 따뜻한 물 150ml | |
| 식으면 다음을 추가합니다. | |
| 우라실 파우더 0.05g | |
| 5-FOA 1g | |
| 약동 및 필터 살균 | |
| 오토클레이브 한천 용액에 추가 | |
| 100ml 20% 포도당과 섞습니다 | |