여기에서는 중추신경계 수초화의 시험관 모델을 통해 희소돌기아교세포에서 희소돌기아교세포의 역할을 구체적으로 조사하기 위해 희소돌기아교세포 전구세포를 바이러스로 조작하여 관심 단백질을 과발현할 수 있는 유연하고 전략적인 기반을 제공하는 프로토콜을 제시합니다.
이 콘텐츠를 보려면 JoVE 구독이 필요합니다. 로그인하거나 오늘 무료 평가판을 시작하세요.
방법 논문
생산 및 선택적으로 형질 도입 기본 희소 돌기 아교 세포 전구체 세포에 렌티 바이러스의 사용을위한 체외 수초 분석
이 논문에서
요약
초록
수초가 뉴런 및 신경교 세포 미엘린 형성을 모두 포함 복잡한 과정이며, 말초 신경계 (PNS)의 중추 신경계 (CNS) 및 희소 돌기 아교 세포에 슈반 세포. 우리는 시험 관내 수초 분석, 시험 관내에서 중추 신경계 수초를 연구하기위한 설립 된 모델을 사용하고 있습니다. 이를 위해서는, 희소 돌기 아교 세포 전구 세포 (개 OPC)는 myelinating 공동 배양을 형성하는 정제 된 차 설치류 후근 신경절 (DRG) 뉴런에 추가된다. 희소 돌기 아교 세포에 의해 발현 특정 단백질이 수초에 가하는 것을 구체적 역할을 심문하기 위해 우리는 선택적 DRG 뉴런 상에 파종 전에 야생형, 구성 적으로 활성 또는 우성 네거티브 단백질을 과발현하는 렌티 바이러스를 사용하여 OPC를 형질 도입 프로토콜을 개발했다. 이것은 우리가 구체적으로 수초를 조절하는 이러한 oligodendroglial 단백질의 역할을 심문 할 수 있습니다. 프로토콜은 또한 OT의 연구에 적용 할 수있다그녀의 세포 유형은, 이와 같은 시그널링 및 보상 메커니즘의 연구를위한 표적 올리고 덴드로 사이트 등의 원하는 세포 유형에 의해 발현 된 단백질의 선택적 조작을 허용하는 방법을 제공한다. 결론적으로, 렌티 바이러스 감염과 OPC에 수초 관내 분석을 결합하는 수초 형성에 관여하는 분자 메커니즘의 분석을위한 전략적인 도구를 제공한다.
서론
축삭 수초는 중추 신경계 및 말초 신경계에서 활동 전위의 신속하고 효율적인 전송을 위해 중요하다. 전문화 된 세포, 슈반 세포는 중추 신경계 및 말초 신경계에서 희소 돌기 아교 세포, 랩 어라운드 및 미엘린에 ensheathe 축삭 신경 효과적으로 절연막과 도약적인 도통 한 용이. 수초의 방법은 신경절 뉴런이 설계, 나노 파이버 3 또는 4 슈반 세포 또는 희소 돌기 아교 세포 중 5-7와 공 배양 후근 신경절 신경 세포를 사용하여 시험 관내에서 연구 될 수있다. 시험 관내 분석은 수초 신경계 수초 형성을 연구 확립 모델이며 생체 5-8에서 수초 동안 발생할 근본적인 많은 프로세스를 복제. 분석은 C에 대한 개 OPC와 등쪽 뿌리 신경절 (DRG) 뉴런의 정제 인구의 공 배양을, (포함NS의 수초) 또는 슈반 세포 (PNS의 수초 용). 특정 조건에서 이러한 myelinating 세포는 생체에 존재하는 수초 특정 단백질의 같은 보완을 표현 세포막을 절연의 주문, 매우 구조적으로 검증, 다중 층상 시트 DRG 축삭을 ensheathe.
시험관 내에서 CNS의 수초 형성을 연구하는 가장 일반적으로 사용되는 셀 모델이 성공적 뉴로 같은 외인성 인자는 체외 5,6에서 CNS의 수초 형성을 발휘한다는 효과를 연구하기 위해 사용되었다 DRG 뉴런 및 OPC에의 공동 배양한다. 이러한 성장 인자 또는 소분자 저해제로서 외인성 요인이 널리 DRG-OPC 공동 배양 모델을 사용하여 7,9 수초에서 신호 전달 경로의 역할을 연구하기 위해 사용되었다. 그러나, 뉴런 및 올리고 덴드로 사이트 모두 포함하는 혼합 된 공 배양 설정에서, 그것은 정식으로 남긴 것은 가능한 성장 인자 또는 하나의 Pharmacological 억제제는 DRG 신경 세포 및 희소 돌기 아교 세포 (OL) 모두에 따라 효과를 발휘 할 수 있었다. 이것은 특히 단백질 DRGs 의해서만 표현되거나 oligodendroglia 이중 셀이 시스템을 사용하는 것이 수초에 가하는 역할을 절개하는 능력을 제공한다. 명백하게 oligodendroglial의 신호 전달 경로가 직접 체외 수초 분석에 대한 DRG 뉴런에 파종하기 전에뿐만 아니라, 야생형과 돌연변이 단백질 모두를 과발현하는 우아한 방법이 될 입증되었습니다 수초, 개 OPC의 렌티 바이러스 전달, 조절되었는지 확인하려면 희소 돌기 아교 세포에 의해 항시 적으로 발현되는 단백질의 최저 식으로. 따라서이 방법은 특히 심문과 수초 9,10 공부 희소 돌기 아교 세포 내 신호 전달 경로 조작 할 수있는 수단을 제공합니다.
본 논문에서는, 우리는 우리가 렌티 바이러스를 통해 선택적으로 희소 돌기 아교 세포에 대한 관심의 단백질을 과발현하는 개발 방법을보고체외에서 수초를 연구하기위한 방법. 기술이 관심의 유전자를 포함하는 발현 벡터의 생성으로 시작하고 후속 pENTR 벡터 (L1-L2 pENTR pENTR4IRES2GFP) 내로 클로닝 야생형, 구성 적 활성 또는 우성 네거티브 형태로 될. (관심 유전자를 포함)이 벡터는, CMV 프로모터 공여체 (pENTR L4-R1 pENTR-pDNOR-CMV) 및 2K7의 lentivector은 CMV 프로모터 함유 2K7 벡터, 관심있는 유전자를 생산하는 효소 반응으로 결합 내부 리보좀 진입 부위와 GFP (도 1). PMD2.G 바이러스 봉투 및 pBR8.91 바이러스 패키지와 결합이 게이트웨이 클로닝 2K7 구조체는이어서 OPC를 형질 도입하는데 사용될 수 렌티 바이러스를 생성하는 HEK293T 세포로 공동 형질 감염 될 수있다. 렌티 바이러스로 감염되면 OPC에 관심 단백질의 높은 레벨을 표현한다. 이 OPC를 다음 DRG 신경 세포 배양에 접종하고 그 효과를 발현 할 수있다목적 단백질의 높은 수준은 심문 수 수초화에 미치는. 공동 문화는 웨스턴 블롯 분석에 의해 수초 단백질 발현에 대한 평가 및 면역 세포에 의해 유수 축삭 세그먼트의 형성을 위해 시각입니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
프로토콜
참고 : 본 연구에 사용 된 모든 동물 혼합 성별이었고, 해부학 및 병리과의 동물 시설 및 멜버른 대학에서 신경 과학 및 정신 건강 연구의 플로리 연구소에서 사육. 모든 동물의 절차는 멜버른 대학에서 동물 실험 윤리위원회에 의해 승인되었다.
2K7 Lentivector 1. 복제
- 2K7의 렌티 바이러스 벡터에 목적 유전자를 클로닝하기 전에 표준 분자 기법을 사용하여 11 pENTR 벡터 (3637 BP, 카나마이신 내성)로 유전자를 서브 클로닝. 서브 클로닝의 EcoRI 및 SacII 제한 사이트를 사용합니다.
- 2K7 Lentivector의 증폭
- 부드럽게 적격 세포와 플라스미드 DNA 100 ng를 혼합함으로써 2K7의 lentivector의 DNA를 변화시키고, 30 분 동안 얼음 위에서 배양한다.
- 열 충격은 DNA / 적격 세포를 90 초 동안 42 ° C에서 혼합 ampici 모두 포함하는 LB 한천 플레이트에 그 판형LLIN (100 ㎍ / ㎖), 16 ~ 18 시간 동안 37 ° C에서 클로람페니콜 (15 ㎍ / ㎖).
주 : 클로람페니콜이 긴 말단 반복간에 재결합을 방지하기 위해 사용된다. - 다음날, 16-18 시간 동안 37 ℃에서 암피실린 (100 ㎍ / ㎖) 및 클로람페니콜 (15 ㎍ / ㎖)를 모두 함유하는 LB 배지에서 세균 클론을 선택 성장. 제조업체의 지침에 따라 상업용 플라스미드 DNA Maxiprep 키트를 사용하여 DNA를 추출합니다.
- 2K7 Lentivector에 pENTR 벡터에서 서브 클로닝 (그림 1)
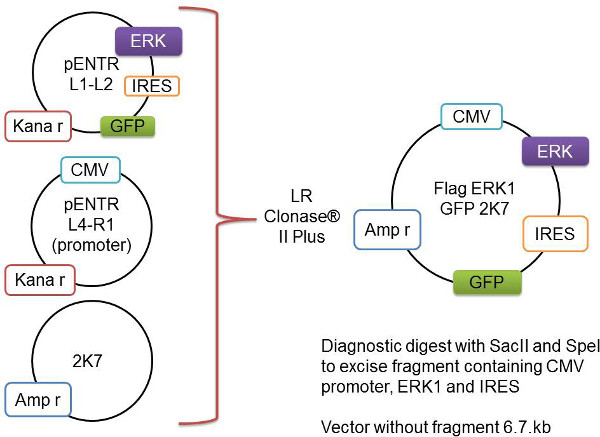
그림 1 :. 게이트웨이 재조합 과정의 도식 표현 관심의 유전자, 여기에 플래그-ERK1로 표현이 pENTR L1-L2 벡터에 복제됩니다. 이 CMV 프로모터 백본 2K7 벡터를 함유 pENTR L4-R1 벡터에 추가된다. 이 세 벡터는에 LR Clonase II 플러스 효소에 의해 재결합바이러스 준비 2K7 벡터에의 관심 유전자 및 프로모터를 삽입합니다.- 1.5 ML 튜브에 다음을 추가하고 부드럽게 혼합 :
L4-R1 pENTR-pDNOR-CMV (프로모터) (60 BNG) 1-2.5 μL
(80 BNG) 1-2.5 μL (관심의 유전자와) L1-L2 pENTR4IRES2GFP
K7의 lentivector (80 NG / μL) 1 μL
TE 버퍼, pH가 82-5 μL
총 8 μL - -80 ° C에서 clonase 효소 믹스를 제거하고 2 분 동안 얼음에 해동. 효소가 실질적으로 반복 동결 - 해동 사이클 효율을 복제 줄였다로이 효소는 -80 ° C에서 신선한 나누어지는이 있는지 확인
- 반응 당 효소 2 μl를 추가하고 소용돌이를 통해 잘 혼합하고, 6-24 시간 동안 23 ~ 25 ℃에서 clonase 반응 혼합물을 배양한다.
- clonase 반응 혼합물에 (효소 키트와 함께 제공) 단백질 분해 효소 K 용액 1 μL를 추가하고 37 ° C에서 10 분 동안 품어.
- 유능한 세포로 clonase 반응 혼합물을 변환하고, 선택 성장16-18 시간 동안 37 ℃에서 암피실린 (100 ㎍ / ㎖) 함유하는 LB 배지에서 콜로니.
- 추출 및 제조 업체의 지침에 따라 상업용 플라스미드 DNA 미니 프렙 키트를 사용하여 DNA를 정화.
- SPE I 및 II 골목 관심 프로모터와 유전자를 함유하는 단편을 제거하기 위해, 제조업체의 지시에 따라, 적절한 버퍼를 이용하여 제한 효소 분해를 통해 DNA를 확인한다.
참고 :이 단계는 서브 클로닝 DNA가 오른쪽 벡터 백본 관심의 정확한 삽입 유전자를 가지고 있는지 확인하는 것이 중요합니다. 삽입 단편이없는 벡터 자체의 크기는 6.7 이하이다. 풀어 삽입 단편의 크기는 프로모터 및 관심있는 삽입 유전자를 모두 포함한다. 플라스미드 편집기 - 예를 들어 DNA 시퀀스 편집 프로그램, APE를 통해 특정 유전자의 다이제스트에서 예상 단편 크기를 계산합니다. - DNA 벡터 골격 및 1 % 아가 로스 겔을 실행하여 출시 양쪽 단편의 크기를 확인1X TAE 버퍼에 100 V.에서 (재고 솔루션의 표 참조)
- 16-18 시간 동안 37 ℃에서 암피실린 (100 ㎍ / ㎖) 함유 LB 미디어 500ml에 박테리아의 성장을 확인하여 DNA를 증폭.
- 추출 및 제조 업체의 지침에 따라 상업용 플라스미드 DNA Maxiprep 키트를 사용하여 DNA를 정화.
참고 : Maxiprep은 일반적으로 바이러스 생산에 필요한 DNA의 충분한 양을 생성합니다.
- 1.5 ML 튜브에 다음을 추가하고 부드럽게 혼합 :
- 반복 렌티 바이러스 제제에 다음과 같은 DNA를 증폭하는 1.3.9-1.3.10 단계 : 제어와 같은 봉투 벡터 (PMD2.G, 6.1 KB), 패키지 벡터 (pBR8.91, 12.5 KB), 그리고 빈 렌티 바이러스 벡터를 (GFP -CMV-2K7, 8.7 킬로바이트).
2. 2K7 바이러스 생산
참고 : 1 일 :
- 트랜 스펙 션 당일, 25 ㎖ HEK293 T 세포를 포함하는 미디어 T175 플라스크 접시 32,000,000 HEK293 T 세포 (원액의 도표 참조). 대안 적으로, 16 만 세포 일 판형형질 전환하기 전에 시간이 형질의 날에 꽉 실행하는 경우.
참고 : 형질이 형질 전환 일 또는 그 이전에 하루에 세포를 도금하여 동일하게 성공할 수 있습니다. 두 가지 대안 중 하나를 사용하여, 여기에서 중요한 점은 확실 세포가 이전에 형질 전환에 배양 접시 표면에 갇혀 수 있도록하는 것입니다.
참고 : 제 2 일 : - 형질
- 형질 전환 이전에, 10 mM 트리스 pH가 8, 탈 이온수에 1 mM의 EDTA 산도 (8)를 포함 TE 버퍼 1 ㎍ / μL로 DNA를 희석.
- 50 ㎖ 튜브에, T175 플라스크에 형질 감염을위한 마스터 믹스 (표 1)을 제조 하였다. DNA를 추가하는 것은 둘 베코의 수정 이글 중간 (DMEM)를 예열가 미리와 소용돌이에 의해 잘 혼합 한 후 조기 침전을 방지하기 위해 멸균 폴리에틸렌 이민 (PEI)를 (주 솔루션의 표 참조) 추가. ">
표 1 : 2K7 바이러스에 대한 준비 형질 믹스.벡터 trong> 집중 체적 pMDG.2 / μL 1 μg의 5 μL pBR8.91 / μL 1 μg의 15 μL GFP + 관심의 유전자와 2K7 벡터 / μL 1 μg의 22 μL 무균 폴리에틸렌 이민 (PEI) 1g / L 500 μL DMEM 2,100 μL - 튜브를 3-4 배 반전시켜 잘 혼합하고 실온에서 15 분 (RT) 동안 배양.
- HEK293T 세포에 대한 전체 미디어의 변화를 수행합니다. 기음 완전 세포로부터 배양 배지 오프 예열 HEK293T 세포 배양 배지 (T175 플라스크 당 25 ml)로 피드.
- 형질 전환 혼합물 (DNA / PEI 혼합물) 단층 세포에 적가를 추가합니다. 하룻밤, 37 ° C, 5 % CO 2에서 형질 감염된 세포를 잘 혼합 배양 부드럽게 이동합니다.
참고 : 주 3 : - 형질 전환에 성공 보장하기 위해, 형광 현미경을 통해 GFP 발현 24 시간 후 형질을 확인합니다.
주 : GFP를 발현하는 세포의 50 %는 일반적으로 좋은 형질을 나타낸다.
참고 : 주 4 : 리>
- 48 시간 게시물 형질에서 바이러스 상층 액을 수집하고 신선한 HEK293 T 미디어 (T175 플라스크 당 25 ml)로 교체합니다.
- 상층 액에서 세포 파편을 취소 4 ° C에서 10 분 동안 1,140 XG에 바이러스 뜨는을 원심 분리기. 전송은 4 ℃에서 50 ML 튜브 및 저장소에 뜨는을 삭제.
참고 : 제 5 일 :
- 상층 액에서 세포 파편을 취소 4 ° C에서 10 분 동안 1,140 XG에 바이러스 뜨는을 원심 분리기. 전송은 4 ℃에서 50 ML 튜브 및 저장소에 뜨는을 삭제.
- 72 시간 게시물 형질에서 바이러스 상층 액의 두 번째 배치를 수집합니다. 단계를 반복 2.3.1 수영장 (48)과 72 시간은 상층 액을 깨끗이 밀어 냈습니다.
- 30 ml의 초 원심 분리기 튜브를 사용하여 4 ℃에서 90 분 동안 17 XG에 바이러스, 원심 분리기 바이러스 상층 액을 집중합니다.
- 뜨는을 취소하고 모든 취소 상층 액이 바이러스의 (보이지 않는) 펠렛을 떠나 원심 분리를 더한 튜브의 바닥에 PEI를 침전 될 때까지 단계 2.6를 반복합니다.
- 바이러스를 재현 탁 초원 심 분리기 튜브에 500 μL SATO 미디어 (재고 솔루션의 표 참조) 추가합니다. 30 초에 대한 소용돌이차 기계적으로 바이러스를 느슨하게 피펫 팁과 튜브의 기반을 다 쳤어요. 바이러스 성 펠렛을 느슨하게하기 위해이 단계의 6 배를 반복합니다.
- 마이크로 원심 튜브에 재현 탁 바이러스를 풀 불용성 PEI를 제거하는 것이 매우 간단히 스핀. 단백질을 제거하기 위해 0.45 μm의 필터를 통해 뜨는을 필터링합니다.
- -80 ° C에서 20 μL, 50 μL, 100 μL 분주하고 저장소에 바이러스를 나누어지는.
HEK293T 세포 3. 바이러스 역가 결정
- 추가 바이러스 스톡의 희석액 시리즈를 관심있는 단백질의 발현을 확인하기 위하여 실험을위한 최적의 바이러스 농도를 결정하기 위해서 (예, 0, 5, 10, 20, 40, 80 μL)을 도금 된 HEK293 T 세포를 형질 도입하는 37 ° C에서 24 시간 동안 6 웰 플레이트, 문화, 5 % CO 2. 유전자의 강력한 발현을 달성하는 200 :이 프로토콜은 전형적 1시 50분 내지 1 범위의 농도에서 사용될 수 바이러스를 생성관심.
- 48 시간 게시물 바이러스 성 전달, 단백질 분해 효소 억제제와 TNE 버퍼를 Lyse HEK293T 세포 (원액의 표 참조).
- 냉장 DPBS로 두 번 우물을 씻어 다음 각 웰에 150 μL의 TNE 버퍼를 추가합니다.
- 최대 피펫 팅과 5-10x 아래로 용해 세포. 1.5 ML의 microcentrifuge 관에 전체 세포 용 해물을 전송하고 15 ~ 30 분 동안 얼음에 품어.
- 원심 분리기는 최대 속도 (20,000 XG) 및 전송에서 30 분 동안 4 ° C에서 해물을 브래드 포드에 의해 단백질 결정 이후 웨스턴 블롯 분석을위한 새로운 튜브에 뜨는을 삭제.
- 단백질 자체와 융착 태그 (즉, 플래그)에 대한 항체에 대해 프로빙 동안 표준 웨스턴 블롯 분석에 의해 관심있는 단백질의 발현 수준을 결정한다. > 95 % GFP + 세포와 실험에 대한 관심의 단백질의 강력한 표현을 산출 바이러스 희석을 사용합니다.
4. 분리 및 문화 DRGs의 (Figure 2는 1 & 2) 단계
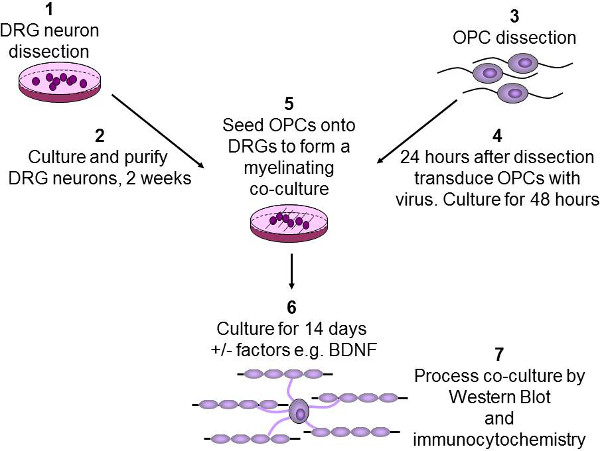
그림 2 :. 체외 수초 분석 DRG 뉴런의 개략도 2 주 (1-2)를 통해 다음 정제 배양 P2-3 쥐 새끼, 해부한다. 개 OPC는 immunopanning를 사용 P7-9 쥐의 뇌에서 정제 (3). OPC를 다음 렌티 바이러스 및 48 시간 (4) 배양에 감염된다. OPC를 다음 DRGs에 시딩하고, BDNF 등 같은 임의의 관심있는 성장 인자 (5)을 첨가한다. 공동 문화 2 주 OPC를가 축삭을 차별화하고 myelinate 할 수 있도록하기위한 배양있다 (6). 마지막으로, 공동 문화는 중 서부 블로 팅을 위해 용해 또는 면역 세포 고정되어 있습니다 (7).
참고 : 날 1-2 일 전에 해부 :
- 코트와 함께 22mm X 22mm 커버 슬립을 멸균 폴리 - L - 오르니 틴 (0.5 ㎎ / ㎖) 6 웰 플레이트에, 하룻밤 37 ℃에서 배양한다.
- 다음 날, 라미닌 다시 코트 된 커버 하룻밤 37 ° C에서 (MEM에서 20 μg의가 / ㎖)를 초과하는 대기음 및 조직 문화 후드에서 20 분 동안 건조.
참고 : DRGs의 해부 및 절연 : 2 일 : - 희생 P2-P3 쥐 새끼 자궁 절개하여 12 배.
- 동물의 뒷면에있는 근육을 덮는 피부를 제거합니다. 척추 뼈 구멍을 열고 부드럽게 척수을 퍼 집게를 사용하는 vannas 가위를 사용합니다.
- 척추 열 사이에 거짓말 DRGs을 튕기 3 ㎖ L-15 미디어를 포함하는 33mm 페트리 접시에 부착 한 후 척추 신경 섬유, 장소 DRGs를 잘라. 또한 척수의 각 측면에서 DRG 8과 12 사이를 수집하는 것이 가능하다
- 5 분 180 XG에 15 ML 튜브, 원심 분리기에 L-15 미디어와 함께 전송 수집 DRGs.
- 대기음상등액을 펠렛 DRG를 30 분 동안 37 ° C에서 배양 2ml의 0.25 % 트립신을 추가한다.
- 실온에서 3 분 동안 180 XG에 트립신, 원심 분리기를 중지 DRG 펠릿에 M1 매체 (원액의 표 참조) 5 ㎖를 추가합니다.
- 대기음 상청 (하지 성장 인자) 2 ㎖에 미리 예열 M1 매체 펠릿을 다시 일시. 50 배를 피펫 팅하거나 신경이 분산 될 때까지 신경 펠렛을 씹다. 3 분 180 XG에 원심 분리기 세포 현탁액.
- 재현 탁은 M1 미디어에서 신경 세포를 분해하고 잘 당 100 μL 당 5 신경절에서 6 웰 플레이트에서 아래로 판.
- , 첨부 파일을 촉진 M1 미디어를 제거하고 M2 매체와 신경 세포를 공급하는 4 시간 배양 최소 한 후, 비 신경 세포 증식 제거하려면 (원액의 표 참조). NGF (100 NG / ㎖)의 존재 하에서 배양 DRG 뉴런 NGF 의존적의 TrkA 발현 DRGs의 배양 물을 정제한다. 대안 적으로, BDNF 의존적 TrkB-EXPRES를 정화 BDNF (NG 100 / ㎖)를 사용하여DRGs 노래.
- 아래 2 주간 유사 분열 M2 미디어 교대 (100 NG / ㎖에서 + NGF 또는 BDNF) M1 미디어에서 뉴런을 유지한다.
- 일에 매체 M1 (+ 100 NG / ㎖에서 NGF 나 BDNF)를 유지 : 4-6, 8-10, 일 (1)에 12 ~ 14과 M2의 FDU와 미디어 (100 NG / ㎖에서 NGF 또는 BDNF +)와 딘에 4, 6-8, 10-12. M2 미디어 정화의 3주기의 최소 필요합니다.
- 이주의 유사 분열주기를 완료 한 후 추가로 일주일 M1에 DRGs 혼자 유지한다. 2-3 일마다 M1 미디어를 변경합니다.
- 폴리 - D - 라이신 (PDL, 멸균 탈 이온수 10 ㎍ / ㎖)을 밤새 4 ° C에서와 코트 10cm 조직 배양 플레이트.
참고 : 주 2 : 해부하기 전에 일일 : - 배에 대한 멸균 탈 이온수로 PDL 판을 씻으십시오. 조직 문화 후드에 ~ 6 시간 동안 건조시킵니다. 바로 사용하지 않을 경우, 포장 및 저장4 ° C에서 최대 4 주 동안.
- immunopanning 2 차 항체 판을 준비합니다. 1 뇌 해부를 들어, 2 배의 IgG 판을 준비 (대한 RAN2 희소 돌기 아교 세포를 premyelinating 제거하는 성상 세포와 O1 항체를 제거하는 항체) 10cm 페트리 접시 당 DPBS 45 μL 염소 α 마우스의 IgG (15 ml)로,; (희소 돌기 아교 세포 전구 세포를 선택하기위한 O4 항체) 대 IgM의 1X 판 DPBS 45 μL 염소 α 마우스 IgM이 10cm 페트리 접시 당 15 ㎖.
참고 : 주 3 : 해부의 날 : - 파파인 버퍼 (표 2) 10ml에 파파인의 200 단위를 추가하고, 버퍼가 분명 될 때까지 37 ℃에서 예열.
표 2 : 파파인 완충액의 제조.집중 250 ml의 용 최종 농도 EBSS 재고 10 배 25 ml의 1 배 황산 100 mM의 2.5 ml의 1 ㎜ 포도당 30 % 3 ㎖ 0.46 % EGTA 0.5 M 1 ml의 2 mM의 의 NaHCO3 1 M 6.5 ml의 26 mM의 탈 이온수 및 필터 소독 250 ml의 볼륨을 가져와 - DP 모든 차 항체 판을 씻으십시오배를위한 BS.
- IgG의 판과 정부 간 회의 플레이트에 O4 하이 브리 도마에 RAN2과 O1 항체를 따르십시오. 실온에서 2 이상의 시간 동안 모든 차 항체 번호판을 품어.
- P7 쥐에서 뇌의 해부. 날카로운 가위로 강아지 목을 벨과 가위로 머리를 덮는 피부를 제거합니다.
- 후두엽, 측두엽에서와 전두엽에 두개골 주위를 잘라. 1 ML의 DPBS로 35 mm 페트리 접시로 전송 부드럽게 집게를 사용하여 두개골에서 뇌를 제거하고.
- 대략 가위 또는 멸균 블레이드와 작은 조각으로 뇌를 주사위.
- L 시스테인의 몇 그레인을 포함하는 새로운 15 ml의 필터 튜브에 미리 가온 파파인 완충액 (10 ml)을 다음 여과 파파인 완충액 200 μL의 DNAase (12,500 U / ㎖)을 추가한다.
- 다이 싱 뇌 조직 상 파파인 버퍼를 붓고; 90 분 동안 37 ℃에서 배양한다.
- Gentlly 전송이 25 ㎖ 피펫을 사용하여 50 ㎖ 튜브에 뇌 조직을 해리정착 할 수 있습니다.
- 파파인 버퍼를 제거 뇌 조직의 덩어리를 깨는 피펫 팅에 의해 뇌 조직과 titurate 5-10x 2 ml의 소호 비켜 (오보)를 추가, 정착 및 새로운 튜브에 뜨는의 상위 2 ㎖를 제거 할 수 있습니다.
- 조직의 어떤 덩어리가 남아 있지 않을 때까지 뇌 조직 단계를 반복 5.11로 다른 2 ml의 소호 비켜을 추가합니다. Tituration는 점점 더 공격적으로 얻을 수 있습니다.
- 원심 분리는 200 × g으로 15 분 동안 세포 현탁액 해리. 기음 오프 상층 액을 10 ml의 안녕 비켜에서 재현 탁 세포 펠렛 200 x g에서 15 분 동안 원심 분리기.
- 배에 대한 DPBS 먼저 immunopanning 판 (RAN 2 판)를 씻으십시오. 대기음 상등액 10ml에 재현 탁 된 세포를 완충액 (표 2)를 패닝 및 제 immunopanning 플레이트 (RAN 2 판)에 붓는다. 실온에서 15 분 동안 세포를 품어.
- 배에 대한 DPBS와 두 번째 immunopanning 판 (O1 판)를 씻으십시오.
- 첫 번째 immunopanning 접시에 배양 한 후, 두 번째 상 세포 현탁액 팁immunopanning 판 (O1 판), O1 판에 피펫으로 버퍼 및 전송 패닝의 1-3 ml로 판의 표면에서 느슨하게 세포를 씻어. 실온에서 15 분 동안 세포를 품어.
- 세 번째 immunopanning 판 (O4 판)를 씻으십시오. 이 판은 OPC를 그 표면을 결합하는 긍정적 인 선택 접시입니다. 배에 대한 DPBS로 O4 판을 씻으십시오.
- 두 번째 immunopanning 접시에 배양 한 후, 실온에서 45 분 동안 세포를 최종 immunopanning 판 (O4 판)에 세포를 전송 품어. 이 단계는 O4 + 개 OPC를 선택합니다.
- 마지막 immunopanning 판 (O4 판)에서 뜨는을 대기음 6 배에 대한 EBSS와 함께 접시를 씻어.
- 의 접시 개 OPC를 제거하려면 따뜻한 0.05 % 트립신 - EDTA의 5 ml의 세포를 배양은 8 분 37 ° C에서 EBSS로 1:10 희석.
- 트립신을 중화 (EBSS 제) 30 % FBS 5 ML을 추가합니다. 약 50 배에 대한 피펫으로 판의 표면 떨어져 세포를 제거합니다.
- 모든 세포로 이동200 x g에서 15 분 동안 새로운 튜브와 원심 분리기에 정지.
- 셀 카운팅 다음 예열 SATO 미디어 1 ml의에 뜨는에 resuspend 세포 펠렛을 폐기하십시오. 한 뇌의 해부 1.5-2000000 개 OPC를 얻을 수 있습니다.
- 섬모 신경 영양 인자를 함유 SATO 배지에서 1 × 10⁵ 5 × 10⁵ 10 ㎝에 플레이트 사이의 밀도로 건조 PDL 코팅 된 플레이트 상 접시 셀 (10 ㎖) (CNTF, 10 NG / ㎖), 혈소판 유래 성장 인자 3 (NT3 1 NG / ㎖) 뉴로 (PDGF, 10, / ㎖ 겨), 및 포스 콜린 (4.2 ㎍ / ㎖) 2,12. 37 ° C에서 문화 OPC를, 8 % CO 2.
- CNTF와 SATO 매체 (10 ㎖ / 10cm 플레이트) 문화 일차 개 OPC (10 NG / ㎖), PDGF (10 NG / ㎖), NT3 (1ng / mL)로 및 포스 콜린 (4.2 ㎍ / mL)을 37 ° C에서, 절개 후 24 시간 동안 8 % CO 2.
- 완전 (10 ㎖를 OPC 배양액 갓 SATO 미디어를 피드 세포 대기음) 성장 인자와 () 단계 6.1 위 참조.
- 추가로 48 시간 동안 3 단계 (그림 2, 4 단계), 문화 OPC에 의해 결정되는 최적의 농도로 개 OPC에 바이러스를 추가합니다.
- 두 번 8 ml의 EBSS와 표면 오프 OPC를 먼저 린스 OPC 판을 제거하려면 다음 따뜻한 0.05 % 트립신 - EDTA의 5 ml를 2 분 동안 37 ° C에서 EBSS에 1:10으로 희석하여 세포를 배양한다.
- EBSS 30 % FBS와 트립신 (5 ㎖) 중화 및 피펫 팅에 의해 판에서 세포를 제거합니다. RT에서 15 분 동안 180 XG에 15ml의 튜브, 원심 분리로 세포 현탁액을 전송.
- 기음 세포 수에 따라 예열 SATO 미디어 1 용액에 뜨는에 resuspend 세포 펠렛을 끕니다.
- OPC 뿌리기에 앞서, DRG 문화 판에서 완전히 흡인 미디어. 조심스럽게 20 개 OPC는 DRG 뉴런에 적가 시드 앞서 4-6을 설명했다.
참고 :총 OPC 시드 볼륨은 22mm 커버 슬립 미만 200 μL해야합니다. - 부드럽게 1 ml의 예열 SATO 미디어와 맨 당은 물론, 조직 문화 후드에서 10 분 동안 접시를 이동하지 않고 정착 세포를 남겨주세요.
- 성장 인자와 SATO 미디어와 나머지 자매 개 OPC를 Replate (단계 6.1 참조). 관심있는 단백질의 발현을 확인하기 위해 이들 자매 OPC를 사용.
- 24 시간 후, 1 % B27와 공동 배양 배지 (2 ㎖ /도)를 포함 SATO 미디어 (NO 요인)과로 Neurobasal (V / V)와 SATO 미디어를 교체합니다. 미디어 변화에 십사일 2 ~ 3 일 동안 공동 문화를 유지한다.
- 웨스턴 블롯 분석에 의해 수초 단백질 발현에 대한 공동 문화를 평가하고 미엘린 염기성 단백질 마커와 신경 세포 마커 4-6에 대한 항체와 함께 더블 - 면역 염색에 의한 유수 축삭 세그먼트의 형성을 시각화.
5. 분리 및 개 OPC의 문화 (그림 2 단계 3)
참고 : 날 1-2 일 전에 해부 :
6. 열 변환 OPC를
공동 문화를 Myelinating 7. OPC의 시드 (그림 2, 5 단계와 6)
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
결과
플래그 태그가 세포 외 신호 관련 키나제 1 (플래그-ERK1) 효소 2K7의 구조와 바이러스 생산에 필요한 포장 및 액세서리 구조를 모두 포함하여 사용하는 구조,의 소화 제한에 의해 확인 렌티 바이러스 생산에 사용되는 구조 (그림 3) .
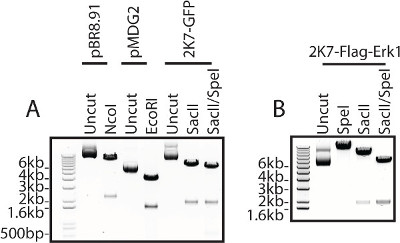
그림 3 : DNA 구조 확인. 렌티 바이러스 생산을 위해 필요한 모든 DNA 작 제물은 세균 Stbl3 정제하고 제한 효소 다이제스트에 의해 확인되었다. 액세서리 및 패키징 벡터를 표시하고, 도련 플라스미드 (A)에 비하여,을 NcoI 및 EcoRI로 분해 하였다. 2K7-GFP를 SpeI와 SacII은 (A)로 절단 하였다....
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
토론
축삭의 수초는 척추 동물의 중추 및 말초 신경계 양쪽의 최적의 기능을위한 중요한 과정이다. 유수 축삭의 생성 및 유지 보수와 세포 외 기질 단백질 (슈반 세포 나 희소 돌기 아교 세포)에서 분자 신경 세포 사이의 상호 작용, 아교를 포함하는 복잡하고 조정하는 과정입니다. 이 프로토콜의 의미 및 적용은 혼합 공 배양 설정 내의 하나의 특정 세포 유형에서 단백질의 조작을 허용한다는 것이다. 여러 세포 유형은 특정한 단백질의 활성을 차단하는 무딘 약리학 도구를 사용하여 생체 내 및 시험 관내 수초 분석에서 양쪽 수초에 관여 또는 신호 전달 경로 단백질은 하나의 연결에서 수초에 가하는 것을 영향에 대한 특정 정보를 제공 할 수없는 또는 신경교 관점 단백질 고유 한 세포 유형에 의해 발현되지 않는. 따라서, 시험 관내 수초로서oligodendroglial 단백질이 수초에 발휘하는 효과를 심문 할 수있게 해준다 구체적으로 OPC를 형질 도입하는 렌티 바이러스의 사용과 함께 말한다. 우리는 ...
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
공개 사항
저자는 이 연구와 관련하여 이해 상충이 없음을 선언합니다.
감사의 글
이 작업은 호주 국립 보건 및 의료 연구 위원회(NHMRC 펠로우십 #454330 to JX, 프로젝트 보조금 #628761 SM에, APP1058647 to JX), 다발성 경화증 연구 호주(MSRA #12070 to JX), 멜버른 대학교 연구 보조금 지원 제도 및 멜버른 연구 CI 펠로우십 JX에 대한 멜버른 연구 CI 펠로우십, HP 및 AF에 대한 호주 대학원 장학금의 지원을 받았습니다. 우리는 의 운영 인프라 계획에 감사드립니다. 호주 빅토리아 혁신, 산업 및 지역 개발부.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 2K7 렌티벡터 | Dr Suter의 친절한 선물9 | ||
| 5-Fluoro-2′-deoxyuridine | Sigma-Aldrich | F0503-100mg | |
| Alexa Fluor 488 염소 안티 마우스 IgG | Jackson Immunoresearch | 115545205 | |
| Alexa Fluor 488 염소 안티 토끼 IgG (H + L) | Life Technologies | A11008 | |
| Alexa Fluor 594 염소 안티 마우스 IgG (H + L) | Life Technologies | A11005 | |
| Alexa Fluor 594 염소 안티-토끼 IgG (H+L) | Life Technologies | A11012 | |
| Ampicillin | Sigma-Aldrich | A9518-5G | |
| B27 - NeuroCul SM1 뉴런 보충제 | 줄기세포 기술 | 5711 | |
| BDNF (Human) | Peprotech | PT450021000 | |
| Biotin (d-Biotin) | Sigma Aldrich | B4639 | |
| Bradford 시약 | Sigma Aldrich | B6916-500ML | |
| BSA | 시그마 Aldrich | A4161 | |
| 클로람페니콜 | 시그마-알드리치 | C0378-100G | |
| CNTF | Peprotech | 450-13020 | |
| DAKO 형광 장착 매체 | DAKO | S302380-2 | |
| DMEM, 고포도당, 피루브산, 글루타민 없음 | Life Technologies | 10313039 | |
| DNase | Sigma-Aldrich | D5025-375KU | |
| DPBS | Life Technologies | 14190250 | |
| DPBS, 칼슘, 마그네슘 | Life Technologies | 14040182 | |
| EBSS | Life Technologies | 14155063 | |
| EcoRI-HF | NEB | R3101 | |
| 모터 및 관심 | |||
| 소 태아 혈청 | 시그마-알드리치 | 12003C | |
| 포스콜린 | Sigma Aldrich | F6886-50MG | |
| 글루코스 (D-글루코스) | Sigma-Aldrich | G7528 | |
| 글리세롤 | 화학 공급 | GL010-500M | 재고 솔루션 보기 |
| 염소 안티-마우스 IgG | Jackson ImmunoResearch | 115005003 | |
| 염소 안티-마우스 IgM | Jackson ImmunoResearch | 115005020 | |
| Goat Anti-Rat IgG | Jackson ImmunoResearch | 112005167 | |
| Hoechst 33342 | Life Technologies | H3570 | |
| Igepal | Sigma Aldrich | I3021-100ML | |
| 인슐린 | 시그마 알드리치 | I6634 | |
| 카나마이신 | 시그마-알드리치 | 60615 | |
| 라미닌 | Life Technologies | 23017015 | |
| LB Medium | 재고 솔루션 보기 | ||
| LB-Agar | 재고 솔루션 보기 | ||
| L-Cysteine | Sigma-Aldrich | C-7477 | |
| Leibovitz의 L-15 Medium | Life Technologies | 11415064 | |
| L-글루타메이트 | Sigma-Aldrich | G1626 | |
| L-글루타민- 200 mM (100x) 액체 | Life Technologies | 25030081 | |
| LR Clonase II Plus 효소 | Life Technologies | 12538-120 | |
| MEM, NEAA, 글루타민 | 없음 Life Technologies | 10370088 | |
| Mouse α β III 튜불린 | Promega | G7121 | |
| 마우스 & 알파; MBP (monoclonal) | Millipore | MAB381 | |
| Na 피루브산염 | Life Technologies | 11360-070 | |
| NAC | Sigma Aldrich | A8199 | |
| NcoI-HF | NEB | R3193S | |
| NEBuffer 4 | NEB | B7004S | |
| Neurobasal medium | Life Technologies | 21103049 | |
| NGF (마우스) | Alomone Labs | N-100 | |
| NT-3 | Peprotech | 450-03 | |
| O1 항체 - 마우스 anti-O1 | Millipore | MAB344 | O1 하이브리도마 세포를 사용할 수 없는 경우 대안 |
| O1 하이브리도마 세포 | O4 항체 면역에 사용되는 항-O1 항체를 함유한 조건화된 배지 | ||
| O4 항체 - 마우스 anti-O4 | Millipore | MAB345 | O4 하이브리도마 세포를 사용할 수 없는 경우 대안 |
| O4 하이브리도마 세포 | 판닝에 사용되는 항-O4 항체를 함유한 컨디셔닝 배지 | ||
| Life Technologies | A10460 | ||
| One Shot Stbl 유능 세포 | Life Technologies | C7373-03 | |
| Papain Suspension | Worthington/Cooper | LS003126 | |
| pBR8.91 | Dr Denham10 | ||
| PDGF-AA (Human) | Peprotech | PT10013A500 | |
| 페니실린-스트렙토마이신 100x 솔루션 | Life Technologies | 15140122 | |
| pENTRY4IRES2GFP | Invitrogen | 11818-010 | |
| pMD2.G | Addgene | 12259 | |
| 폴리-D-라이신 | 시그마 | P6407-5MG | |
| 폴리에틸렌 (PEI) | Sigma-Aldrich | 408727-100ML | |
| 폴리-L-오르니틴 | 시그마 알드리치 | P3655 | |
| 프로게스테론 | Sigma Aldrich | P8783 | |
| 프로테아제 억제제 정제 (완전한 미니) | Roche | 11836153001 | |
| Proteinase K | 클로나제 효소 | ||
| Putrescine | Sigma Aldrich | P-5780 | |
| Rabbit α 신경필라멘트 | Millipore | AB1987 | |
| 토끼 &알파; MBP (polyclonal) | Millipore | AB980 | |
| Ran2 하이브리도마 세포 | ATCC | TIB-119 | 면역 판닝에 사용되는 항-Ran2 항체를 함유한 조절 배지 |
| Rat anti CD140A/PDGFRa 항체 | BD Pharmingen | 558774 | |
| SacII | NEB | R0157 | |
| SOC 배지 | 유능한 박테리아 | ||
| 와 함께 공급셀렌산나트륨 | Sigma Aldrich | S5261 | |
| Spe I | NEB | R0133S | |
| T4 DNA 리가제 | NEB | M0202S | |
| T4 DNA 리가아제 버퍼 | NEB | B0202S | |
| TE 버퍼 pH8 | 재고 솔루션 보기 | ||
| TNE 용해 버퍼 | |||
| 트레이스 원소 B | Cellgro | 99-175-CI | |
| 트랜스페린 (apo-트랜스페린 인간) | 시그마-알드리치 | T1147 | |
| 트리톤 X-100 | 시그마-알드리치 | T9284 | |
| Trypsin | Sigma-Aldrich | T9201-1G | |
| Trypsin 억제제 닭 달걀 흰 | Roche | 10109878001 | |
| Trypsin-EDTA (1x), 페놀 레드 (0.05%) | Life Technologies | 25300-054 | |
| Unconjugated Griffonia Simplicifolia Lectin BSL-1 | Vector laboratories | L-1100 | |
| 우리딘 | 시그마-알드리치 | U3003-5G |
참고문헌
- Baumann, N., Pham-Dinh, D. Biology of oligodendrocyte and myelin in the mammalian central nervous system. Physiol Rev. 81 (2), 871-927 (2001).
- Watkins, T. A., Emery, B., Mulinyawe, S., Barres, B. A. Distinct stages of myelination regulated by gamma-secretase and astrocytes in a rapidly myelinating CNS coculture system. Neuron. 60 (4), 555-569 (2008).
- Lee, K., et al. MDGAs interact selectively with neuroligin-2 but not other neuroligins to regulate inhibitory synapse development. Proc Natl Acad Sci U S A. 110 (1), 336-341 (2013).
- Xiao, J., et al. BDNF exerts contrasting effects on peripheral myelination of NGF-dependent and BDNF-dependent DRG neurons. J Neurosci. 29 (13), 4016-4022 (2009).
- Chan, J. R., et al. NGF controls axonal receptivity to myelination by Schwann cells or oligodendrocytes. Neuron. 43 (2), 183-191 (2004).
- Xiao, J., et al. Brain-Derived Neurotrophic Factor Promotes Central Nervous System Myelination via a Direct Effect upon Oligodendrocytes. Neurosignals. 18 (3), 186-202 (2010).
- Lundgaard, I., et al. Neuregulin and BDNF induce a switch to NMDA receptor-dependent myelination by oligodendrocytes. PLoS Biology. 11 (12), e1001743(2013).
- Kleitman, N., W, P. M., Bunge, R. P. Tissue culture methodes for the study of myelination. , MIT Press. Cambridge, MA. (1991).
- Xiao, J., et al. Extracellular signal-regulated kinase 1/2 signaling promotes oligodendrocyte myelination in vitro. J Neurochem. 122 (6), 1167-1180 (2012).
- Wong, A. W., Xiao, J., Kemper, D., Kilpatrick, T. J., Murray, S. S. Oligodendroglial expression of TrkB independently regulates myelination and progenitor cell proliferation. The Journal of Neuroscience. 33 (11), 4947-4957 (2013).
- Li, Z., et al. Molecular cloning, Characterization and Expression of miR-15a-3p and miR-15b-3p in Dairy Cattle. Molecular and Cellular Probes. , (2014).
- Emery, B., et al. Myelin gene regulatory factor is a critical transcriptional regulator required for CNS myelination. Cell. 138 (1), 172-185 (2009).
- Murai, K., et al. Nuclear receptor TLX stimulates hippocampal neurogenesis and enhances learning and memory in a transgenic mouse model. Proc Natl Acad Sci U S A. 111 (25), 9115-9120 (2014).
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
재인쇄 및 허가
