Hier beschrijven we een techniek die transposon mutagenese met hoge gegevensdoorvoer sequencing combineert te identificeren en kwantificeren van transposon leptospiral mutanten in weefsels na een uitdaging van hamsters. Dit protocol kan worden gebruikt voor scherm mutanten voor overleving en verspreiding in dieren en kan ook worden toegepast op in vitro studies.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
High-throughput parallelle Sequencing maatregel fitness van Leptospira interrogans Transposon invoeging mutanten tijdens Golden Syrische Hamster infectie
In dit artikel
Samenvatting
Samenvatting
In dit manuscript beschrijven we een transposon sequencing (Tn-Seq) techniek om te identificeren en kwantificeren van Leptospira interrogans mutanten gewijzigd in fitness tijdens infectie van Golden Syrische hamsters. Willekeurige transposon mutagenese combineert TN-Seq met de kracht van high-throughput sequencing technologie. Dieren worden uitgedaagd met een pool van transposon mutanten (ingang zwembad), gevolgd door het oogsten van bloed en weefsels een paar dagen later te identificeren en kwantificeren van het aantal mutanten in elk orgaan (uitgang zwembaden). De uitvoer zwembaden worden vergeleken met de ingang zwembad te beoordelen van de geschiktheid in vivo van elke mutant. Deze aanpak maakt het mogelijk screening van een groot zwembad van mutanten in een beperkt aantal dieren. Met kleine aanpassingen, kan dit protocol worden uitgevoerd met elke diermodel van leptospirose, reservoir host zoals ratten en acute infectie modellen zoals hamsters, evenals in vitro studies. TN-Seq biedt een krachtige tool om scherm voor mutanten met in vivo en in vitro fitness defecten.
Inleiding
Identificatie van virulentiegenen voor sommige bacteriën, zoals Leptospira spp., is moeilijk vanwege het beperkte aantal genetische tools beschikbaar. Een veel gebruikte aanpak is het creëren van een collectie van mutanten door willekeurige transposon mutagenese, gevolgd door de identificatie van de site van de invoegpositie in elke mutant en virulentie testen van individuele transposon mutanten in een dierlijk model. Deze aanpak is tijdrovend, duur, en vereist een groot aantal dieren.
Wanneer willekeurige mutagenese werd voor het eerst ontwikkeld voor het pathogene agens Leptospira interrogans, werden genen die betrokken zijn in virulentie geïdentificeerd door het testen van afzonderlijke mutanten in een dierlijk model1. Mutanten werden geselecteerd op basis van criteria zoals hun potentiële rol in de signalering beweeglijkheid of hun voorspelde buitenmembraan of oppervlakte locatie. Als de meerderheid van de leptospiral genen coderen hypothetische proteïnen van onbekende functie2, selecteren mutanten op basis van deze criteria de mogelijkheid om te ontdekken van nieuwe leptospiral virulentiegenen.
Meer recentelijk, zwembaden van L. interrogans transposon mutanten waren gescreend voor infectiviteit in de hamster en muis modellen3. Elk dier werd aangevochten met een pool van maximaal 10 mutanten. Infectiviteit van een mutant werd gescoord als positief als het werd ontdekt door PCR van culturen verkregen uit bloed en de nieren. PCR testen was moeizaam, omdat het een individuele PCR reactie nodig voor elke mutant in het zwembad. Omdat de frequentie van elke mutant in de culturen was niet gekwantificeerd, was de aanpak bevooroordeeld naar identificatie van zeer verzwakte mutanten.
We beschrijven een transposon (Tn-Seq) techniek, als een strategie om efficiënter scherm voor virulentiegenen te rangschikken. TN-seq bestaat uit het creëren van een bibliotheek van mutanten door transposon mutagenese gevolgd door massale parallelle sequencing4,5,6. Kort, transposon mutanten zijn gebundeld, geënt in dieren, en later teruggevonden uit verschillende organen (uitgang zwembaden). Het DNA van de zwembaden van de uitvoer is geëxtraheerd en verteerd met enzymen van de beperking of geschoren met het ultrasoonapparaat. Twee rondes van PCR gericht op de kruispunten van de transposon invoeging sites worden uitgevoerd. Deze stap kan de toevoeging van de adapters nodig voor de sequencing. De resulterende PCR producten worden geanalyseerd door hoge gegevensdoorvoer sequentiebepaling te identificeren van de site transposon invoeging van elke mutant van het zwembad samen met hun relatieve overvloed, die wordt vergeleken met de oorspronkelijke samenstelling van de pool van mutant.
Het belangrijkste voordeel van deze aanpak is de mogelijkheid om gelijktijdig scherm een groot aantal mutanten met een klein aantal dieren. TN-Seq hoeft niet de voorkennis van de transposon invoeging sites die de kansen verhoogt van het ontdekken van nieuwe Leptospira-specifieke genen die betrokken zijn in virulentie met minder tijd en meer efficiëntie. Omdat leptospiral last in weefsels is relatief hoog in knaagdier modellen vatbaar voor dodelijke infectie (meestal 104 tot 108 bacteriën/g weefsel)7,8,9 zo goed zoals in reservoir hosts 10,11, weefsels kunnen rechtstreeks worden geanalyseerd zonder de behoefte aan cultuur, vermindering van vooroordelen als gevolg van in vitro groei.
In Tn-Seq studies met de meeste bacteriële pathogenen beschreven tot nu toe, de hoge frequentie van dat mutagenese toegestaan infectie met grote zwembaden met mutanten collectief hebben meerdere nauw-spaced transposon invoegingen binnen elk gen4 ,12,13,14. TN-Seq heeft ook ontwikkeld voor een bacterie waarvoor de mutagenese frequentie veel lagere6 is. Met Leptospira, kan een bibliotheek van transposon mutanten worden gegenereerd door de invoering van de transposon op een inzetbare plasmide door vervoeging zoals beschreven door Slamti et al.15. De frequentie van transposon mutagenese van L. interrogans is echter laag. Wanneer de Himar1 transposon werd geïntroduceerd op een conjugative plasmide, werd de frequentie van de transconjugant gemeld dat enige 8,5 x 10⁻⁸ per ontvanger cel met de Lai stam van L. interrogans16 en dreigt te worden ook arme met de meeste andere stammen van L. interrogans. Het protocol hier beschreven is in deel op basis van die ontwikkeld voor Borrelia burgdorferi, waarin ook de frequentie van transposon dat mutagenese lage6.
Voor onze pilot experiment met het protocol17voerden we transposon mutagenese met L. interrogans serovar Manilae stam L495 vanwege het succes van andere groepen in het isoleren van transposon insertiemutanten in de stam samen met de lage LD50 (letale dosis) voor virulentie1. We 42 mutanten door Tn-Seq gescreend en verschillende mutant kandidaten defect in virulentie, waaronder twee met invoegingen in een kandidaat-adenylaat cyclase gen geïdentificeerd. Individuele testen van de twee mutanten in hamsters bevestigd dat zij tekort aan virulentie17waren.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
Let op: Pathogene stammen van Leptospira spp. moeten worden behandeld onder Biosafety Level 2 (BSL-2) insluiting procedures. Geschikte persoonlijke beschermingsmiddelen (PBM) gedragen moet worden. Een klasse II bioveiligheid kabinet moet worden gebruikt voor alle manipulaties van pathogene leptospiren spp.
1. verwezenlijking van de Transposon Mutant bibliotheek15
-
Overdracht van de transposon in Leptospira spp. door vervoeging (Figuur 1)
- Inoculeer een volume van exponentiële-fase cultuur van pathogene leptospiren spp. overeenkomt met 107 cellen in 10 mL Ellinghausen-McCullough-Johnson-Harris middellange (EMJH)18,19. Incubeer bij 30 ° C met 150 t/min schudden tot de dichtheid 2-8 x 10⁸ cellen/mL bereikt.
Opmerking: De verdubbeling tijd van pathogene leptospiren is 12 tot 24 h, afhankelijk van de stam. - Inoculeer 50 µL van de donor Escherichia coli stam β216320 uitvoering van de inzetbare transposon plasmide (pCjTKS2)16 in 5 mL van Luria Bouillon (LB) aangevuld met 0.3 mM van 2,6-diaminopimelicacid (DAP), 50 µg Mn/mL kanamycine (Km) en 50 µg/mL spectinomycine (Spc) en plaats overnachting in een incubator 37 ° C op 255 rpm.
- Inoculeer 60 µL van E. coli cellen in 3 mL EMJH aangevuld met 0.3 mM van de DAP (EMJH + DAP). Incubeer bij 37 ° C op 255 rpm agitatie voor 3-4 h tot een OD600nm≈ 0.3.
- Om te assembleren de filtratie unit (Figuur 1), plaats de base op een 125 mL zijarm conische kolf, plaatst u een acetaat-gemengd met cellulose filter (porie grootte 0.1 mm, diameter 25 mm) op het honk, en klem de trechter naar de base. De filtratie apparaat aansluiten op een vacuümsysteem.
- Voeg 5 mL van Leptospira spp. cultuur en 0,5 mL van E. coli cultuur in de trechter. Zuig de vloeistof door het filter.
- Breng het filter met het oppervlak van bacteriën naar boven op een EMJH + DAPplate. Bij 30 ° C na een nacht bebroeden met het filter naar boven.
- Plaats de filter in een tube van 15 mL met 1 mL van EMJH en vortex voor 10 s tot de introductie van de bacteriën in de media. Verspreid 200 µL van de schorsing op 5 EMJH platescontaining 50 µg/mL Km met behulp van 10-15 1 mm steriele glasparels of een steriele wegwerp strooier. Wikkel de platen met parafilm en incubeer ze ondersteboven bij 30 ° C gedurende 3 tot 4 weken totdat kolonies zichtbaar zijn.
- Pipetteer kolonies individueel in 3 mL EMJH met 50 µg/mL Km (EMJH + Km) bij 30° C onder 150 rpm agitatie voor 7 tot 10 dagen totdat de cultuur een bevolkingsdichtheid van ≈ 10 bereikt8/mL.
Opmerking: Culturen kunnen worden opgeslagen bij-80 ° C of in vloeibare stikstof (met 4% glycerol).
- Inoculeer een volume van exponentiële-fase cultuur van pathogene leptospiren spp. overeenkomt met 107 cellen in 10 mL Ellinghausen-McCullough-Johnson-Harris middellange (EMJH)18,19. Incubeer bij 30 ° C met 150 t/min schudden tot de dichtheid 2-8 x 10⁸ cellen/mL bereikt.
-
Identificatie van de transposon invoeging site door genestelde PCR (Figuur 2)
- Lyse 50 µL van elke transposon mutant in PCR buizen door incubatie bij 95 ° C gedurende 15 minuten.
Opmerking: DNA gezuiverd kan worden in plaats daarvan, met behulp van een DNA-extractie-kit. - De PCR-mix met Deg1 en Tnk1 inleidingen (tabel 3) volgens tabel 1voor te bereiden. Breng 23,7 µL van het mengsel aan elke PCR buis en 1.3 µL van lysed cellen toevoegen. Voer het programma: 95° C gedurende 5 minuten; 40 cycli: 95 ° C gedurende 15 s, 40 ° C gedurende 1 min, 72 ° C gedurende 2 minuten; 72 ° C gedurende 10 minuten.
- Maak de PCR-mix met Tag en TnkN1 inleidingen (tabel 3) volgens tabel 2. 24.2 µL van het mengsel overbrengen in elke buis PCR en 0.8 µL van het PCR #1 reactie toe te voegen. Voer het programma: 95 ° C gedurende 5 minuten; 35 cycli: 95 ° C gedurende 15 s, 55 ° C gedurende 30 s, 72 ° C gedurende 2 minuten; 72 ° C gedurende 10 minuten.
- 3 µL van het PCR producten worden uitgevoerd op een 1% agarose gel met 1 X Tris-acetaat-EDTA (TAE)-buffer bij 10-15 V/cm (figuur 2B).
- Zuiveren van PCR producten van positieve monsters met behulp van een PCR zuivering kit. Elueer DNA met het laagste volume toegestaan door de kit te maximaliseren van de concentratie van DNA hersteld.
- Stuur gezuiverde PCR producten Sanger sequencing met behulp van de TnkN1 primer (tabel 3).
- De invoegpositie sites identificeren door de resulterende reeks met de ouderlijke stam genoom vergelijken door analyse van de BLASTN (http://blast.ncbi.nlm.nih.gov/) of met behulp van de SpiroScope database (http://www.genoscope.cns.fr/agc/mage)21.
- De site van de invoeging van het transposon door PCR gebruikend inleidingen gloeien aan het flankeren de opeenvolgingen van gastheer te bevestigen.
Opmerking: De transposon neemt de grootte van de wild-typen volgorde door ≈ 2 kb.
- Lyse 50 µL van elke transposon mutant in PCR buizen door incubatie bij 95 ° C gedurende 15 minuten.
2. dierlijke Experiment (Figuur 3)
-
Cultuur van Leptospira mutanten
- Groeien individueel elke geselecteerde transposon mutant in 10 mL EMJH + Km bij 30 ° C op 150 rpm agitatie met een dichtheid van 107-108 leptospiren/mL.
- Tellen de leptospiren door dark field-microscopie met een teller Petroff-Hausser of zoals beschreven door Miller23.
- Elke cultuur in EMJH met de dezelfde dichtheid, bijvoorbeeld 106 cellen/mL verdund.
- Om te assembleren de ingang zwembad, meng de verdunde culturen in gelijke hoeveelheden.
Opmerking: Besturingselementen opnemen in de ingang zwembad door toevoeging van mutanten met bekende fitness defecten zoals loa2217,24 en mutanten met ongewijzigde fitness zoals ligB17,25, respectievelijk. Zwembaden van mutanten kunnen worden opgeslagen met 4% glycerol bij-80 ° C of in vloeibare stikstof.
-
Uitdaging
Opmerking: De hier beschreven methoden werden goedgekeurd door het veteranen zaken meer Los Angeles institutionele Animal Care en gebruik Comité (protocol #09018-14).- Injecteren intraperitoneally 1 mL van de input pool aan elk dier met een insuline spuit U-100 met 26G x ½" naald.
Opmerking: In het proefproject, 8 dieren werden uitgedaagd met 1 mL van de ingang zwembad, dat wil zeggen, 106 bacteriën totaal17. De infectie werd toegestaan om te gaan voor de 4 dagen voorafgaand aan de euthanasie. - Verzamel 10 mL van de ingang zwembad, en spin voor 20 min op 3220 x g. Verwijder voorzichtig de bovendrijvende vloeistof zonder de pellet te verstoren. De cel pellet op - 80˚C bewaren tot gebruik (stap 3.1.3).
- Volgen de dieren dagelijks totdat zij worden beëindigd op de vooraf bepaalde eindpunt. Weeg de hamsters dagelijks en kijk voor eindpunt criteria: verlies van eetlust, gang of ademhaling problemen, prostration, gegolfde bont, of > 10% van het maximale gewicht bereikt.
- Injecteren intraperitoneally 1 mL van de input pool aan elk dier met een insuline spuit U-100 met 26G x ½" naald.
-
In vitro experiment
- Op de dag van uitdaging, beënten 3 maatkolven van 25 mL van EMJH + Km met 5 mL van de input pool. Groeien culturen bij 30 ° C onder 150 rpm agitatie.
- Tellen de leptospiren dagelijks met één van de methodes van punt 2.1.2. Wanneer de dichtheid ≈ 1 x 10⁸/mL bereikt, spin down elke schorsing gedurende 20 minuten bij 3220 x g.
- De cel pellets bij-80 ° C bewaren tot gebruik.
-
Oogsten en opslaan van de weefsels
- De dieren na inademing Isofluraan gevolgd door bilaterale Thoracotomie26euthanaseren.
- Onmiddellijk verzamelen 1 tot 2 mL bloed door cardiale punctie met een spuit met 3 mL en een naald 25G x 5/8". Breng het bloed in de buis met EDTA. Meng door inversie, 5 tot 6 keer.
- Één nier- en ⅓ in ½ van de ventrale mediaan kwab van de lever in cryotubes verzamelen.
- Het bewaren van weefsels bij-80 ° C tot gebruik.
3. bouw van Genomic bibliotheken voor High-throughput Sequencing (Figuur 4)
-
DNA-extractie
- DNA-extractie uit bloed.
- 100 µL bloed van de EDTA-buis overbrengen aan een microcentrifuge buis.
- Zuiveren van DNA met behulp van een DNA-extractie-kit. Volg de instructies van de fabrikant.
- DNA-extractie uit weefsels.
- Scalpels en schaar, dobbelstenen tussen 50 tot 80 mg van elk orgaan in kleine stukjes (1 x 1 mm) en ze vervolgens overbrengen naar een steriele schroefdop droge buis. Het gewicht van weefsel meten met een precisie-evenwicht.
- Voeg 500 µL van steriele PBS in de buis.
- Meng de monsters met behulp van de disruptor voor 1 min op 5 bewegingen per seconde.
- Bereken het volume dat overeenkomt met 25 mg van weefsel met behulp van de volgende vergelijking:
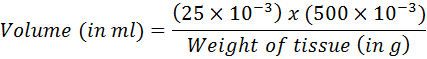
- Breng de berekende volume worden gecontroleerd in de DNA-extractie-kit. Doorgaan met DNA zuivering volgens de instructies van de fabrikant.
- DNA-extractie uit de ingang zwembad en in vitro culturen.
- Ontdooi bacteriële pellets bij kamertemperatuur gedurende 5-10 minuten.
- Doorgaan met DNA-extractie volgens de instructies die bij de kit.
- Winkel DNA bij-80 ° C tot gebruik.
- DNA-extractie uit bloed.
-
Afknippen van het DNA (Figuur 5)
- Breng 50 µL van geëxtraheerde DNA op een 1,5 mL microcentrifuge buis.
- De buisjes in het rek van de ultrasoonapparaat cup hoorn gevuld met koud water (4 ° C) plaatsen.
- Het ultrasoonapparaat voor 3 min lopen bij 80% intensiteit met 10 s op de pols en 5 s uit de pols.
Let op: Draag oorwarmers of oordopjes ter bescherming van de hoorzitting. - Uitvoeren van 2,5 µL van de sheared DNA op een 2% agarose gel om te bevestigen dat het grootste deel van het DNA is < 600 bp in grootte.
-
Toevoeging van de C-staart
- DNA-concentratie met een klein volume spectrofotometer meten.
- Berekenen van volume dat overeenstemt met 500 ng van DNA met behulp van de volgende vergelijking:
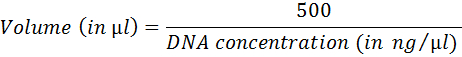
- Bereiden tailing reactie (tabel 4). Incubeer 1 uur bij 37 ° C; Inactivering bij 75 ° C gedurende 20 min.
Opmerking: Voor monsters die moeten worden aangepast aan een volume groter is dan 14,5 µL, verhogen het eindvolume van reactie op 40 µL en dienovereenkomstig een schaal-up van de resterende onderdelen. - Reinig de monsters met een PCR zuivering kit. Elueer het DNA met 12 µL van elutie buffer.
-
Genestelde PCR
- PCR #1
- Bereiden van PCR mixen volgens de tabellen 3 en 5. Breng 22 µL van de bibliotheek mix aan elke PCR buis en voeg 3 µL van gezuiverde DNA. Verder op dezelfde manier met de controle-mix.
Opmerking: Primer TnkN317 is specifiek voor de transposon en primer olj3766 is specifiek voor de C-staart. De controle-mix ontbreekt de TnkN3 primer, die specifiek gericht is op het transposon. - Voer het volgende programma: 95 ° C gedurende 2 min; 24 cycli: 95 ° C gedurende 30 s, 60 ° C gedurende 30 s, 72 ° C gedurende 2 minuten; 72 ° C gedurende 2 minuten.
- Bereiden van PCR mixen volgens de tabellen 3 en 5. Breng 22 µL van de bibliotheek mix aan elke PCR buis en voeg 3 µL van gezuiverde DNA. Verder op dezelfde manier met de controle-mix.
- PCR #2.
- Voorbereiding van de tweede PCR mixen volgens de tabellen 3 en 6. Breng 49 µL van de bibliotheek mix aan elke PCR buis en voeg 1 µL van het PCR #1 bibliotheek reactie. Breng 24,5 µL van de controle-mix aan elke PCR buis en 0,5 µL van het PCR #1 controle reactie toe te voegen.
Opmerking: Primer pMargent2 is specifiek voor de transposon en de IP-inleidingen6 bevatten zes-base-paar barcode en specifieke opeenvolgingen erkend door de volgende-generatie sequencing-platform. - Voer het volgende programma: 95 ° C gedurende 2 min; 18 cycli: 95 ° C gedurende 30 s, 60 ° C gedurende 30 s, 72 ° C gedurende 2 minuten; 72 ° C gedurende 2 minuten.
- Voorbereiding van de tweede PCR mixen volgens de tabellen 3 en 6. Breng 49 µL van de bibliotheek mix aan elke PCR buis en voeg 1 µL van het PCR #1 bibliotheek reactie. Breng 24,5 µL van de controle-mix aan elke PCR buis en 0,5 µL van het PCR #1 controle reactie toe te voegen.
- 3 µL worden uitgevoerd op een 2% agarose gel. De bibliotheek moet tonen een uitstrijkje met de meerderheid van het signaal tussen 200 en 600 bp (Figuur 6) en geen versterking voor de reactie van de controle.
- PCR #1
-
Zuivering van PCR producten.
Opmerking: Reinig de genomic bibliotheken met een PCR zuivering kit na instructies van de fabrikant. Elueer het DNA met 30 µL van elutie buffer. - Het meten van de concentratie van de DNA met behulp van een fluorescentiespectroscopie. Gemiddeld 2 tot 3 leest.
- Bereken het volume van elke bibliotheek gelijk aan 15 of 20 ng met behulp van de onderstaande vergelijking:
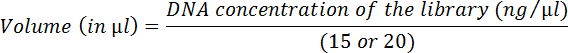
-
Mix van alle bibliotheken samen volgens de vorige berekeningen. Bepaal de molaire concentratie van het DNA met de vergelijking van de volgende website:
http://www.molbiol.edu.ru/eng/scripts/01_07.html
Let op: DNA-concentratie en het volume eisen afhankelijk van de sequencing-platform.
4. high-throughput Sequencing en Data-analyse
- Sequencing
- Reeks bibliotheken als 64 bp single-end leest met behulp van de aangepaste volgorde primer pMargent3 en de sequencing van standaard commerciële primer. De sequencing-platform krijgt u FastQ bestanden met alle sequencing leest.
- Analyse met Galaxy-software
- Download het bestand van de reeks genoom
- In de SpiroScope database homepage (zie stap 1.2.7 voor link), selecteer het organisme voor het experiment gebruikt en klik op 'LOAD in GENOME BROWSER'.
- Selecteer in de werkbalk (in de buurt van de bovenkant van de homepage), "Search/exporteren > data downloaden", in de lijn van het "Sequence (fasta)", klik op "Genoom" om te downloaden van de reeks.
- Open het bestand met Kladblok (PC) of TextEdit (Mac) en de naam van het chromosoom (bijvoorbeeld "ChrI"). De fasta indeling behouden.
- Volg dezelfde stappen om te downloaden van de opeenvolging van chromosoom II. Combineer beide chromosoom sequenties in een interne txt-bestand door te kopiëren en plakken.
Opmerking: Chromosoom sequenties kunnen ook worden gedownload van de NCBI website (https://www.ncbi.nlm.nih.gov) en gecombineerd tot een enkele txt-bestand.
- Uploaden van bestanden naar de server van de Melkweg
Opmerking: Galaxy is een open source, webgebaseerd platform voor het beheren van gegevens intensieve bioinformatics werkstromen27,28,29,30 en kan worden geraadpleegd op https://usegalaxy.org/.- Selecteer in het menu Extra "gegevens ophalen > bestand uploaden vanaf uw computer". Sleep en drop de .fastq bestanden gegenereerd door de sequencing-platform in het venster en vervolgens klikt u op "Start".
- Volg dezelfde stappen om de Leptospira genoom reeks .txt bestand te uploaden.
- Bruidegom leest
- Selecteer "NGS: QC en manipulatie > FASTQ Groomer" in het menu Extra.
- Naast bestand bruidegom, selecteert u de bibliotheken geüpload in stap 4.2.2. Selecteer het juiste rangschikkend systeem in Input FASTQ kwaliteit scores type. Laat voor geavanceerde opties verbergen Advanced Office geselecteerd.
- Klik op "Uitvoeren".
- Sequencing artefacten verwijderen
- Selecteer "NGS: QC en manipulatie > sequencing artefacten verwijderen". Naast de bibliotheek wilt filteren, selecteert u de geprepareerde bestanden gegenereerd in stap 4.2.3. Klik op "Uitvoeren".
- C-staart sequenties verwijderen
Let op: Herhaal deze stappen eenmaal of tweemaal om alle C vliegengordijn worden verwijderd.- Selecteer "NGS: QC en manipulatie > adapter sequenties Clip".
- Selecteer of typ het volgende:
Bibliotheek naar clip: Selecteer de bestanden die zijn gegenereerd in stap 4.2.4.
Minimale reeks lengte: 15
Bron: invoeren aangepaste volgorde
Invoeren aangepaste knippen volgorde: CCCCCCC
Voer waarde in niet-nul om houden de adapter sequenties en x-bases die volgen: 0
Negeren van sequenties met de honken vol onbekende (N): Ja
Uitvoeropties: Output geknipte zowel niet-geknipt sequenties - Klik op "Uitvoeren".
- Verwijderen van de adapter sequenties
- Selecteer "NGS: QC en manipulatie > adapter sequenties Clip".
- Selecteer of typ het volgende:
- Bibliotheek naar clip: Selecteer de bestanden die zijn gegenereerd in stap 4.2.5.
- Minimale reeks lengte: 15
- Bron: invoeren aangepaste volgorde
- Invoeren aangepaste knippen volgorde: CGTATGCCGTCTTCTGCTTG
- Voer waarde in niet-nul om houden de adapter sequenties en x-bases die volgen: 0
- Negeren van sequenties met de honken vol onbekende (N): Ja
- Uitvoeropties: Output geknipte zowel niet-geknipt sequenties
- Klik op "Uitvoeren".
- Filter leest op basis van hun kwaliteit
- Selecteer "NGS: QC en manipulatie > filteren door kwaliteit".
Opmerking: Dit hulpprogramma selecteert leest op basis van kwaliteitsscores. - Selecteer de volgende opties:
Bibliotheek te filteren: Selecteer de bestanden die zijn gegenereerd in stap 4.2.6.
Kwaliteit cut-off waarde: 20
Procent van bases in de reeks die moet bezitten gelijk aan/hoger dan cut-off waarde: 95 - Klik op "Uitvoeren".
Opmerking: Met deze instellingen, leest korter dan 20 nucleotiden of met een kwaliteitsscore van 20 of minder voor 95% van de cycli worden verwijderd. Passen striktheid instellingen van uw experiment.
- Selecteer "NGS: QC en manipulatie > filteren door kwaliteit".
- Kaart leest32
- Selecteer "NGS: Mapping > Bowtie2"32.
- Selecteer het volgende in de velden in het hoofdvenster:
Is deze enkele of gekoppelde bibliotheek: single-einde
FASTQ bestand: Selecteer de bibliotheek gefilterd voor kwaliteit vanaf stap 4.2.7.
Schrijven unaligned (in fastq formaat) leest om te scheiden van bestand(en): geen
Uitgelijnd (in fastq formaat) leest om te scheiden van bestand(en) schrijven: geen
U selecteert een verwijzing genoom uit uw geschiedenis of een ingebouwde index gebruiken?: gebruik een genoom uit de geschiedenis en index bouwen
Selecteer de referentie-genoom: Selecteer de Leptospira genome.txt bestand geupload in stap 4.2.2.
Set informatie groepen?: stel niet
Kies analyse modus: 1: standaardinstelling alleen
Wilt u voorinstellingen gebruiken?: Nee, enkel de standaardwaarden gebruiken
De statistieken van de toewijzing bowtie2 opslaan in de geschiedenis: Nee
Bronparameters job: gebruik standaard baan Bronparameters - Klik op "Uitvoeren" om uit te lijnen leest aan het genoom.
- Bestanden converteren
- Selecteer "NGS: SAMtools > BAM-naar-SAM BAM omzetten in SAM".
- Selecteer de volgende opties:
BAM bestand converteren: Selecteer toegewezen bibliotheek vanaf stap 4.2.8.
Opties voor koptekst: inclusief kop in SAM uitvoer (-h) - Klik op "Uitvoeren".
- Bestanden converteren
- Selecteer "NGS: SAMtools > SAM omzetten interval".
- Selecteer de volgende opties:
Selecteer dataset te converteren: Selecteer het SAM toegewezen bibliotheekbestand gegenereerd in stap 4.2.9.
Alle afdrukken?: Ja - Klik op "Uitvoeren".
- Soort leest
- Selecteer "filteren en sorteren > gegevens in oplopende of aflopende volgorde sorteren".
- Selecteer de volgende opties:
Soort dataset: Selecteer het interval-bestand gegenereerd in stap 4.2.10.
op kolom: 2
met smaak: numerieke volgorde
alles in: oplopend - Klik op "Uitvoeren".
- Selecteer leest bijpassende chromosoom ik
- Selecteer "filteren en sorteren > Selecteer regels die overeenkomen met een uitdrukking".
- Selecteer de volgende opties:
Selecteer regels uit: Selecteer bestand met gesorteerde leest gegenereerd in stap 4.2.11.
dat: Matching
het patroon: Voer de naam van chromosoom ik als bepaald in stap 4.2.1.3 (bijvoorbeeld: "ChrI"). - Klik op "Uitvoeren".
- Selecteer leest overeenkomende chromosoom II
Doorgaan na stap 4.2.12. - Groep leest volgens de invoegingen sites in chromosoom ik
- Selecteer "Join, aftrekken en groep > gegevens groeperen op een kolom en statistische bewerking uitvoeren op andere kolommen".
- Selecteer de volgende opties:
Selecteer gegevens: Selecteer resulterende bestand uit stap 4.2.12.
Groeperen op kolom: 2
Negeren geval bij het groeperen?: Nee
Negeer regels die beginnen met deze tekens: Ø
Operatie > + operatie invoegen
Type: graaf
Op kolom: 2
Resultaat op het dichtstbijzijnde gehele getal wordt afgerond: Nee - Klik op "Uitvoeren".
- Groep leest volgens de invoeging sites in chromosoom II
Doorgaan na stap 4.2.14. - Soort invoeging sites op chromosoom ik
- Selecteer "filteren en sorteren > gegevens in oplopende of aflopende volgorde sorteren".
- Selecteer de volgende opties:
Soort Dataset: Selecteer bestand uit stap 4.2.14.
op kolom: 1
met smaak: numerieke volgorde
alles in: oplopend - Klik op "Uitvoeren".
- Sorteren van invoeging sites op chromosoom II
Doorgaan na stap 4.2.16.
- Download het bestand van de reeks genoom
- Statistische analyse
- Breng de Galaxy-gegevens in spreadsheet-bestanden door kopiëren en plakken van de twee kolommen van stappen 4.2.16. en 4.2.17. in een Excel-bestand.
Opmerking: De eerste kolom is de nucleotide-coördinaat van de transposon invoeging site, en de tweede kolom is het aantal leest op de site van elke inbrengen. - Identificatie van het gen herbergen de transposon met behulp van de coördinaat van de nucleotide geboden in de tabel.
Opmerking: bijvoorbeeld een transposon ingevoegd op nucleotide #30718 van chromosoom ik is gelegen in het LIC10024 -gen, dat omspant nucleotiden in chromosoom 29263-31539 I. - Bereken de relatieve frequenties (F) voor elke mutant in elk weefsel en in de ingang zwembad na de onderstaande vergelijking:
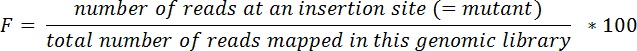
- -Uitgang/ingang ratio's (R) voor elke mutant en weefsel met behulp van de onderstaande vergelijking berekenen:
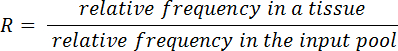
- Wilcoxon ondertekend-rank test
- Normaliseren alle-uitgang/ingang ratio's door het instellen van de gemiddelde verhouding voor elk weefsel in elk dier te 1.0. Een ratio van 1.0 is neutraal, > 1.0 is nadelig, en < 1.0 is voordelige33.
- Vergelijken-uitgang/ingang verhoudingen aan 1.0 (neutrale fitness) met behulp van de rangschikking Wilcoxon toets met P-waarden < 0.05 beschouwd als statistisch significant.
- Breng de Galaxy-gegevens in spreadsheet-bestanden door kopiëren en plakken van de twee kolommen van stappen 4.2.16. en 4.2.17. in een Excel-bestand.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Oprichting van een bibliotheek van transposon mutanten in L. interrogans door vervoeging vereist een filtratie-eenheid, zoals afgebeeld in Figuur 1. We worden verhaald 100-200 transconjugants elke paring.
De site van transposon invoeging is geïdentificeerd in elke mutant door de sequencing van het PCR-product dat is gegenereerd door semi-willekeurige PCR die zich richt op het einde van de t...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Hoewel uit onze proefproject voor hamster uitgedaagd intraperitoneally met 42 L. interrogans mutanten17 resultaten zijn, verwachten we dat grotere zwembaden van mutanten kunnen worden gescreend door Tn-Seq. Omdat de frequentie van transconjugants laag is (100-200 transconjugants/paring), verschillende verparingen zijn noodzakelijk voor het genereren van een voldoende aantal mutanten voor grote Tn-Seq experimenten. Onderhouden van een groot aantal mutanten in vloeibare culturen biedt logis...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs hebben niets te onthullen.
Dankbetuigingen
Dit werk werd gesteund door een veteranen zaken Merit Award (aan D.A.H.) en een National Institute of Health toekennen R01 AI 034431 (D.A.H.).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| Kanamycin sulfate from Streptomyces kanamyceticus | Sigma-Aldrich | K4000 | |
| 2,6-diaminopimelic acid | Sigma-Aldrich | D1377 | |
| Spectinomycin dihydrochloride pentahydrate | Sigma-Aldrich | S4014 | |
| Axio Lab A1 microscope with a darkfieldcondenser | Zeiss | 490950-001-000 | |
| DNeasy blood and tissue kit | Qiagen | 69504/69506 | |
| MinElute PCR Purification | Qiagen | 28004/28006 | |
| QIAquick PCR purification kit | Qiagen | 28104/28106 | |
| Model 505 Sonic Dismembrator | Fisher Scientific | FB-505 | |
| 2.5" Cup horn | Fisher Scientific | FB-4625 | |
| Bead Ruptor 24 | Omni International | 19-010 | Stap 3.1.2.4 |
| Terminal deoxynucleotidyl transferase | Promega | M828C | |
| Master mix Phusion | Thermo Scientific | F531 | Bereiding van genomische bibliotheken, stap 3.4. |
| DreamTaq Master Mix | Thermo Scientific | K9011/K9012 | Identificatie van de transposon-invoegplaats, stap 1.2. |
| dCTP | Thermo Scientific | R0151 | |
| ddCTP | Affymetrix/ USBProducts | 77112 | |
| T100 Thermal cycler | BioRad | 1861096 | |
| Qubit 2.0 fluorometer | Invitrogen | Q32866 | stap 3.6. |
| Qubit dsDNA HS assay kit | Invitrogen | Q32851/Q32854 | stap 3.6. |
| Qubit assay tubes | life technologies | Q32856 | stap 3.6. |
| PBS pH 7.2 (1X) | Gibco | 20012-027 20012-050 | |
| Disposable scalpel No10 | Feather | 2975#10 | |
| Plastic K2 EDTA 2 ml tubes | BD vacutainer | 367841 | |
| syringe U-100 with 26G x ½” needle | BD vacutainer | 329652 | IP-uitdaging, stap 2.2.1. |
| 3 mL Luer-Lok tip syringe | BD vacutainer | 309657 | Hartpunctie, stap 2.4.2. |
| 25G X 5/8” needle | BD vacutainer | 305901 | Hartpunctie, stap 2.4.2. |
| 25 mm fritted glass base with stopper | EMD Millipore | XX1002502 | Filtratie-eenheidssysteem, stap 1.1.7. |
| 25 mm aluminium veerklem | EMD Millipore | XX1002503 | Filtratie-eenheidssysteem, stap 1.1.7. |
| 15 ml borosilicaat glas trechter | EMD Millipore | XX1002514 | Filtratie-eenheidssysteem, stap 1.1.7. |
| 125 ml side-arm Erlenmeyer kolf | EMD Millipore | XX1002505 | Filtratie-eenheidssysteem, stap 1.1.7. |
| Acetaat-cellulose filter VVPP (pore grootte 0.1 mm; diameter 25 mm) | EMD Millipore | VVLP02500 |
Referenties
- Murray, G. L., et al. Genome-wide transposon mutagenesis in pathogenic Leptospira species. Infect Immun. 77 (2), 810-816 (2009).
- Adler, B., Lo, M., Seemann, T., Murray, G. L. Pathogenesis of leptospirosis: the influence of genomics. Vet Microbiol. 153 (1-2), 73-81 (2011).
- Marcsisin, R. A., et al. Use of a high-throughput screen to identify Leptospira mutants unable to colonize the carrier host or cause disease in the acute model of infection. J Med Microbiol. 62, 1601-1608 (2013).
- van Opijnen, T., Bodi, K. L., Camilli, A. Tn-seq: high-throughput parallel sequencing for fitness and genetic interaction studies in microorganisms. Nat Methods. 6 (10), 767-772 (2009).
- van Opijnen, T., Lazinski, D. W., Camilli, A. Genome-wide fitness and genetic interactions determined by Tn-seq, a high-throughput massively parallel sequencing method for microorganisms. Curr Protoc Microbiol. 36, 1E.3.1-1E.3.24 (2015).
- Troy, E. B., et al. Understanding barriers to Borrelia burgdorferi dissemination during infection using massively parallel sequencing. Infect Immun. 81 (7), 2347-2357 (2013).
- Wunder, E. A. Jr, et al. Real-time PCR reveals rapid dissemination of Leptospira interrogans after intraperitoneal and conjunctival inoculation of hamsters. Infect Immun. 84 (7), 2105-2115 (2016).
- Lourdault, K., Aviat, F., Picardeau, M. Use of quantitative real-time PCR for studying the dissemination of Leptospira interrogans in the guinea pig infection model of leptospirosis. J Med Microbiol. 58, 648-655 (2009).
- Coutinho, M. L., et al. Kinetics of Leptospira interrogans infection in hamsters after intradermal and subcutaneous challenge. PLoS Negl Trop Dis. 8 (11), e3307(2014).
- Athanazio, D. A., et al. Rattus norvegicus as a model for persistent renal colonization by pathogenic Leptospira interrogans. Acta Trop. 105 (2), 176-180 (2008).
- Ratet, G., et al. Live imaging of bioluminescent Leptospira interrogans in mice reveals renal colonization as a stealth escape from the blood defenses and antibiotics. PLoS Negl Trop Dis. 8 (12), e3359(2014).
- Gutierrez, M. G., Yoder-Himes, D. R., Warawa, J. M. Comprehensive identification of virulence factors required for respiratory melioidosis using Tn-seq mutagenesis. Front Cell Infect Microbiol. 5 (78), (2015).
- Gawronski, J. D., Wong, S. M., Giannoukos, G., Ward, D. V., Akerley, B. J. Tracking insertion mutants within libraries by deep sequencing and a genome-wide screen for Haemophilus genes required in the lung. Proc Natl Acad Sci U S A. 106 (38), 16422-16427 (2009).
- Gallagher, L. A., Shendure, J., Manoil, C. Genome-scale identification of resistance functions in Pseudomonas aeruginosa using Tn-seq. MBio. 2 (1), (2011).
- Slamti, L., Picardeau, M. Construction of a library of random mutants in the spirochete Leptospira biflexa using a mariner transposon. Methods Mol Biol. 859, (2012).
- Picardeau, M. Conjugative transfer between Escherichia coli and Leptospira spp. as a new genetic tool. Appl Environ Microbiol. 74 (1), 319-322 (2008).
- Lourdault, K., Matsunaga, J., Haake, D. A. High-throughput parallel sequencing to measure fitness of Leptospira interrogans transposon insertion mutants during acute infection. PLoS Negl Trop Dis. 10 (11), e0005117(2016).
- Ellinghausen, H. C., McCullough, W. G. Nutrition of Leptospirapomona and growth of 13 other serotypes: Fractionation of oleic albumin complex and a medium of bovine albumin and polysorbate 80. Am J Vet Res. 26, 45-51 (1965).
- Johnson, R. C., Harris, V. G. Differentiation of pathogenic and saprophytic letospires. I. Growth at low temperatures. J Bacteriol. 94 (1), 27-31 (1967).
- Demarre, G., et al. A new family of mobilizable suicide plasmids based on broad host range R388 plasmid (IncW) and RP4 plasmid (IncPa) conjugative machineries and their cognate Escherichia coli host strains. Res Microbiol. 156 (2), 245-255 (2005).
- Vallenet, D., et al. MicroScope: a platform for microbial genome annotation and comparative genomics. Database (Oxford). , bap021(2009).
- Goodman, A. L., Wu, M., Gordon, J. I. Identifying microbial fitness determinants by insertion sequencing using genome-wide transposon mutant libraries. Nat. Protocols. 6 (12), 1969-1980 (2011).
- Miller, J. Spirochetes in body fluids and tissues manual of investigative methods. , 22-23 (1971).
- Ristow, P., et al. The OmpA-like protein Loa22 is essential for leptospiral virulence. PLoS Pathog. 3 (7), (2007).
- Croda, J., et al. Targeted mutagenesis in pathogenic Leptospira species: disruption of the LigB gene does not affect virulence in animal models of leptospirosis. Infect Immun. 76 (12), 5826-5833 (2008).
- Haake, D. A. Hamster model of leptospirosis. Curr Protoc Microbiol. 12, 2(2006).
- Giardine, B., et al. Galaxy: a platform for interactive large-scale genome analysis. Genome Res. 15 (10), 1451-1455 (2005).
- Goecks, J., Nekrutenko, A., Taylor, J., Galaxy, T. Galaxy: a comprehensive approach for supporting accessible, reproducible, and transparent computational research in the life sciences. Genome Biol. 11 (8), R86(2010).
- Blankenberg, D., et al. Galaxy: a web-based genome analysis tool for experimentalists. Curr Protoc Mol Biol. (Chapter 19), 11-21 (2010).
- Afgan, E., et al. The Galaxy platform for accessible, reproducible and collaborative biomedical analyses: 2016 update. Nucleic Acids Res. 8 (44), (2016).
- McCoy, K. M., Antonio, M. L., van Opijnen, T. MAGenTA; a Galaxy implemented tool for complete Tn-Seq analysis and data visualization. Bioinformatics. , 1367(2017).
- Langmead, B., Trapnell, C., Pop, M., Salzberg, S. L. Ultrafast and memory-efficient alignment of short DNA sequences to the human genome. Genome Biol. 10 (3), R25(2009).
- Kamp, H. D., Patimalla-Dipali, B., Lazinski, D. W., Wallace-Gadsden, F., Camilli, A. Gene fitness landscapes of Vibrio cholerae at important stages of its life cycle. PLoS Pathog. 9 (12), e1003800(2013).
- Poggi, D., Oliveira de Giuseppe, P., Picardeau, M. Antibiotic resistance markers for genetic manipulations of Leptospira spp. Appl Environ Microbiol. 76 (14), 4882-4885 (2010).
- van Opijnen, T., Camilli, A. Transposon insertion sequencing: a new tool for systems-level analysis of microorganisms. Nat Rev Microbiol. 11 (7), 435-442 (2013).
- Pappas, C. J., Picardeau, M. Control of gene expression in Leptospira spp. by Transcription activator-like effectors demonstrates a potential role for LigA and LigB in Leptospira interrogans virulence. Appl Environ Microbiol. 81 (22), 7888-7892 (2015).
- Koskiniemi, S., Sun, S., Berg, O. G., Andersson, D. I. Selection-driven gene loss in bacteria. PLoS Genet. 8 (6), e1002787(2012).
- Troy, E. B., et al. Global Tn-seq analysis of carbohydrate utilization and vertebrate infectivity of Borrelia burgdorferi. Mol Microbiol. 101 (6), 1003-1023 (2016).
- Ramsey, M. E., et al. A high-throughput genetic screen identifies previously uncharacterized Borrelia burgdorferi genes important for resistance against reactive oxygen and nitrogen species. PLoS Negl Trop Dis. 13 (2), e1006225(2017).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
