Hier presenteren we een geoptimaliseerd op-filter spijsverteringsprotocol met gedetailleerde informatie over het volgende: eiwitvertering, peptidezuivering en gegevensonafhankelijke acquisitieanalyse. Deze strategie wordt toegepast op de analyse van uitgedrukte prostaatsecreties-urinemonsters en maakt een hoge proteoomdekking en labelvrije profilering van het urine-proteoom met lage ontbrekende waarde mogelijk.
Methodenartikel
Proteomisch profiel van EPS-urine door FASP-vergisting en data-onafhankelijke analyse
In dit artikel
Samenvatting
Samenvatting
Filter-aided sample protocol (FASP) wordt veel gebruikt voor proteomics monstervoorbereiding omdat het verdunde monsters kan concentreren en het compatibel is met een breed scala aan detergentia. Bottom-up proteomics workflows zoals FASP vertrouwen steeds vaker op LC-MS/MS-methoden die worden uitgevoerd in de DIA-modus (Data Independent Analysis), een scanmethode die diepe proteoomdekking en lage incidentie van ontbrekende waarden mogelijk maakt.
In dit rapport geven we de details van een workflow die een FASP-protocol, een dubbele StageTip-zuiveringsstap en LC-MS/MS in DIA-modus combineert voor het in kaart brengen van urinair proteoom. Als modelmonster analyseerden we uitgedrukte prostaatsecreties (EPS)-urine, een monster dat is verzameld na een digitaal rectaal onderzoek (DRE), dat van belang is voor prostaatkanker biomarker ontdekkingsstudies.
Inleiding
De constante evolutie van proteomische technologieën belooft een aanzienlijke impact te hebben bij het helpen diagnosticeren van ziekten en het voorspellen van de respons op de behandeling door het verstrekken van hoge resolutie kaarten van belangrijke moleculaire effectoren aanwezig in een breed scala aan monsters zoals weefsels en biofluïden. Vanuit analytisch oogpunt biedt urine verschillende voordelen, zoals het gemak van het verzamelen en de grote stabiliteit van het proteoom ten opzichte van andere biofluïden1. Proteomische analyse van urine is van bijzonder belang bij biomarkerontdekkingsstudies naar urologische kankers, omdat het niet-invasieve bemonstering in de nabijheid van de weefsels van belang mogelijk maakt2. In het bijzonder is een monster dat veelbelovend lijkt voor het bestuderen van prostaatgerelateerde pathologieën de EPS-urine3,4 (d.w.z. een urinemonster dat wordt verzameld na een digitaal rectaal onderzoek (DRE)). Deze laatste operatie voorafgaand aan het verzamelen van monsters verrijkt urine met prostaatspecifieke eiwitten. EPS-urine is een goede kandidaat om aandoeningen met betrekking tot de prostaatklier5, waaronder prostaatkanker (PCa), te onderzoeken, omdat via DRE eiwitten die door de tumor worden afgescheiden in het urinemonster kunnen worden gegoten, waardoor de kans op het detecteren van kankerweefselspecifieke eiwitten toeneemt.
Een cruciale rol bij het mogelijk maken van detectie en kwantificering van potentiële eiwitbiomarkers wordt gespeeld door massaspectrometrie (MS). In de afgelopen twee decennia hebben ms-gebaseerde protocollen voor proteomische analyse het mogelijk gemaakt om een steeds groter aantal eiwitten te detecteren in één LC-MS/MS-uitvoering dankzij continue verbeteringen in MS-instrumentatie en in software voor gegevensanalyse6.
Ms-gebaseerd proteomisch monsterpreparaat omvat over het algemeen enzymatische vertering van het eiwitmengsel, wat kan worden bereikt via een breed scala aan protocollen, zoals: in-solution digestion, MStern blotting7, suspension trapping (S-trap)8, solid-phase-enhanced sample preparation (SP3)9, in-StageTip digestion10 en filter aided sample preparation (FASP)11. Alle protocollen kunnen worden gebruikt voor urinaire proteomica, ook al kunnen de resultaten variëren met betrekking tot het aantal geïdentificeerde eiwitten en peptiden en in termen van reproduceerbaarheid12.
In dit werk was onze aandacht gericht op de analyse van EPS-urine door het FASP-protocol. Het FASP-protocol was oorspronkelijk ontworpen om eiwitten te analyseren die uit weefsels en celculturen werden geëxtraheerd, maar het gebruik ervan werd vervolgens uitgebreid naar de analyse van andere monstertypen, zoals urine13. Met betrekking tot eenvoudige in-solution vergisting FASP is een flexibelere proteomische benadering14, omdat door het bereiken van effectieve verwijdering van detergentia en andere verontreinigingen zoals zouten uit het eiwitmengsel vóór enzymatische spijsvertering15, het de keuze van optimale eiwitoplubilisatieomstandigheden mogelijk maakt. Bovendien is een bijkomend kenmerk van FASP dat het een middel is voor de concentratie van monsters. Dit is met name van belang voor urinaire proteomische analyse, omdat het mogelijk is om te beginnen met relatief grote monstervolumes (honderden microliters). In het licht van het potentieel van het FASP-protocol hebben verschillende studies de aandacht gericht op workflowautomatisering, met als doel de experimentele variabiliteit te verminderen en een verhoogd aantal monsters parallel te verwerken16.
In onze workflow wordt FASP gevolgd door LC-MS/MS acquisitie in data-onafhankelijke analyse (DIA), die zorgt voor een hoge proteoomdekking, goede kwantitatieve precisie en lage incidentie van ontbrekende waarden. De DIA-benadering is een gevoelige methode waarbij alle ionen worden geselecteerd op MS/MS-gebeurtenissen, in tegenstelling tot wat er gebeurt in data-afhankelijke analyse (DDA) waarbij alleen ionen met de hoogste intensiteit gefragmenteerd zijn. De massaspectrometer, die in DIA-modus werkt, voert scancycli uit met verschillende isolatiebreedte over het hele m/z-precursorbereik. Deze aanpak maakt het mogelijk om een hoog aantal peptiden per tijdseenheid reproduceerbaar te detecteren, waardoor een proteomics-momentopname van het monsterwordt gemaakt 17. Bovendien hebben de door DIA gegenereerde gegevens een ander interessant kenmerk: de mogelijkheid van a posteriori-analyse 18. DIA-gegevens zijn complexer dan die verkregen door DDA, omdat MS/MS-spectra in DIA het resultaat zijn van de co-isolatie van verschillende precursorionen in elk m/z-venster 19. Het ontwarren van de samengestelde MS/MS spectra in verschillende en specifieke peptidesignalen wordt bereikt door gebruik te maken van twee fundamentele elementen: een spectrale bibliotheek en een speciale software voor data-analyse. De spectrale bibliotheek wordt gegenereerd door een data-afhankelijk experiment, meestal met peptidefractie om de proteoomdekking te maximaliseren, dat een lijst biedt van duizenden experimenteel bepaalde precursorionen en MS/MS-spectra van peptiden die in het betrokken monster kunnen worden gedetecteerd. De software voor gegevensanalyse gebruikt in plaats daarvan de informatie in de spectrale bibliotheek om de DIA-gegevens te interpreteren door specifieke geëxtraheerde ionenchromatogrammen te genereren die peptidedetectie en kwantificering mogelijk maken. Hoewel bibliotheekvrije DIA-gegevensanalyse nu haalbaar is, biedt dia op basis van bibliotheken nog steeds betere resultaten op het gebied van proteoomdekking20.
Het hier beschreven monstervoorbereidingsprotocol (figuur 1) bestaat uit de volgende stappen: een centrifugeerstap (om celresten te verwijderen), FASP-vergisting, StageTip-zuivering21, kwantificering van eiwitten en DIA-analyse. Dit protocol is ontworpen voor de analyse van EPS-urine in de context van de ontdekking van prostaatkankerbiomarker, maar het kan worden toegepast op proteomische analyse van elk urinemonster.
Protocol
De studie werd goedgekeurd door het Institutioneel Ethisch Comité van de Magna Graecia Universiteit van Catanzaro, RP 41/2018. Schriftelijke geïnformeerde toestemming werd verkregen van alle patiënten die aan het onderzoek deelnamen.
1. Monstervoorbereiding
- Centrifugeer EPS-urinemonsters binnen 2 uur na verzameling bij 2.100 x g gedurende 10 minuten bij kamertemperatuur (RT). Bewaar het supernatant bij -80 °C tot gebruik.
2. Monster ontdooien
- Breng het monster de dag voor de spijsvertering over van -80 °C naar -20 °C.
- Breng het monster vóór de monsterverwerking gedurende 15-20 minuten bij 4 °C en vervolgens bij RT over.
3. Reagensvoorbereiding voor FASP
- Bereid op dezelfde dag de volgende oplossingen voor: ureumbuffer, 50 mM iodoacetamide (IAZ) in ureumbuffer, 50 mM triethylammoniumbicarbonaat en 500 mM dithiothreitol (DTT).
- Bereid ureumbuffer (ureum 8 M, 100 mM Tris-HCl pH 8): weeg gedurende 10 ml 4.800 mg ureum en los het op in de juiste hoeveelheid HPLC-water na toevoeging van 1 ml 1 M Tris pH 8. Voor elk monster is een volume van 800 μL ureum nodig.
- Bereid 500 mM dithiothreitol (DTT) voor: los 38,5 mg DTT op in 500 μL HPLC-water. Voor elk monster is 66,7 μL DTT nodig.
- Bereid 50 mM IAZ voor in Ureumbuffer: los 9,25 mg IAZ op in 1 ml ureumbuffer. Voor elk monster is 50 μL IAZ nodig.
- Bereid 50 mM triethylammoniumbicarbonaat (TEAB). Voeg 150 μL 1 M TEAB toe aan 2,85 ml HPLC-water. Voor elk monster is 460 μL TEAB nodig.
- Bereid een oplossing van trypsine (100 ng/μL) in HPLC-water. Deze oplossing kan bij -80 °C worden bewaard en vlak voor gebruik worden ontdooid. Voor elk monster is 2 μL (200 ng) nodig.
4. Eiwitvertering door FASP
- Verdun 500 μL van elk EPS-urinemonster met 66,7 μL van 10% (m/v) natriumdodecylsulfaat (SDS), 66,7 μL van 500 mM DTT en 33,3 μL van 1 M Tris pH 8 om eiwitten te solubiliseren en disulfidebindingen te verminderen. Incubeer 10 minuten bij 95 °C met zachtjes schudden.
- Voeg 300 μL verdund EPS-urinemonster toe aan de filtereenheid (10 kDa) en centrifugeer gedurende 20 minuten bij 14.000 x g.
- Voeg 200 μL ureumbuffer toe aan het filter en centrifugeer gedurende 15 minuten bij 14.000 x g. Herhaal deze stap en gooi vervolgens de doorstroming weg.
- Voeg 50 μL IAZ-oplossing toe en centrifugeer gedurende 25 minuten bij 6.000 x g.
- Voeg 200 μL ureumbuffer toe en centrifugeer gedurende 20 minuten bij 14.000 x g. Herhaal deze stap en gooi vervolgens de doorstroming weg.
- Voeg 200 μL triethylammoniumbicarbonaatbuffer (TEAB) van 50 mM toe en centrifugeer gedurende 20 minuten bij 14.000 x g. Herhaal deze stap.
- Breng de filterunit over in een nieuwe opvangbuis.
- Voeg 60 μL TEAB-buffer van 50 mM en 200 ng trypsine toe en incubeer het monster 's nachts in een thermomixer bij 37 °C.
OPMERKING: Om verdamping van monsters tijdens de nachtelijke incubatie te voorkomen, wikkelt u elke filtereenheid in met een laag aluminiumfolie en vervolgens een laag parafilm. - Voeg na trypsine incubatie 140 μL water toe en centrifugeer de flacon gedurende 25 minuten op 14.000 x g om het volume van de digest (180-200 μL) te verzamelen.
5. Reagenspreparaat voor SCX-zuivering
- Bereid 1 ml was 1 (0,5% mierenzuur (FA) en 20% acetonitril (ACN)) als volgt: voeg 50 μL van 10% FA en 200 μL van 100% ACN toe aan 750 μL HLPC-water. Voor elk monster is 100 μL was 1 nodig.
- Bereid 1,5 ml was 2 (0,5% FA en 80% ACN) als volgt voor: voeg 75 μL van 10 % FA en 1,2 ml 100% ACN toe aan 225 μL HPLC-water. Voor elk monster is 190 μL was 2 nodig.
- Bereid 100 μL elutingsoplossing (500 mM ammoniumacetaat (AA) en 20% ACN): voeg 25 μL 2 M AA en 20 μL 100% ACN toe aan 55 μL HPLC-water.
- Bereid StageTips als volgt voor.
- Verpak een pipetpunt van 200 μL met een laag SCX-hars met behulp van een stompe spuitnaald (maat 16). Steek de StageTip in een microcentrifugedeksel dat eerder is doorboord om de microcolumn te huisvesten.
- Monteer het deksel op een microcentrifuge van 2 ml waaruit het originele deksel is verwijderd. Het zojuist geassembleerde micro-SPE centrifugaalapparaat moet in een benchtopcentrifuge passen. Omdat geperforeerde deksels vervelend zijn om te bereiden, kunnen ze meerdere keren worden gebruikt.
6. SCX zuivering
- Verdun 30 μL van elk monster tot 120 μL met was 2.
- Conditioneer de StageTip door 50 μL was 1 bovenop de extractiehars toe te voegen en centrifugeer gedurende 2 minuten op 400 x g. Aangezien de stromingsweerstand afhangt van hoe sterk de extractiehars in de pipetpunt is verpakt, moet de centrifugesnelheid mogelijk worden aangepast om een debiet van 20-30 μL/min te verkrijgen. Probeer de tip niet droog te laten tijdens het laden en wassen van het monster.
- Equilibreert de StageTip met 50 μL was 2 en centrifugeer gedurende 2 minuten op 400 x g.
- Laad het verdunde monster (120 μL) met een lagere centrifugesnelheid.
- Was de StageTip met 50 μL was 2 en centrifugeer gedurende 2 minuten op 400 x g. Herhaal dit met 50 μL was 1.
OPMERKING: Na deze wasbeurt moet de hars volledig droog zijn. - Elute peptidemengsel met 7 μL eluaatoplossing (500 mM ammoniumacetaat (AA) en 20% van ACN) langzaam met een lagere spinsnelheid.
- Voeg 27 μL 0,1% FA toe om AA te verdunnen en om een monster voor lc-MS/MS voorlopige injectie te verkrijgen. De uiteindelijke verdunning tot 34 μL zal resulteren in een volumetrische verhouding van 1:1 tussen urine en peptideoplossing (1 μL gezuiverde digest komt overeen met 1 μL origineel urinemonster).
7. Eiwitkwantificering door externe standaard met behulp van DDA-analyse (Figuur 2)
- Bepaal de eiwithoeveelheid in monsters door 2 μL van de resulterende peptidevertering in LC-MS/MS te injecteren en het resulterende totale peptidegebied te interpoleren met een kalibratiecurve die als volgt is opgebouwd:
- Bereid vijf verschillende HeLa-digestoplossingen (1 ng/μL, 2,5 ng/μL, 7,5 ng/μL, 25 ng/μL, 75 ng/μL) met behulp van een HeLa-digestvoorraad (100 μg/μL).
- Injecteer elke Hela-oplossing in tweevoud (2 μL).
- Stel de LC-MS/MS-methode in.
- Injecteer 2 μL van de vijf HeLa peptidemengsels en scheid peptiden door een lineaire gradiënt van 75 minuten met een debiet van 230 nL/minuut op een kolom van 15 cm, 75 μm i.d. verpakt met 3 μm C18 silicadeeltjes. Gebruik een binair verloop dat bestaat uit mobiele fase A (0,1% FA, 2% ACN) en mobiele fase B (0,1% FA en 80% van ACN).
- Voer gradiënt-elutie uit door het mobiele fase B-gehalte in 60 minuten te verhogen van 6% naar 42% en in 8 minuten van 42% naar 100%. Houd 5 minuten 100% B aan en ga dan in twee minuten terug naar 0% B.
- Werk in DDA-modus met behulp van een top-12-methode en stel het volledige scanbereik van MS in op 350-1800 m/z,resolutie 70.000, ACG-doel 1e6 en maximale injectietijd 50 ms. Stel het massavenster voor precursor ionenisolatie in op 1,6 m/z,resolutie 35.000, ACG-doel 1e5, maximale injectietijd 120 ms, HCD-fragmentatie bij 25 NVU (genormaliseerde botsingsenergie) en dynamische uitsluiting 15 seconden.
- Analyseer onbewerkte bestanden met Sequest als zoekmachine en de HUMAN Uniprot Complete eiwitsequentie als database. In de hier gepresenteerde experimenten werd de database in maart 2016 gedownload en bevatte 42.013 sequenties.
- Gebruik de volgende instellingen: MS tolerantie 15 ppm, MS/MS tolerantie 0,02 Da, trypsine als enzym door twee gemiste decolletéplaatsen in te stellen. Stel de carbamidomethylatie van lysine, serine, threonine, tyrosine (+57.021) en de oxidatie van methionines in als dynamische modificaties en de carbamidomethylatie van cysteïnes (+57.021) als statische modificaties. Gebruik de cut-off van false discovery rate (FDR) voor peptiden en eiwitten identificatie tot 0,01 en filter uit door percolator.
- Bereken het piekgebied voor alle MS1 peptide signalen. Bereken het totale oppervlak van de peptiden.
- Injecteer 2 μL peptidemengsels verkregen uit EPS-urinemonsters met behulp van dezelfde LC-MS/MS-methode die wordt gebruikt voor de HeLa-monsters en analyseer het ruwe bestand met behulp van dezelfde parameters die worden gebruikt voor hela-gegevensverwerking.
- Bereken de totale intensiteit van peptidesignalen door oppervlaktewaarden van alle geïdentificeerde peptiden op te sommen en de externe standaardcurve te interpoleren. Dit zal een aanvaardbare schatting geven van de hoeveelheid peptiden die aanwezig is in de EPS-urine eiwitvertering.
8. Reagensvoorbereiding voor C18 StageTip protocol
- Bereid 500 μL oplossing A (0,1% trifluorazijnzuur (TFA), 50% ACN): voeg 250 μL 100% ACN en 10 μL 5% TFA toe aan 240 μL HPLC-water.
- Bereid 2 ml oplossing B (0,1 % TFA): voeg 40 μL 5% TFA toe aan 1960 μL HPLC-water.
- Bereid 100 μL elutingsoplossing (0,1% FA, 50% ACN): voeg 1 μL 10% FA en 50 μL 100% ACN toe aan 49 μL HPLC-water.
- Bereid StageTips voor zoals eerder beschreven. In dit geval worden C18-extractieschijven gebruikt.
9. SCX/C18 StageTip-protocol
OPMERKING: Zuiver EPS-urineverteringen volgens het C18 StageTip-protocol om zouten te verwijderen.
- Begin met 2 μg peptiden (zoals gekwantificeerd door de voorlopige injectie). Verdun de digestoplossing 4-voudig in was 2 SCX en ga te werk zoals hierboven beschreven (in sectie "SCX-zuivering"). Elute het peptidemengsel met 7 μL eluaatoplossing (500 mM ammoniumacetaat (AA) en 20% van ACN) langzaam met een lagere centrifugesnelheid (5 μL/min debiet).
- Verzuring van het SCX-eluaat met 150 μL 0,1% trifluorazijnzuur (TFA) om een pH lager dan 3 en een concentratie organisch oplosmiddel van minder dan 5% te bereiken.
- Conditioneer de C18 StageTip met 50 μL oplossing A en centrifugeer gedurende 2 minuten op 400 x g. Equilibreert C18 StageTip met 50 μL oplossing B en centrifugeer gedurende 2 minuten bij 400 x g.
- Laad het monster langzaam op de stage-tip met een lagere draaisnelheid.
- Was C18 StageTip met 50 μL oplossing B en centrifugeer.
- Eluteer langzaam het peptidemengsel met 10 μL elutieoplossing met een lagere centrifugesnelheid.
- Droog het eluaat (10 μL) bij 30 °C gedurende 3 minuten in een vacuümcentrifuge. Voeg 47 μL van 0,1% FA toe. De verwachte peptideconcentratie zal 40 ng/μL zijn. Analyseren door LC-MS/MS in DIA-modus.
10. DIA-analyse (figuur 3)
- nanoLC-scheiding: Scheid het peptidemengsel met behulp van een lineaire gradiënt van 140 minuten bij een debiet van 230 nL/min op een 15 cm, 75 μm ID-kolom verpakt met 3 μm C18 silicadeeltjes.
- Voer gradiënt-elutie uit bij een debiet van 230 nL/minuut en verhoog het mobiele fase B-gehalte van 3% naar 25% in 90 minuten, vervolgens van 25% naar 40% in 30 minuten en uiteindelijk van 40% naar 100% in 8 minuten.
- Na 10 minuten bij 100% B de kolom gedurende 15 minuten gelijktrekken met mobiele fase A.
- Massaspectrometrische parameters: voer DIA-analyse uit met behulp van een methode die de volgende scancyclus gebruikt: (i) een ms-gebeurtenis met volledige scan met een resolutie van 17.500 (AGC-doel 1e6, maximale injectietijd 50 ms), gevolgd door (ii) 20 vensters bij 20 m/z isolatiebreedte, beginnend bij m/z 350, (ii) 5 vensters bij 50 m/z isolatiebreedte en (iv) 1 venster bij 20 m/z isolatiebreedte, beginnend bij m/z 350, (ii) 5 vensters bij 50 m/z isolatiebreedte en (iv) 1 venster bij 20 m/z isolatiebreedte. Voer DIA-scans uit bij resolutie 35.000 (AGC-doel 5e5, maximale injectietijd 120 ms en 25 NVU).
11. Hoge pH omgekeerde fase C18 fractionering voor bibliotheekgeneratie
OPMERKING: Pool EPS-urine representatieve monsters in een hoeveelheid van meer dan 10 μg om een gegevensafhankelijke bibliotheek voor DIA-analyse op te bouwen volgens de volgende procedure:
- Verzuring van het peptidemengsel (11 μg) met 0,2% van de TFA en laad de resulterende oplossing op een C18 StageTip verpakt met twee lagen extractieschijven om een hogere capaciteit mogelijk te maken. We schatten de laadcapaciteit van een enkele microschijf (van een spuitnaald van 16 gauge) op 5-10 μg.
- Toestand en equilibrate stationaire fase zoals reeds beschreven voor C18 zuivering.
- Voer stapsgewijze elutie (n=10) uit met behulp van elutieoplossingen die 0,2% ammoniumhydroxide, 10 mM TEAB bevatten en de v/v-concentraties van ACN verhogen (4%, 8%, 12%, 16%, 20%, 24%, 28%, 32%, 40%, 8%).
- Analyseer de 10 breuken met dezelfde chromatografische parameters van de DIA-methode. Gebruik de massaspectrometer in de DDA-modus met behulp van de instellingen die eerder zijn gebruikt voor de voorlopige analyse (zie "Eiwitkwantificering door externe standaard met behulp van DDA-analyse").
12. Gegevensanalyse
- Genereer de spectrale bibliotheek door de eiwitidentificatieresultaten te importeren die zijn verkregen uit de DDA LC-MS/MS-experimenten van hoog-omgekeerde fase C18-fractionering in een software gewijd aan DIA-analyse.
- Stel het minimum- en maximumaantal fragmentionen dat wordt gebruikt voor identificatie en kwantificering in op respectievelijk 3 en 6. Filter de verkregen resultaten op een Q-waarde van 0,01.
- Importeer DIA raw-bestanden en koppel aan elk raw-bestand hetzelfde FASTA-bestand dat wordt gebruikt voor het maken van de spectrale bibliotheek.
- Stel het minimum- en maximumaantal unieke peptiden dat wordt gebruikt voor eiwitkwantificering in op respectievelijk 1 en 10.
- Bereken de intensiteit voor elk eiwit door fragmentionenpiekgebied op te sommen.
- Genereer een matrix met de intensiteit van de gekwantificeerde eiwitten in elk monster.
Resultaten
Dit protocol voor urinaire proteomische analyse omvat de volgende stappen: FASP-vergisting, schatting van de eiwithoeveelheid via externe standaardkalibratie, dubbele StageTip-zuivering (SCX en C18)en LC-MS/MS-analyse in DIA-modus.
Na eiwitvertering worden voorlopige injecties uitgevoerd na StageTip SCX-zuivering van de resulterende peptiden. LC-MS/MS raw-bestanden worden verwerkt om het aantal geïdentificeerde peptiden, het aantal geïdentificeerde eiwitten en het gebied van gedetecteerde peptiden te verkrijgen. Het totale gebied dat wordt verkregen door alle geïdentificeerde peptiden op te sommen, wordt gebruikt om het eiwitgehalte via interpolatie te schatten naar een externe standaard: een HeLa-eiwitvertering geïnjecteerd in vijf verschillende hoeveelheden (respectievelijk 2, 5, 15, 50, 150 ng). De eiwithoeveelheid voor de zes monsters die in deze studie werden geanalyseerd, varieerde van monster tot monster en vertoonde een gemiddelde waarde van 78 ng/μL.
Na eiwitschatting wordt 2 μg verteerde eiwitten uit elk monster gezuiverd door sequentiële SCX- en C18-stagetip vóór DIA-analyse. De spectrale bibliotheek voor het zoeken naar DIA-gegevens wordt gemaakt na een omgekeerde pH-fasefractie en DDA LC-MS/MS-analyse van een representatief monster (bijvoorbeeld een steekproefgroep). Aan de hand van de hierboven beschreven parameters hebben we cumulatief 2387 eiwitgroepen geïdentificeerd en gekwantificeerd in de zes eps-urinemonsters in kwestie (aanvullende tabel 1 en figuur 4).
Om vanuit een kwalitatief oogpunt de relevantie van de lijst van geïdentificeerde en gekwantificeerde eiwitten te evalueren, werd de verkregen matrix vergeleken met een lijst van 624 eiwitten die eerder werden geïdentificeerd in direct- EPS22, een monster verzameld in een meer invasieve procedure, die een bron van interessante kandidaat-prostaatkankerbiomarkers is gebleken. In totaal werden 508 van de 624 eiwitten met succes gedetecteerd door ons FASP/DIA-protocol op EPS-urine.

Figuur 1: Proteomische workflow. Klik hier om een grotere versie van deze figuur te bekijken.

Figuur 2: Weergave van ons experimentele ontwerp voor eiwitkwantificering op basis van externe standaard (HeLa digest). Klik hier om een grotere versie van deze figuur te bekijken.
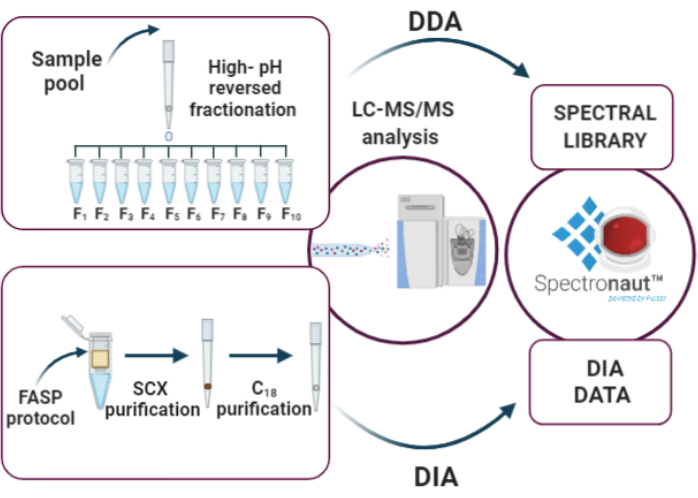
Figuur 3: Belangrijkste stappen van DIA-analyse: (i) uitwerking van de spectrale bibliotheek door middel van hoge pH reversed-phase fractionatie en DDA-analyse, (ii) monsteranalyse met behulp van de DIA-benadering, (iii) data-analyse door Spectronaut. Klik hier om een grotere versie van deze afbeelding te bekijken.
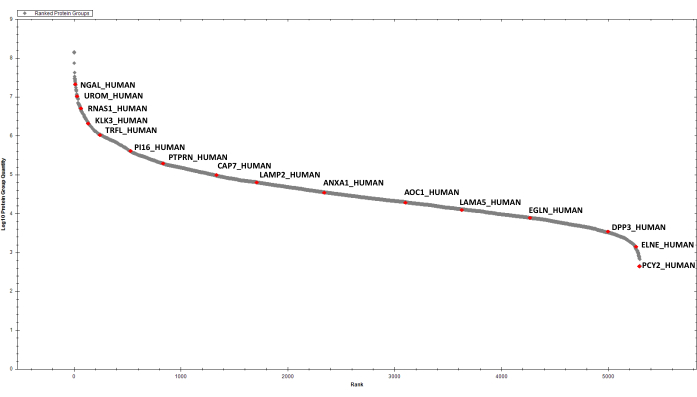
Figuur 4: Gerangschikt perceel voor de gedetecteerde EPS-urine-eiwitten. Een paar geselecteerde hits zijn gelabeld. Klik hier om een grotere versie van deze afbeelding te bekijken.
Aanvullende tabel 1: Representatieve tabel van gekwantificeerde eiwitten in zes EPS-urinemonsters in Spectronaut. Klik hier om deze tabel te downloaden.
Discussie
In dit werk wordt een strategie gepresenteerd voor het analyseren van EPS-urinemonsters. Het FASP-protocol is een ideale keuze voor urinaire proteomica omdat het monsterconcentratie vóór enzymatische spijsvertering mogelijk maakt. Met behulp van deze workflow kunnen zelfs enkele honderden microliters urine op één filter worden geladen en verwerkt. Bovendien biedt de vertering op het filter relatieve vrijheid bij de keuze van denaturatieomstandigheden. In ons werk wordt eiwitdenaturatie bereikt door urinemonsters te verdunnen in een buffer met Tris, SDS en DTT (eindconcentratie: 50 mM Tris, 1% SDS, 50 mM DTT). Eiwitten worden onmiddellijk na het ontdooien van het monster efficiënt gedenatureerd om ongewenste afbraak door actieve proteasen te voorkomen. Het oorspronkelijke FASP-protocol is verbeterd door het wasvolume te verhogen van 100 μL naar 200 μL. Op deze manier wordt een betere verwijdering van residuen, met name reinigingsmiddelen uit het filter, bereikt.
Na enzymatische vergisting, eiwitschatting door externe standaard met behulp van een snelle LC-MS/MS, wordt gegevensafhankelijke methode uitgevoerd vóór de laatste stappen van het protocol, die bestaan uit dubbele StageTip-zuivering en LC-MS/MS-analyse in DIA-modus, op gelijk uitgangsmateriaal voor alle monsters (2 μg).
De veelzijdigheid van FASP wordt geassocieerd met de DIA-benadering, een gevoelige methode die een laag aantal ontbrekende waardenbiedt 17. In ons werk werden 2387 eiwitten geïdentificeerd en gekwantificeerd, waardoor een gedetailleerd proteomisch profiel van EPS-urine kon worden getrokken. De identificatie en kwantificering van 2387 eiwitten was mogelijk door het genereren van een rijke spectrale bibliotheek, verkregen via een hoge pH omgekeerde fractionering van peptiden, en door onze DIA-methode, gericht op een breed m/z precursorbereik. Deze workflow identificeerde meer dan 80% van de eiwitten die eerder werden gevonden in direct-EPS-analyse, wat aantoont dat een aanzienlijk deel van het EPS-urine-proteoom inderdaad is afgeleid van uitgedrukte prostaatafscheidingen, dus een rijke bron van prostaatweefselspecifieke eiwitten26.
Kortom, ons experimentele ontwerp koppelt de veelzijdigheid van FASP aan de gevoeligheid van DIA om een rijke kaart van het urine-proteoom te verkrijgen. Deze strategie wordt aanbevolen voor het analyseren van EPS-urinemonsters, maar het gebruik ervan kan worden uitgebreid tot urinaire proteomica in het algemeen of zelfs tot andere monstertypen.
Openbaarmakingen
Alle auteurs verklaren geen belangenverstrengeling.
Dankbetuigingen
Dit werk werd ondersteund door MIUR (Ministero Università Ricerca, PRIN 2017 tot MG) en door POR Calabria FESR 2014-2020, actie 1.2.2, "INNOPROST".
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 1 M Tris HCL pH 8.0 | Lonza | 51238 | |
| 2-iodoacetamide voor synthese | Merck | 8047440100 | |
| Acetonitrile voor HPLC LC-MS kwaliteit | VWR | 83640.290 | |
| Ammoniumacetaat | Fluka | 9690 | |
| ammoniumhydroxide oplossing | Sigma | 30501 | |
| ammoniumhydroxide volumetrische standaard, 5N oplossing in water | Merck | 318612-500ML | |
| Dithiothreitol | Amresco | 0281-25G | |
| Empore Cation 47mm Extractie Disks | Microcolumn | 2251 | |
| Empore Disk C18 | Varian | 12145004 | |
| Formic acid optima | Fisher Scientific | A117-50 | |
| Hela Protein Digest Standaard | Fisher Scientific | 88329 | |
| Microcon-10kDa Centrifugaal Filter Unit met Ultracel-10 membraan | MERCK | MRCPRT010 | |
| natriumdodecylsulfaat oplossing | Merck | 71736-500ML | |
| Thiethylammoniumbicarbonaat buffer | Merck | T7408-100ML | |
| trifluorazijnzuur | Riedel-de Haën | 34957 | |
| Trypsine uit varkens pancreas | Merck | T6567-1MG | |
| Urea | Merck | U6504-500G | |
| Water HPLC gradient kwaliteit | Fisher Scientific | W/0106/17 | |
| Proteome Discoverer 1,4 | Thermo Fisher Scientific | ||
| Spectronaut 14.0 | Biognosys |
Referenties
- Hüttenhain, R., Soste, M., Selevsek, N., et al. Reproducible quantification of cancer-associated proteins in body fluids using targeted proteomics. Sci Transl Med. 4 (142), 10(2013).
- Roobol, M. J., Carlsson, S. V. Risk stratification in prostate cancer screening. Nature Reviews Urology. 10 (1), 38-48 (2013).
- Principe, S., et al. Identification of prostate-enriched proteins by in-depth proteomic analyses of expressed prostatic secretions in urine. Journal of Proteome Research. 11 (4), 2386-2396 (2012).
- Kim, Y., et al. Targeted proteomics identifies liquid-biopsy signatures for extracapsular prostate cancer. Nature Communications. 7, 1-10 (2016).
- Drake, R. R., et al. Clinical collection and protein properties of expressed prostatic secretions as a source for biomarkers of prostatic disease. Journal of Proteomics. 72 (6), 907-917 (2009).
- Macklin, A., Khan, S., Kislinger, T. Recent advances in mass spectrometry based clinical proteomics: Applications to cancer research. Clinical Proteomics. 17 (1), 1-25 (2020).
- Berger, S. T., et al. MStern blotting-high throughput polyvinylidene fluoride (PVDF) membrane-based proteomic sample preparation for 96-well plates. Molecular and Cellular Proteomics. 14 (10), 2814-2823 (2015).
- Zougman, A., Selby, P. J., Banks, R. E. Suspension trapping (STrap) sample preparation method for bottom-up proteomics analysis. Proteomics. 14 (9), 1006(2014).
- Hughes, C. S., et al. Ultrasensitive proteome analysis using paramagnetic bead technology. Molecular Systems Biology. 10 (10), 757(2014).
- Kulak, N. A., Pichler, G., Paron, I., Nagaraj, N., Mann, M. Minimal, encapsulated proteomic-sample processing applied to copy-number estimation in eukaryotic cells. Nature Methods. 11 (3), 319-324 (2014).
- Wiśniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nature Methods. 6 (5), 359-362 (2009).
- Ding, H., et al. Urine Proteomics: Evaluation of Different Sample Preparation Workflows for Quantitative, Reproducible, and Improved Depth of Analysis. Journal of Proteome Research. 19 (4), 1857-1862 (2020).
- Zhao, M., et al. A comprehensive analysis and annotation of human normal urinary proteome. Scientific Reports. 7 (1), 1-13 (2017).
- Wiśniewski, J. R. Quantitative Evaluation of Filter Aided Sample Preparation (FASP) and Multienzyme Digestion FASP Protocols. Analytical Chemistry. 88 (10), 5438-5443 (2016).
- Wiśniewski, J. R., Zielinska, D. F., Mann, M. Comparison of ultrafiltration units for proteomic and N-glycoproteomic analysis by the filter-aided sample preparation method. Analytical Biochemistry. 410 (2), 307-309 (2011).
- Yu, Y., et al. Urine sample preparation in 96-well filter plates for quantitative clinical proteomics. Analytical Chemistry. 86 (11), (2014).
- Gillet, L. C., et al. Targeted data extraction of the MS/MS spectra generated by data-independent acquisition: A new concept for consistent and accurate proteome analysis. Molecular and Cellular Proteomics. 11 (6), 1-17 (2012).
- Liu, Y., Hüttenhain, R., Collins, B., Aebersold, R. Mass spectrometric protein maps for biomarker discovery and clinical research. Expert Review of Molecular Diagnostics. 13 (8), 811-825 (2013).
- Gallien, S., Duriez, E., Demeure, K., Domon, B. Selectivity of LC-MS/MS analysis: Implication for proteomics experiments. Journal of Proteomics. 81, 148-158 (2013).
- Muntel, J., et al. Advancing Urinary Protein Biomarker Discovery by Data-Independent Acquisition on a Quadrupole-Orbitrap Mass Spectrometer. Journal of Proteome Research. 14 (11), 4752-4762 (2015).
- Rappsilber, J., Mann, M., Ishihama, Y. Protocol for micro-purification, enrichment, pre-fractionation and storage of peptides for proteomics using StageTips. Nature Protocols. 2 (8), 1896-1906 (2007).
- Kim, Y., et al. Identification of Differentially Expressed Proteins in Direct Expressed Prostatic Secretions of Men with Organ-confined Versus Extracapsular Prostate Cancer. Molecular & Cellular Proteomics. 11 (12), 1870-1884 (2012).
- Decramer, S., et al. Urine in clinical proteomics. Molecular and Cellular Proteomics. 7 (10), 1850-1862 (2008).
- Thongboonkerd, V. Practical points in urinary proteomics. Journal of Proteome Research. 6 (10), 3881-3890 (2007).
- Konvalinka, A., Scholey, J. W., Diamandis, E. P. Searching for new biomarkers of renal diseases through proteomics. Clinical Chemistry. 58 (2), 353-365 (2012).
- Drake, R. R., et al. In-Depth Proteomic Analyses of Direct Expressed Prostatic Secretions. Journal of Proteome Research. 9 (5), 2109-2116 (2010).
Herprints en machtigingen
