Mikromacierze cDNA PtGen2 zostały opracowane do badań ekspresji genów u sosny loblolly, P. taeda, oraz innych gatunków iglastych. W niniejszym materiale przedstawiamy techniki przygotowania i obróbki przed oraz po hybrydyzacji, a także metody przemywania, które można zastosować w przypadku tej macierzy w celu uzyskania lepszej powtarzalności, ograniczenia artefaktów i zmniejszenia tła.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Przetwarzanie macierzy cDNA PtGen2 sosny łobasowej
W tym artykule
Podsumowanie
Streszczenie
PtGen2 to macierz cDNA o liczbie 26 496 cech, zawierająca amplifikowane EST sosny loblolly. Macierz ta została opracowana w naszym laboratorium do użytku badaczy analizujących ekspresję genów u sosny i innych gatunków drzew iglastych. PtGen2 powstała w wyniku naszych wysiłków w zakresie odkrywania genów u sosny loblolly i składa się z sekwencji zidentyfikowanych głównie w tkankach korzeniowych, ale także w igłach i łodygach.1,2 PtGen2 została przetestowana poprzez hybrydyzację różnych docelowych cDNA koniferów znakowanych barwnikami Cy, z wykorzystaniem zarówno amplifikowanych, jak i nieamplifikowanych metod znakowania pośredniego, a także przetestowana przy zastosowaniu szeregu warunków hybrydyzacji i przemywania. Niniejsze wideo koncentruje się na obchodzeniu i przetwarzaniu szkiełek przed i po prehybrydyzacji, a także po hybrydyzacji, z zastosowaniem niektórych modyfikacji procedur opracowanych wcześniej.3,4 W formie tekstowej dołączono również protokoły stosowane do generowania, znakowania i oczyszczania docelowych cDNA, a także informacje o oprogramowaniu wykorzystywanym do późniejszego przetwarzania danych.
PtGen2 jest drukowany z zastosowaniem autorskiego buforu drukującego zawierającego wysokie stężenia soli, które mogą być trudne do całkowitego usunięcia. Przed prehybrydyzacją preparaty są najpierw płukane w ciepłym roztworze SDS. Po prehybrydyzacji preparaty są intensywnie płukane kilkukrotnie wodą w celu całkowitego usunięcia pozostałych soli. Następnie czyszczone i umieszczane na preparatach są LifterSlips™, a znakowane cDNA jest ostrożnie nakładane na mikroarray poprzez działanie kapilarne, co zapewnia równomierny rozkład próbki na preparacie i zmniejsza ryzyko powstania pęcherzyków powietrza. Hybrydyzacja celów z macierzą odbywa się w temperaturze 48°C w warunkach wysokiej wilgotności. Po hybrydyzacji przeprowadza się serię standardowych płukań w temperaturze 53°C oraz w temperaturze pokojowej przez wydłużony czas. Przetwarzanie preparatów PtGen2 przy użyciu tej techniki redukuje artefakty pochodzące z soli i SDS, które często pojawiają się, gdy macierz jest przetwarzana w sposób mniej rygorystyczny. Hybrydyzacja celów pochodzących z kilku różnych źródeł RNA iglaków przy zastosowaniu tego protokołu przetwarzania pozwoliła na uzyskanie mniejszej liczby artefaktów, zredukowanie tła oraz zapewnienie lepszej spójności pomiędzy różnymi eksperymentalnymi grupami macierzy.
Protokół
(Uwaga: Sekcje 1 - 4 nie zostały przedstawione w filmie)
Przygotowanie znakowanego Cy cDNA docelowego
Poniżej przedstawiono protokół stosowany do syntezy cDNA z całkowitego RNA sosny loblolly oraz pośredniego znakowania cDNA przed hybrydyzacją mikromacierzy. Pomimo wprowadzenia kilku istotnych modyfikacji, poniższy protokół jest zbliżony do procedury opisanej w instrukcji dołączonej do zestawu Invitrogen’s SuperScript Indirect cDNA Labeling Kit.
Część 1: Reakcja syntezy pierwszej nici cDNA
- Przed użyciem wymieszać i krótko odwiruzować każdy składnik zestawu.
- Przygotować reakcje w następujący sposób:
- Xµl DEPC-H2O
- Xµl całkowitego RNA, 20 µg/reakcję (wstępnie potraktowane Turbo DNase firmy Ambion)
- 2µl Anchored Oligo(dT)20 Primer (2,5µg/µl)
- 1µl Random Hexamer Primer
- Objętość całkowita = 18µl
- Inkubować probówki w temperaturze 70°C przez 5 minut, a następnie umieścić na lodzie na 1-2 minuty.
- Do każdej probówki z reakcją na lodzie dodać:
- 6µl 5X First-Strand buffer
- 1,5µl 0,1M DTT
- 1,5µl 10mM dNTP mix
- 1µl RNaseOUT (40U/µl)
- 2µl SuperScript III RT (400U/µl)
- Delikatnie wymieszać i krótko odwiruzować. Inkubować probówki przez noc w temperaturze 45°C.
- Do każdej probówki z reakcją dodać 15µl 1M NaOH i dokładnie wymieszać.
- Inkubować probówki w temperaturze 70°C przez 10 minut.
- Dodać 15µl 1M HCl; delikatnie wymieszać.
- Dodać 20µl 3M octanu sodu (pH 5,2); delikatnie wymieszać.
Część 2: Oczyszczanie cDNA pierwszej nici.
- Dodać 500µl buforu do ładowania (Loading Buffer) do cDNA (z kroku 1.9) i dobrze wymieszać.
- Umieścić kolumnę oczyszczającą SNAP (dołączoną do zestawu do znakowania pośredniego) na probówce zbierającej i nanieść cDNA na kolumnę.
- Wirować przy 14 000g w temperaturze pokojowej przez 1 minutę; odrzucić frakcję niezatrzymaną.
- Umieścić kolumnę SNAP na tej samej probówce zbierającej i dodać 500µl buforu do płukania (Wash Buffer).
- Wirować przy 14 000g w temperaturze pokojowej przez 1 minutę; odrzucić frakcję niezatrzymaną.
- Powtórzyć kroki 2.4 i 2.5 trzy razy, aby przeprowadzić łącznie trzy płukania po 500µl.
- Wirować jeszcze raz przy 14 000g w temperaturze pokojowej przez 1 minutę; odrzucić frakcję niezatrzymaną.
- Umieścić kolumnę SNAP na nowej probówce 1,5ml.
- Dodać 50µl ciepłej wody DEPC (50°C) do kolumny SNAP i inkubować w temperaturze pokojowej przez 1 minutę. Eluować cDNA poprzez wirowanie przy 14 000g w temperaturze pokojowej przez 1 minutę.
- Powtórzyć krok 2.9, używając 100µl ciepłej wody DEPC i tej samej probówki 1,5ml do zbierania eluatu.
- Dodać 20µl 3M octanu sodu (pH 5.2) do eluatu z kroków 2.9 i 2.10.
- Dodać do probówki 3µl glikogenu (20mg/ml) i wymieszać.
- Dodać 500µl lodowatego 100% EtOH, dobrze wymieszać i inkubować probówkę przez 1 godzinę w temperaturze –80°C.
- Wirować probówkę przy 14 000g w temperaturze 4°C przez 20 minut. Ostrożnie usunąć nadnadpłyn.
- Dodać 500µl lodowatego 70% EtOH i wirować probówkę przy 14 000g w temperaturze 4°C przez 5 minut. Ostrożnie usunąć nadnadpłyn.
- Suszyć próbkę na powietrzu przez 5 minut; upewnić się, że cały EtOH został usunięty.
- Podgrzać 2X bufor do sprzęgania (Coupling Buffer) w temperaturze 37°C przez 5 minut i resuspender próbkę cDNA w 5µl ciepłego 2X buforu do sprzęgania.
- Podgrzać cDNA w buforze do sprzęgania w temperaturze 50°C przez 10 minut i dobrze wymieszać na wortexie. Upewnić się, że osad cDNA został całkowicie resuspenderowany w 2X buforze do sprzęgania.
Część 3: Znakowanie barwnikiem fluorescencyjnym
Podczas przygotowywania reakcji należy zadbać o zminimalizowanie ekspozycji roztworu barwnika na światło. Ponadto DMSO jest higroskopijny i pochłania wilgoć z powietrza, co powoduje reakcję z estrem NHS barwnika i znacząco obniża wydajność reakcji sprzęgania. DMSO dostarczony w zestawie należy przechowywać w bursztynowej fiolce z nakrętką w temperaturze –20°C, a przed otwarciem pozwolić fiolce ogrzać się do temperatury pokojowej, aby zapobiec kondensacji. Należy używać wyłącznie DMSO dołączonego do tego zestawu.
- Otwórz jedną paczkę barwnika Cy-3 lub Cy-5 i dodaj 75µl DMSO bezpośrednio do fiolki z barwnikiem.
- Dodaj 5µl roztworu DMSO/barwnika do probówki z kroku 2.18.
- Wymieszaj dokładnie i inkubuj probówkę w temperaturze pokojowej w ciemności przez 1 godzinę.
- Dodaj 20µl 3M octanu sodu (pH 5.2) do roztworu cDNA sprzężonego z barwnikiem.
- Dodaj 500µl buforu do nakładania (Loading Buffer) do roztworu cDNA. Wymieszaj dokładnie za pomocą wortexa.
- Umieść kolumnę SNAP na przezroczystej probówce zbierającej i nanieś roztwór cDNA/buforu.
- Wiruj przy 14 000g w temperaturze pokojowej przez 1 minutę; odrzuć filtrat.
- Umieść kolumnę SNAP na tej samej probówce zbierającej; dodaj do kolumny 500µl buforu do płukania (Wash Buffer).
- Wiruj przy 14 000g w temperaturze pokojowej przez 1 minutę; odrzuć filtrat.
- Powtórz kroki 3. 8-3.9 trzy razy, aby łącznie przeprowadzić trzy płukania po 500µl.
- Wiruj jeszcze raz przy 14 000g w temperaturze pokojowej przez 1 minutę; odrzuć filtrat.
- Umieść kolumnę SNAP na nowej, bursztynowej probówce zbierającej.
- Dodaj 65µl ciepłej wody z DEPC (50°C) do kolumny SNAP i inkubuj w temperaturze pokojowej przez 1 minutę.
- Wiruj przy 14 000g w temperaturze pokojowej przez 1 minutę i zbierz filtrat. Filtrat powinien zawierać 60µl oczyszczonego cDNA sprzężonego z barwnikiem.
Część 4: Ocena procedury znakowania.
- Przeprowadź pomiar spektrofotometryczny w celu oceny każdego znakowania Cy-cDNA. Oblicz całkowitą liczbę pmol zsyntetyzowanego cDNA: [OD260 x vol. x 37ng/μl x 103ng/pg]/324.5 pg/pmol. Oblicz całkowitą liczbę pmol wbudowanego barwnika Cy-Dye dla każdej reakcji znakowania: pmol Cy3 = [OD550 X vol.]/0.15; pmol Cy5 = [OD650 X vol.]/0.25. Następnie oblicz stosunek pmol nukleotydów do pmol barwnika dla każdej reakcji. Optymalne reakcje generują >6000pmol cDNA (na 60ul), >200pmol Cy-Dye (na 60ul) oraz stosunek nukleotydów do barwnika <30.
Część 5: Wstępne przemywanie szkiełek
- Matryca PtGen2 jest naniesiona na szkiełka Corning UltraGaps (powlekane amino-silanem), a cDNA są sieciowane promieniami UV. Plamki są wyraźnie widoczne ze względu na wysoką zawartość soli w buforze.
- Użyj rysika z diamentową końcówką, aby zaznaczyć na szkiełku górny i dolny obszar pola nadruku (opcjonalnie).
- Wlej około 250mL roztworu 0,2% SDS podgrzanego do 43°C do kuwety do mycia szkiełek mikroskopowych (3” x 4”).
- Umieść szkiełka przeznaczone do prehybrydyzacji w statywie i zanurz je 15-20 razy bardzo energicznie w roztworze SDS, aby usunąć z powierzchni szkiełek sole.
- Używając pęsety, ostrożnie wyjmij szkiełka ze statywu i umieść je w słoiku Coplina zawierającym bufor do prehybrydyzacji (5X SSC, 0,1% SDS, 1% BSA) podgrzany do 43°C. Inkubuj w temperaturze 43°C przez co najmniej jedną godzinę.
Część 6: Prehybrydyzacja
- Przygotować pięć kuwet do płukania szkiełek, każdą wypełniając wodą dH2O typu millipure, oraz jeden słoik Coplina wypełniony izopropanolem klasy molekularnej. Umieścić szkiełka w statywie i przetwarzać sekwencyjnie w pięciu kuwetach, zanurzając je po 20 razy w każdej.
- Wyjmować szkiełka po dwa z piątego płukania w wodzie, zanurzyć 5-6 razy w izopropanolu, a następnie bezzwłocznie umieścić w mikrocentryfużce do szkiełek (Chipmate benchtop, 2 miejsca) i wirować przez 1 minutę w celu osuszenia.
- Oczyścić szkiełka sprężonym powietrzem filtrowanym przez wkład filtra 0.22 μM i umieścić je kodem kreskowym do góry w komorze do hybrydyzacji Genomic Solutions.
- Oczyścić LifterSlips™ filtrowanym powietrzem i ułożyć je na szkiełkach białymi paskami do dołu. Używając żółtej końcówki do pipety, delikatnie wyrównać położenie lifter slip na szkiełku (Wstępne płukanie LifterSlips™ w 70% etanolu jest opcjonalne. Uznano, że nie jest ono konieczne).
Część 7: Hybrydyzacja
Należy przeprowadzić w ciemności lub przy słabym oświetleniu.
- Dla każdego preparatu przeznaczonego do hybrydyzacji oblicz ilość cDNA znakowanego Cy-5 i Cy-3, aby uzyskać 50-75pmol każdego celu. Połącz te ilości w jednej probówce i wysusz w deskryptorze próżniowym przy ustawieniu temperatury na 37-45°C. Unikaj całkowitego wysuszenia!
- Resuspenduj wysuszone sondy w 60mL buforu do hybrydyzacji (przygotowanego w dniu doświadczenia) i krótko wymieszaj w wortexie.
- Inkubuj resuspendowane cDNA przez 5 minut w kąpieli o temperaturze 95°C, a następnie wiruj w mikrowirówce przez 30 sekund.
- Nanieś całą objętość resuspendowanej sondy, powoli pipetując w miejscu styku preparatu z LifterSlip™ na dole (przy kodzie kreskowym). Preparat zostanie wypełniony dzięki działaniu kapilarnemu. (Niektórzy wolą nanieść sondę bezpośrednio na preparat, a następnie delikatnie nałożyć LifterSlip™; jest to metoda jednorazowa, ponieważ w przypadku powstania pęcherzyków powietrza nie można przesuwać LifterSlip™ po jego umieszczeniu, co może prowadzić do artefaktów w postaci rozmazanych plam)
- Wprowadź 20uL 100mM DTT do każdego otworu nawilżającego znajdującego się na końcach komory.
- Nałóż pokrywę na komorę i dokręć śruby mimośrodowe. Owiń komorę folią aluminiową i zanurz w kąpieli wodnej o temperaturze 48°C na 12-18 godzin przy delikatnym mieszaniu z prędkością 50-60 rpm.
Część 8: Płukanie po hybrydyzacji
Wszystkie etapy płukania należy przeprowadzać w ciemności lub przy słabym oświetleniu. Nie wolno dopuścić do wyschnięcia preparatów na szkiełkach aż do ostatniego etapu.
- Przygotować jeden słoik Coplina wypełniony Roztworem płuczącym nr 1 w temperaturze 53°C oraz cztery kuwety do mycia szkiełek wypełnione 250mL każdego z następujących roztworów: 1) Roztwór płuczący nr 1 w temperaturze 53°C, 2) Roztwór płuczący nr 2 w temperaturze pokojowej, 3 i 4) dwie kuwety zawierające Roztwór płuczący nr 3 w temperaturze pokojowej.
- Ostrożnie wyjąć szkiełka z komór hybrydyzacyjnych i wkładać je po dwa do słoika Coplina. Pozostawić na 30 sekund, a następnie powoli wyjąć szkiełko, tak aby pasek podtrzymujący (lifter slip) pozostał w słoiku. Umieścić szkiełka w statywie i natychmiast zanurzyć w Roztworze płuczącym nr 1 (1X SSC, 0.2% SDS, wstępnie podgrzanym do 43°C). Powtarzać czynność do momentu usunięcia wszystkich pasków podtrzymujących i umieszczenia wszystkich szkiełek przeznaczonych do mycia w kuwecie z Roztworem płuczącym nr 1. Energicznie zanurzać i wyjmować statyw 10 razy.
- Umieścić kuwetę w temperaturze 53°C w wytrząsarce powietrznej i inkubować przy wytrząsaniu z prędkością 50-100 rpm przez 10 minut.
- Przenieść statyw do Roztworu płuczącego nr 2 (0.1X SSC, 0.2% SDS), zanurzyć 10 razy i inkubować w temperaturze pokojowej przy wolnym wytrząsaniu przez 10 minut.
- Zanurzyć statyw 15 razy w pierwszej kuwecie z Roztworem płuczącym nr 3 (0.1X SSC), aby usunąć pozostałości SDS przeniesione z Roztworu płuczącego nr 2. Umieścić statyw w drugiej kuwecie z Roztworem płuczącym nr 3, zanurzyć 10 razy, a następnie poddać wolnemu wytrząsaniu przez 10 minut.
- Umieścić szkiełka w zakręcanych probówkach Falcon 50mL i wirować z prędkością 1,500 rpm w wirówce wyposażonej w rotor z koszyczkami wahadłowymi. Przenieść szkiełka do pojemnika chroniącego przed światłem (stosujemy inną probówkę Falcon owiniętą folią aluminiową) i usunąć powietrze z probówki za pomocą azotu, a następnie szczelnie zakręcić (ogranicza to utlenianie barwników Cy, zwłaszcza Cy-5 latem, gdy poziom ozonu jest najwyższy). Szkiełka można przechowywać przez kilka godzin przed skanowaniem w probówkach przedmuchanych azotem; jednak najlepsze wyniki sygnału uzyskuje się, gdy skanowanie jest przeprowadzane natychmiast po myciu.
Część 9: Gromadzenie danych i analiza statystyczna
- Dane obrazowania skanowania są zbierane przy użyciu urządzenia PerkinElmer ScanArray. Stosujemy ustawienie skanowania 10 micron oraz balansujemy sygnały Cy3 i Cy5, korzystając z metody korekcji linii zgodnie z instrukcjami producenta.
- Pliki TIF są siatkowane, a surowe dane sygnałowe są zbierane i filtrowane za pomocą oprogramowania ImaGene wersja 7.5 (BioDiscovery, Inc., El Segundo, CA).
- Normalizacja danych i ocena w celu wyłonienia statystycznie istotnych gatunków o zróżnicowanej ekspresji są przeprowadzane przy użyciu narzędzi BRB Array tools wersja 3.7.
- Analiza wzorców w celu ułatwienia określenia genów o koordynowanej ekspresji jest wykonywana za pomocą oprogramowania Gene Expression Pattern Analysis Software (GEPAS) wersja 3.1.
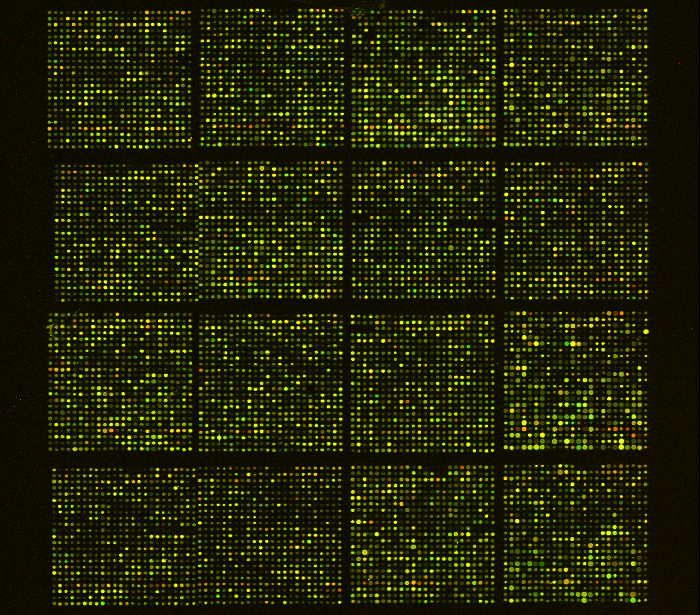
Rysunek 1. Przykład macierzy PtGen2 przetworzonej zgodnie z tym protokołem.
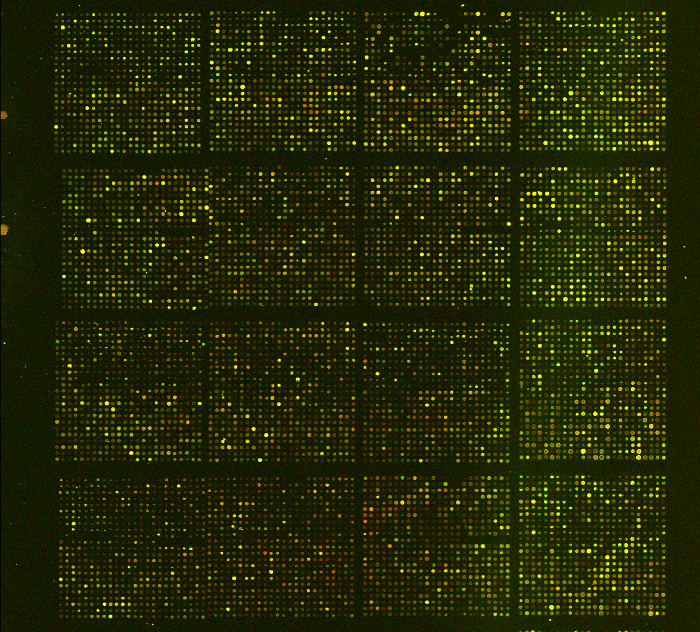
Rysunek 2. Przykład macierzy PtGen2 przetworzonej zgodnie ze standardowymi protokołami hybrydyzacji i przemywania.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
PtGen2 to niedawno opracowana, niestandardowa mikromatryca cDNA, zaprojektowana przede wszystkim do użytku przez społeczność badawczą zajmującą się sosną nadmorską (loblolly pine). Dotychczasowe wstępne wyniki wykazały, że matryca ta jest cennym narzędziem w ocenie zdarzeń transkrypcyjnych występujących w odpowiedzi na stres związany z suszą, a także w monitorowaniu zmian zachodzących podczas rozwoju embrionalnego sosny nadmorskiej, Pinus pinaster 5,6 Niedawno wykazaliśmy również, że PtGen2 sprawdza s...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Podziękowania
Opisane tutaj protokoły znakowania, hybrydyzacji i płukania zawierają pewne modyfikacje metod opracowanych wcześniej przez dr. J. Quackenbusha w The Institute for Genomic Research (TIGR), dr. Shawna Levy’ego w Vanderbilt Microarray Shared Resource (VMSR) oraz dr. Roba Albę w Boyce Thompson Institute (BTI) przy Cornell University.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze | |
|---|---|---|---|---|
| Bufor przedhybrydyzacyjny | Bufor | 5X SSC, 0,1% SDS, 1% BSA | ||
| Bufor do hybrydyzacji | Bufor | 30% formamid, 5X SSC, 5X roztwór Denhardta’s, 1% PolyA RNA (Invitrogen, POLYA.GF), 0,1% SDS | ||
| Roztwór płuczący nr 1 | Bufor | 1X SSC, 0,2% SDS, podgrzać wstępnie do 43°C°C | ||
| Roztwór do płukania nr 2 | Bufor | 0,1X SSC, 0,2% SDS | ||
| Roztwór do płukania nr 3 | Bufor | 0,1X SSC | ||
| Alkohol izopropylowy | Odczynnik | Sigma-Aldrich | 34959-2.5L | |
| Probówki stożkowe 50 ml | Inne | Falcon BD | 352070 | |
| Probówki stożkowe 15 ml | Inne | Falcon BD | 352196 | Należy użyć tej lub podobnej zatyczki umieszczonej w dnie każdej probówki stożkowej o pojemności 50 ml podczas wirowania |
| Naczynie Coplin | Wheaton | 900520 | ||
| Kuweta do barwienia &statyw | Inne | Wheaton | 900200 | |
| Albumina surowicy bydlęcej (BSA) | Inne | Sigma-Aldrich | A-9418 | |
| RNA z ogonem poli(A) | Invitrogen | POLYA.GF | ||
| Pośrednie znakowanie cDNA za pomocą SuperScriptTM | Zestaw do analiz | Invitrogen | L1014-02 | |
| Turbo DNase | Zestaw | Ambion | AM1907 | |
| System | ||||
| Barwnik Cy-5 | Odczynnik | GE Healthcare | PA25001 | |
| Barwnik Cy-3 | Odczynnik | GE Healthcare | PA23001 | |
| Poślizgi podnośnika™ | Inne | Erie Scientific | 25X601 | |
| HybChambers | Sprzęt | GeneMachines | JHYB200003 |
Bibliografia
- Lorenz, W. W., Sun, F., Liang, C., Kolychev, D., Wang, H., Zhao, X., Cordonnier-Pratt, M. M., Pratt, L. H., Dean, J. F. Water stress-responsive genes in loblolly pine (Pinus taeda) roots identified by analyses of expressed sequence tag libraries. Tree Physiol. 26, 1-16 (2006).
- Lorenz, W. W., Dean, J. F. D. unpublished data. , Forthcoming.
- Hegde, P., Qi, R., Abernathy, K., Gay, C., Dharap, S., Gaspard, R., Hughes, J. E., Snesrud, E., Lee, N., Quackenbush, J. A concise guide to cDNA microarray analysis. Biotechniques. 29, 548-562 (2000).
- Alba, R., Fei, Z., Payton, P., Liu, Y., Moore, S. L., Debbie, P., Cohn, J., D'Ascenzo, M., Gordon, J. S., Rose, J. K. C., Martin, G., Tanksley, S. D., Bouzayen, M., Molly, M., Jahn, M. M., Giovannoni, J. ESTs, cDNA microarrays, and gene expression profiling: tools for dissecting plant physiology and development. The Plant Journal. 39, 697-714 (2004).
- Lorenz, W. W., Simões, M., Miguel, C., Dean, J. F. D. Analysis of Gene Expression changes in Pinus species using a Loblolly pine cDNA microarray. IUFRO-CTIA 2008 Joint Conference. August 25-29, Quebec City, Quebec, , (2008).
- Simões, M., Lorenz, W. W., Alba, A., Gonçalves, S., Dean, J., Miguel, C. Global gene expression analysis during P. pinaster embryo development. 7th Plant Genomics European Meeting. September 24-27, Albena, Bulgaria, , (2008).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
