Niniejsza praca pokazuje, jak tworzyć hybrydy RNA/DNA na poziomie chromosomowym oraz wykazać transfer informacji genetycznej z RNA do genomowego DNA w komórkach drożdży.
Artykuł metodologiczny
Generowanie hybryd RNA/DNA w genomowym DNA poprzez transformację z wykorzystaniem oligonukleotydów zawierających RNA
W tym artykule
Podsumowanie
Streszczenie
Syntetyczne krótkie polimery kwasów nukleinowych, oligonukleotydy (oligos), są najbardziej funkcjonalnymi i rozpowszechnionymi narzędziami biologii molekularnej. Oligonukleotydy mogą być produkowane w celu uzyskania dowolnej pożądanej sekwencji DNA lub RNA i mogą być przygotowywane z uwzględnieniem szerokiej gamy modyfikacji zasad i cukrów. Ponadto oligonukleotydy mogą być projektowane tak, aby naśladować specyficzne zmiany w kwasach nukleinowych, a tym samym mogą służyć jako istotne narzędzia do badania efektów uszkodzeń DNA i mechanizmów naprawy. Stwierdziliśmy, że zawierające RNA oligonukleotydy firmy Thermo Scientific Dharmacon o długości od 50 do 80 nukleotydów mogą być szczególnie odpowiednie do badania in vivo funkcji i konsekwencji hybryd RNA/DNA w chromosomach oraz rybonukleotydów wbudowanych w DNA. Hybrydy RNA/DNA mogą łatwo powstawać podczas replikacji, naprawy i transkrypcji DNA, jednak niewiele wiadomo o stabilności hybryd RNA/DNA w komórkach oraz o tym, w jakim stopniu hybrydy te mogą wpływać na integralność genetyczną komórek. Z tego względu oligonukleotydy zawierające RNA stanowią idealny wektor do wprowadzania rybonukleotydów do chromosomalnego DNA i generowania hybryd RNA/DNA o wybranej długości i składzie zasad. Przedstawiamy tutaj protokół inkorporacji rybonukleotydów do genomu eukariotycznego systemu modelowego drożdży /Saccharomyces cerevisiae/. Nasze laboratorium wykorzystało jednak oligonukleotydy zawierające RNA firmy Thermo Scientific Dharmacon do generowania hybryd RNA/DNA na poziomie chromosomalnym w różnych systemach komórkowych, od bakterii po komórki ludzkie.
Protokół
Uzasadnienie
Wykorzystując oligonukleotydy Thermo Scientific Dharmacon o długości od 50 do 80 merów, przedstawiamy tutaj procedurę opartą na teście korekcji genów, dzięki której oligonukleotydy mogą przenosić informacje genetyczne do genomowego DNA komórek drożdży po przyłączeniu do docelowego DNA chromosomowego. Pomyślne celowanie za pomocą oligonukleotydów ocenia się poprzez pojawienie się kolonii drożdży wykazujących oczekiwany fenotyp. Jeśli pożądana modyfikacja genetyczna jest zawarta w jednym lub więcej rybonukleotydach wbudowanych w sekwencję oligonukleotydu, informacja genetyczna przepływa bezpośrednio z fragmentu RNA do docelowego DNA chromosomowego, w związku z czym podczas procesu celowania na poziomie chromosomowym powstaje hybryda RNA/DNA. Rybonukleotydy zawarte w oligonukleotydzie Thermo Scientific Dharmacon mogą służyć jako matryca do celowania genetycznego poprzez syntezę naprawczą DNA lub mogą zostać wbudowane w DNA i służyć jako matryca podczas replikacji DNA. W tych eksperymentach wykorzystujemy eukariotyczny model komórkowy drożdży /Saccharomyces cerevisiae/; jednak podobne podejście można zastosować również w innych organizmach lub typach komórek. W tym filmie używamy oligonukleotydu Thermo Scientific Dharmacon zaprojektowanego z homologią do docelowego locus genomowego drożdży i zawierającego jeden rybonukleotyd w środku, aby skorygować mutację w genie docelowym. Po transformacji oligonukleotydem zawierającym RNA obserwujemy korekcję docelowego miejsca z określoną częstotliwością, co wskazuje, że fragment RNA oligonukleotydu mógł zostać wbudowany w DNA chromosomowe i służyć jako matryca dla syntezy DNA podczas replikacji DNA. Informacja genetyczna przeniesiona w obrębie fragmentu RNA jest stabilnie przekazywana kolejnym pokoleniom komórek. Opisujemy tutaj etapy transformacji komórek drożdży za pomocą oligonukleotydu Thermo Scientific Dharmacon zawierającego RNA oraz metodę wykrywania przenoszenia informacji RNA do DNA chromosomowego.
A. Projekt oligonukleotydu zawierającego RNA użytego w tym eksperymencie
Zaprojektowaliśmy zawierający RNA oligonukleotyd w celu korekcji defektu genetycznego w chromosomalnym DNA drożdży S. cerevisiae w locus trp5. Szczep drożdży użyty w protokole zawiera zmutowany gen trp5 z delecją dwóch zasad i jedną mutacją nonsensowną (Ryc. 1A). Taki szczep drożdży jest mutantem aukstroficznym w stosunku do tryptofanu i nie tworzy kolonii na pożywkach pozbawionych tryptofanu. Sekwencja DNA genu TRP5 jest dostępna w bazie Saccharomyces Genome Database (http://www.yeastgenome.org/). Zawierający RNA oligonukleotyd firmy Thermo Scientific Dharmacon użyty w tym protokole to 65-mer z insercją 2 zasad DNA, zaprojektowany w celu korekcji mutacji delekcyjnej, oraz jeden rybonukleotyd zaprojektowany w celu korekcji mutacji nonsensownej allelu trp5 (Ryc. 1A). Sekwencja oligonukleotydu została zaprojektowana w następujący sposób:
5'-AAAAGGGTTTTGATGAAGCTGTCG-CG-GATCCCACATTCTG-rG-GAAGACTTCAAATCCTTGTATTCT. Oligonukleotyd ten został zsyntezowany przez firmę Thermo Scientific Dharmacon (Lafayette, CO) w skali 200 nM, odsolony, odchroniony i użyty bez oczyszczania metodą PAGE.
B. Przygotowanie oligonukleotydu zawierającego RNA do transformacji drożdży (zmodyfikowane według Storici et al., 2007 1)
- Przed rozpoczęciem prac należy przetrzeć materiały wykorzystywane w eksperymencie, w tym probówki do oligonukleotydów, pipety, vortex, statywy, obszar roboczy oraz rękawice operatora, roztworem do dekontaminacji RNaz, aby usunąć potencjalne zanieczyszczenia RNazami. Na każdym etapie należy stosować wodę wolną od RNaz, odczynniki chemiczne, probówki i końcówki do pipet wolne od RNaz. Każdy etap tego eksperymentu musi być wolny od RNaz.
- Otrzymany od firmy Thermo Scientific Dharmacon oligonukleotyd zawierający RNA należy resuspender w wodzie wolnej od RNaz do uzyskania roztworu zapasowego o stężeniu 250 pmoles/μl, a następnie energicznie wymieszać na vortexie, aby rozpuścić osad. Przechowywać w temperaturze -80°C.
- Bezpośrednio przed transformacją należy rozmrozić oligonukleotyd zawierający RNA na lodzie i rozcieńczyć go wodą wolną od RNaz do stężenia 50 pmoles/μl w probówkach wolnych od RNaz. Każda transformacja wymaga 1 nmole oligonukleotydów zawierających RNA.
- Wybraną ilość oligonukleotydów zawierających RNA należy denaturować na bloku grzewczym w temperaturze 100 °C przez 2 min, aby wyeliminować struktury drugorzędowe oligonukleotydów.
- Niezwłocznie po denaturacji należy umieścić probówkę na lodzie. Przechowywać na lodzie do momentu transformacji.
- Jako kontrolę w eksperymencie stosuje się odpowiadający mu oligonukleotyd zawierający wyłącznie DNA. Oligonukleotyd ten jest rozmrażany z temperatury -20 °C i przygotowywany do transformacji w taki sam sposób jak oligonukleotyd zawierający RNA, zgodnie z powyższym opisem.
C. Transformacja komórek drożdży z użyciem oligonukleotydu zawierającego RNA
- Zaszczepić 5 ml bogatego płynnego medium YPD komórkami mutantów drożdży trp5 i hodować przez noc w temperaturze 30 °C (patrz Materiały).
- Przenieść 1,5 ml nocnej kultury do 50 ml płynnego medium YPD.
- Inkubować komórki w inkubatorze z wytrząsaniem w temperaturze 30 °C (225 rpm) przez 4 h.
- Przygotować Roztwór 1 i Roztwór 2 bezpośrednio przed transformacją w probówkach wolnych od RNaz (patrz Materiały).
- Przenieść kulturę komórkową do probówki 50 ml wolnej od RNaz i wirować przy 3000 rpm, co odpowiada 1562 g, przez 2 min. Osad z precypitacji komórek ma objętość ok. 0,3 cm3.
- Usunąć nadsącz i przemyć komórki 50 ml wody wolnej od RNaz, a następnie wirować przy 3000 rpm przez 2 min.
- Powtórzyć krok 6 pięciokrotnie, aby w maksymalnym stopniu usunąć medium hodowlane oraz ewentualnie obecne w nim RNazy.
- Usunąć nadsącz i resuspendować komórki w 5 ml Roztworu 1, a następnie wirować przy 3000 rpm przez 2 min.
- Usunąć nadsącz i resuspendować komórki w 250 μl Roztworu 1. Taka ilość komórek jest wystarczająca do 7-8 transformacji.
- Odnieść 50 μl zawiesiny komórkowej do probówek mikrocentryfugowych wolnych od RNaz, dodać 20 μl roboczego roztworu oligo zawierającego RNA (1 nmole), lub 20 μl roboczego roztworu oligo zawierającego tylko DNA (1 nmole), lub 20 μl sterylnej wody bez oligo w celu uzyskania kontroli negatywnej. Następnie do każdej reakcji transformacji dodać 300 μl Roztworu 2. W procesie transformacji nie ma potrzeby dodawania DNA z nasienia łososia, ponieważ same oligosy pełnią funkcję nośnika.
- Wymieszać intensywnie na vortexie w celu homogenizacji składników.
- Inkubować reakcje transformacji w temperaturze 30 °C przez 30 min w inkubatorze z wytrząsaniem.
- Przeprowadzić szok termiczny w temperaturze 42 °C przez 15 min.
- Zwirirmek komórki przy 5000 rpm, co odpowiada 2236 g, przez 4 min.
- Usunąć nadsącz i resuspendować komórki w 100 μl sterylnej wody.
- Pobrać alikvot tej zawiesiny komórkowej i rozcieńczyć go sterylną wodą 100 000-krotnie, a następnie wysiać komórki na jedną płytkę YPD, używając ok. 15 sterylnych szklanych kulek, i inkubować w temperaturze 30 °C przez 2 dni.
- Wysiać wszystkie resuspendowane komórki z każdej reakcji transformacji na jedną płytkę Petri z syntetycznym pełnym medium stałym bez tryptofanu (SC-Trp), używając ok. 15 sterylnych szklanych kulek, i inkubować w temperaturze 30 °C przez 4-5 dni (Rysunek 2).
D. Analiza korekcji genu za pomocą oligo zawierającego RNA
- Policz liczbę kolonii wyrosłych na pożywce selektywnej (Rysunek 2) oraz na pożywce YPD, aby obliczyć częstotliwość korekcji genu dla oligo zawierającego RNA, oligo zawierającego tylko DNA oraz dla kontroli bez oligo. Porównaj otrzymane wartości. Częstość spontanicznej rewersji alleli trp5 z delecjami dwóch zasad i mutacją nonsensowną wynosi mniej niż 10-9 w używanym szczepie drożdży, zatem w przypadku nie dodania oligo do komórek nie spodziewamy się powstania kolonii na pożywce selektywnej.
- Wysew pasmowo kilka losowo wybranych kolonii transformantów na pożywkę YPD w celu uzyskania izolatów pojedynczych kolonii. Odczekaj dwa dni do wzrostu kolonii, a następnie pobierz kilka (co najmniej 5) pojedynczych kolonii i wykonaj plamki na pożywce YPD oraz na pożywce selektywnej.
- Zaprojektuj parę starterów do amplifikacji regionu (250-1,000 bp) ukierunkowanego przez oligo zawierające RNA za pomocą kolonialnej PCR (Rysunek 1B). Procedura kolonialnej PCR przebiega następująco (zmodyfikowana według Storici and Resnick, 2006 2).
- Resuspenduj komórki (ok. 1 mm3) pobrane z poszczególnych plamek w 50 μl wody i dodaj 1 jednostkę litykazy. Inkubuj w temperaturze pokojowej przez 10 min, a następnie inkubuj w bloku grzejnym w temperaturze 100 °C przez 5 min, aby rozbić komórki i uwolnić genomowe DNA do roztworu.
- Warunki PCR: Reakcja PCR obejmuje 10 μl roztworu resuspensji komórek, po 50 pmoles starterów forward i reverse, 1 μl 10 mM dNTPs, 1 jednostkę polimerazy Taq, 5 μl buforu 10x i jest uzupełniana sterylną wodą do końcowej objętości 50 μl. Program PCR: 3 min w 95 °C; 30 cykli: 30 s w 95 °C, 30 s w 55 °C i 1 min w 72 °C; końcowy czas elongacji 7 min w 72 °C; następnie próbki są przechowywane w 4 °C. Dla tej reakcji przyjęto czas elongacji 1 min/kb.
- Po PCR próbki są rozdzielane na żelu agarozowym 1% lub 2% (w zależności od oczekiwanej wielkości produktu PCR) w celu obserwacji produktu PCR (Rysunek 3).
- Jeśli informacja genetyczna przeniesiona przez oligo zawierające RNA generuje nową sekwencję rozpoznawaną przez enzym restrykcyjny w docelowym regionie genomu drożdży (Rysunek 1B), można zweryfikować prawidłowy transfer informacji poprzez trawienie produktu PCR odpowiednim enzymem restrykcyjnym. Jeśli oligo zawierające RNA nie generuje miejsca restrykcyjnego, przejdź do kroku 6. Traw produkty PCR za pomocą specyficznego enzymu restrykcyjnego. Reakcja trawienia obejmuje 6 μl produktu PCR, bufor, BSA (może nie być wymagane dla niektórych enzymów, patrz instrukcja do użytego enzymu), 0,5 μl enzymu restrykcyjnego i sterylną wodę do 15 μl. Próbki są inkubowane przez 1 h w temperaturze specyficznej dla użytego enzymu.
- Rozdziel próbkę nietrawioną wraz z próbkami trawionymi w jednym rzędzie żelu agarozowego 2%, aby zaobserwować modyfikację genetyczną przeniesioną przez fragment RNA oligo zawierającego RNA (Rysunek 3).
- Oczyść produkty PCR za pomocą zestawu do oczyszczania PCR i przygotuj je do sekwencjonowania DNA. Przekaż próbki do sekwencjonowania z użyciem tych samych starterów, które posłużyły do amplifikacji produktu.
- Przeanalizuj wyniki sekwencjonowania DNA przy użyciu oprogramowania umożliwiającego dopasowanie wielu sekwencji do wybranej sekwencji referencyjnej (Rysunek 4).
E. Traktowanie zasadą oligonukleotydu zawierającego RNA (Rysunek 5)
- Do każdej reakcji, do probówki o pojemności 1,5 ml, dodaj 1 nmole (4 μl roztworu stokowego o stężeniu 250 pmoles/μl) oligonukleotydu zawierającego RNA lub oligonukleotydu DNA.
- W celu przeprowadzenia hydrolizy dodaj 4 μl 1 M NaOH lub, alternatywnie, jako kontrolę negatywną dodaj 4 μl H2O, a następnie inkubuj w kąpieli wodnej w temperaturze 65° C przez 1 h. Po tym czasie przenieś próbkę z kąpieli wodnej na lód.
- Zneutralizuj próbkę, dodając 2 μl 1,2 M HCl, 4 μl 1 M Tris-HCl oraz 4 μl H2O lub, w przypadku kontroli negatywnej, 6 μl H2O i 4 μl 1 M Tris-HCl. Przechowuj na lodzie do momentu transformacji.

Rycina 1. Schematyczna ilustracja wadliwego genu trp5 oraz allelu TRP5 poprawionego za pomocą oligo zawierającego RNA. A) Zmutowany gen trp5 zawiera delecję 2 zasad (czarne trójkąty) oraz nonsensowną mutację 1 zasady (gwiazdka). Jednoniciowe oligo zawierające RNA z insercją 2 zasad (niebieska pętla) i substytucją 1 zasady RNA (czerwony prostokąt), tworzącą miejsce restrykcyjne dla enzymu Van91I (oznaczone nawiasem), jest transformowane do komórek drożdży w celu naprawy defektów genetycznych genu trp5. B) Po naprawie genu TRP5 za pomocą oligo zawierającego RNA (poprawione zasady zaznaczono niebieskimi prostokątami), w genie TRP5 powstaje miejsce Van91I. Fragment o długości 278 bp, zawierający tylko jedno miejsce restrykcyjne Van91I w genie TRP5, jest amplifikowany metodą PCR za pomocą pary starterów (P1 i P2). Przedstawiono również fragmenty o długości 177 bp i 101 bp, powstałe po trawieniu produktu PCR P1 i P2 enzymem Van91I.

Rycina 2. Wynik transformacji z użyciem oligo zawierającego RNA. A) Komórki drożdży przekształcone bez użycia oligo nie tworzą żadnych kolonii na podłożu SC-Trp, patrz płytki a-b. B) Płytki c-g przedstawiają kolonie drożdży rosnące na SC-Trp po transformacji komórek 1 nmole oligo zawierającego RNA. C) Płytki h-l przedstawiają kolonie drożdży rosnące na SC-Trp po transformacji komórek 1 nmole odpowiadającego kontrolnego oligo składającego się wyłącznie z DNA.

Rysunek 3. Wykrywanie transferu informacji genetycznej z oligonukleotydu zawierającego RNA do chromosomalnego DNA drożdży poprzez trawienie restrykcyjne produktu PCR amplifikującego docelowy region genomowy. Elektroforeza w 2% żelu agarozowym próbek PCR amplifikowanych za pomocą P1 i P2 i trawionych enzymem restrykcyjnym Van91I. Ścieżki 1, 8 i 15: drabinka DNA z zaznaczonymi po lewej stronie wielkościami 100, 200, 300, 400 i 500 bp; ścieżka 2: produkt PCR locus trp5 amplifikowany z DNA genomowego szczepu mutanta trp5; ścieżka 3: produkt PCR amplifikowany z DNA genomowego pochodzącego z kolonii Trp+ celowanego przez oligonukleotyd zawierający samo DNA; ścieżki 4-7: produkty PCR amplifikowane z DNA genomowego pochodzącego z kolonii Trp+ celowanych przez oligonukleotyd zawierający RNA; ścieżki 9 do 14: trawienie restrykcyjne enzymem Van91I produktów PCR ze ścieżek 2 do 7. Obecność nienaruszonych prążków produktu PCR w ścieżkach 10 do 14 można wyjaśnić częściowym trawieniem przez Van91I w locus TRP5 (CCACATTCTGG). Biorąc pod uwagę, że miejsce cięcia dla Van91I (CCANNNN NTGG) może mieć wiele sekwencji, miejsce wygenerowane w TRP5 może nie być najbardziej optymalnym celem dla enzymu. W rzeczywistości, po sekwencjonowaniu DNA wszystkich powyższych produktów PCR, nie wykryto żadnych dodatkowych zmian poza tymi wprowadzonymi przez oligonukleotydy (patrz Rysunek 4). Prążek PCR o wielkości 278 bp amplifikowany starterami P1 i P2 oraz prążki produktów trawienia przez Van91I o wielkości 177 bp i 101 bp są wskazane strzałkami po prawej stronie.

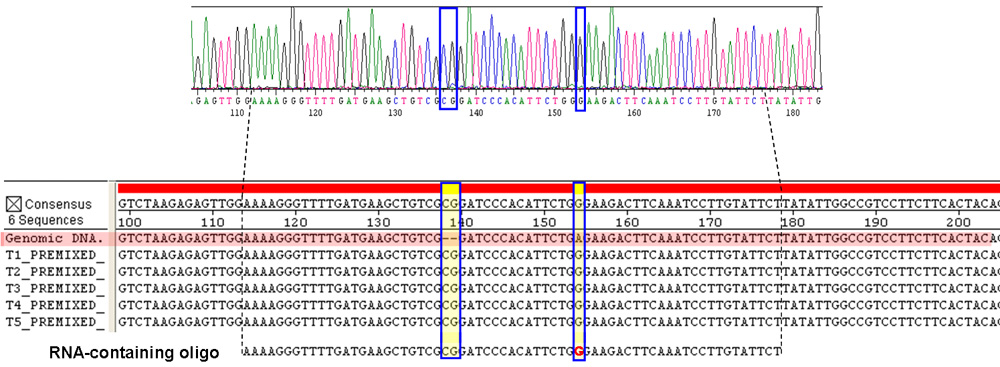
Rycina 4. Wyniki sekwencjonowania DNA wykazujące korekcję genu za pomocą oligo zawierającego RNA. A) Elektroferogram DNA regionu genomicznego będącego celem oligo zawierającego RNA. G w sekwencji DNA (obramowane niebieską ramką) pochodzi z rG w oligo zawierającym RNA. Obramkowana jest również insercja zasad CG. Wyniki sekwencjonowania ze wszystkich pozostałych produktów PCR są równie wyraźne, a sygnały fluorescencyjne znajdują się znacznie powyżej tła. B) Sekwencje regionu TRP5 transformantów Trp+ będących celem oligo składającego się wyłącznie z DNA (T1) oraz oligo zawierającego RNA (T2-T5) są zgodne w sekwencji konsensus na górze i zostały porównane z sekwencją mutantów trp5 przed wprowadzeniem oligo (DNA genomiczne, zaznaczone na czerwono). Naprawiające oligo zawierające RNA na dole posiada dwuzasadową insercję DNA oraz jednozasadową (G) substytucję RNA zaznaczoną na czerwono. Regiony obramowane niebieską ramką z żółtym cieniowaniem pokazują, że oligo zawierające RNA, tak jak oligo składające się wyłącznie z DNA, precyzyjnie skorygowało mutację delecyjną i mutację nonsensowną we wszystkich badanych próbkach. Linie przerywane wyznaczają pozycję sekwencji oligo zawierającego RNA. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję ryciny 4.

Rycina 5. Obróbka alkaliczna zapobiega korekcji genu przez oligo zawierający RNA. Częstotliwość transformacji za pomocą oligo zawierającego RNA (R) przedstawiono na czerwonym słupku, a częstotliwość transformacji za pomocą oligo składającego się z samego DNA (D) na niebieskich słupkach. Słupki błędów reprezentują standardowy błąd średniej dla 3 niezależnych transformacji dla każdego oligo. Oligo składające się z samego DNA wykazuje podobną częstotliwość transformacji bez i z zastosowaniem obróbki NaOH. W przeciwieństwie do tego, częstotliwość transformacji za pomocą oligo zawierającego RNA spada do 0 po obróbce NaOH. Zatem preparat z oligo zawierającym RNA nie jest zanieczyszczony oligo składającym się z samego DNA, co oznacza, że obserwowana częstotliwość transformacji jest specyficzna dla oligo zawierającego RNA.
Dyskusja
Fakt, że RNA może przekazywać informacje genetyczne bezpośrednio do genomowego DNA w komórkach, odkryto dzięki zastosowaniu syntetycznych oligosów zawierających RNA (oligosy zsyntezowane przez Dharmacon) 1. Stanowiło to dowód koncepcji, że komórki mogą wykorzystywać cząsteczki zawierające RNA lub sekwencje złożone wyłącznie z RNA jako matryce do syntezy DNA. Zastosowanie oligosów zawierających RNA doprowadziło nie tylko do wykazania, że informacje genetyczne mogą być przekazywane bezpośrednio z RNA do genomowego DNA bez konieczności tworzenia pośredniej kopii DNA odwrotnej transkrypcji, ale także do udowodnienia, że RNA może służyć jako matryca homologiczna w naprawie uszkodzeń DNA 1,3. Oligosy mogą składać się wyłącznie z RNA lub zawierać tylko jeden rybonukleotyd wbudowany w sekwencję DNA, jak w przedstawionym tutaj przykładzie. Oligo zawierający RNA posiada jeden wbudowany rybonukleotyd zaprojektowany w celu korekcji mutacji nonsensownej w wadliwym allelu genomowym trp5. Przeniesienie informacji genetycznej z rybonukleotydu do genomowego DNA objawia się zmianą fenotypu (wzrost komórek na pożywce pozbawionej tryptofanu) w komórkach docelowych. Częstość korekcji genu uzyskaną za pomocą oligo zawierającego RNA jest mierzona i porównywana z częstością dla kontrolnego oligo złożonego wyłącznie z DNA. Przeprowadzając ten test korekcji genów w różnych tłach komórkowych, w których mutujemy różne geny drożdży, możemy wykryć, który czynnik lub czynniki specyficznie wpływają na celowanie oligosów zawierających RNA. W ten sposób możemy odkryć mechanizmy, za pomocą których komórki regulują stabilność hybryd RNA/DNA. Poprzez projektowanie różnych wariantów oligosów zawierających RNA możemy określić prawdopodobieństwo, że dany odcinek RNA posłuży jako matryca w modyfikacji DNA, a także określić stabilność specyficznych sekwencji RNA wbudowanych w DNA. Co więcej, możemy zidentyfikować, jakie są preferowane substraty in vivo dla czynników oddziałujących z hybrydami RNA/DNA.
Choć przeprowadzono kilka badań in vitro, wykorzystujących głównie krótkie oligonukleotydy zawierające RNA, w celu scharakteryzowania funkcji czynników zdolnych do rozpoznawania RNA w hybrydzie z DNA, takich jak enzymy RNaza H 4, funkcje in vivo RNaz H, a także tożsamość innych białek, które mogłyby wpływać na stabilność hybrydy RNA/DNA, pozostają w większości nieznane. Możliwość wykorzystania oligonukleotydów zawierających RNA o znacznej długości (50 do 80-merów) i optymalnej jakości (takich jak oligonukleotydy zawierające RNA firmy Thermo Scientific Dharmacon) otworzyła drogę do badania szerokiego zakresu procesów molekularnych bezpośrednio in vivo w wybranych komórkach. Jak pokazano w tym filmie, transformacja z użyciem oligonukleotydów zawierających RNA wymaga w zasadzie tylko kilku dodatkowych kroków w porównaniu z transformacją za pomocą cząsteczek DNA, aby zapobiec degradacji przez RNazy. Zatem transformacja z użyciem oligonukleotydów zawierających RNA nie ogranicza się do systemu drożdżowego, lecz może być zastosowana w każdym organizmie lub typie komórek, w których transformacja za pomocą oligonukleotydów DNA jest efektywna.
Podsumowując, celowanie w komórki za pomocą oligosów zawierających RNA daje możliwość generowania hybryd RNA/DNA oraz rybonukleotydów wbudowanych w DNA in vivo w komórkach. Stabilność, funkcję i konsekwencje tych wygenerowanych in vivo hybryd RNA/DNA można analizować i charakteryzować, co potencjalnie pozwala na odkrycie nieznanych mechanizmów naprawy DNA oraz ujawnienie nowych strategii celowania w geny.
Oświadczenia
Produkcja wideo do tego artykułu została sponsorowana przez firmę Thermo Fisher Scientific, która produkuje odczynniki i instrumenty wykorzystane w niniejszej publikacji.
Podziękowania
Praca ta została sfinansowana z grantu Georgia Cancer Coalition nr R9028.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
A. Odczynniki i pożywki do transformacji (zmodyfikowane na podstawie Storici i Resnick, 2006 | |||
| |||
B. Materiały do colony PCR. | |||
| |||
C. Oczyszczanie produktów PCR. | |||
| |||
D. Elektroforeza w żelu. | |||
| |||
E. Trawienie restrykcyjne. | |||
| |||
F. Obróbka alkaliczna oligonukleotydu zawierającego RNA. | |||
|
Bibliografia
- Storici, F., Bebenek, K., Kunkel, T. A., Gordenin, D. A., Resnick, M. A. RNA-templated DNA repair. Nature. 447, 338-3341 (2007).
- Storici, F., Resnick, M. The delitto perfetto approach to in vivo site-directed mutagenesis and chromosome rearrangements with synthetic oligonucleotides in yeast. Methods Enzymol. 409, 329-345 (2006).
- Storici, F. RNA-mediated DNA modifications and RNA-templated DNA repair. Curr Opin Mol Ther. 10, 224-230 (2008).
- Cerritelli, S. M., Crouch, R. J. Ribonuclease H: the enzymes in eukaryotes. FEBS J. 276, 1494-1505 (2009).
Przedruki i uprawnienia
